Die Creutzfeldt-Jakob-Krankheit (CJK, international CJD) ist eine seltene, rasch fortschreitende Prionkrankheit des Gehirns. Sie zerstört Nervenzellen, hinterlässt mikroskopisch schwammartige Lücken und endet nach heutigem Wissen immer tödlich; eine Therapie, die den Verlauf stoppt, gibt es nicht.
Das Centers for Disease Control and Prevention (CDC) nennt für viele Länder einschließlich der USA eine jährliche Inzidenz von etwa 1 bis 2 Fällen je einer Million Einwohner (Stand 21. Januar 2026). Das National Institute of Neurological Disorders and Stroke (NINDS) rechnet für die Vereinigten Staaten mit rund 350 Diagnosen pro Jahr. Rund 85 Prozent der Erkrankungen entstehen ohne erkennbaren Auslöser, 5 bis 15 Prozent über eine vererbte Mutation im Prionprotein-Gen, unter 1 Prozent nach medizinischen Eingriffen. Die klassische CJK ist nicht dieselbe Krankheit wie die Variante nach Rinderwahnsinn.
Frühere populäre Texte behaupteten, zu Lebzeiten gebe es keinen brauchbaren Test. Das trifft so nicht mehr zu. Seit die CDC den RT-QuIC-Test in die Kriterien aufgenommen hat, kann ein positives Ergebnis im Nervenwasser zusammen mit einer neuropsychiatrischen Störung bereits die Stufe einer wahrscheinlichen CJK tragen. Für Angehörige ändert das den Alltag: weniger Blindflug, früher palliative Planung, seltener eine riskante Hirnbiopsie.
Was ist die Creutzfeldt-Jakob-Krankheit?
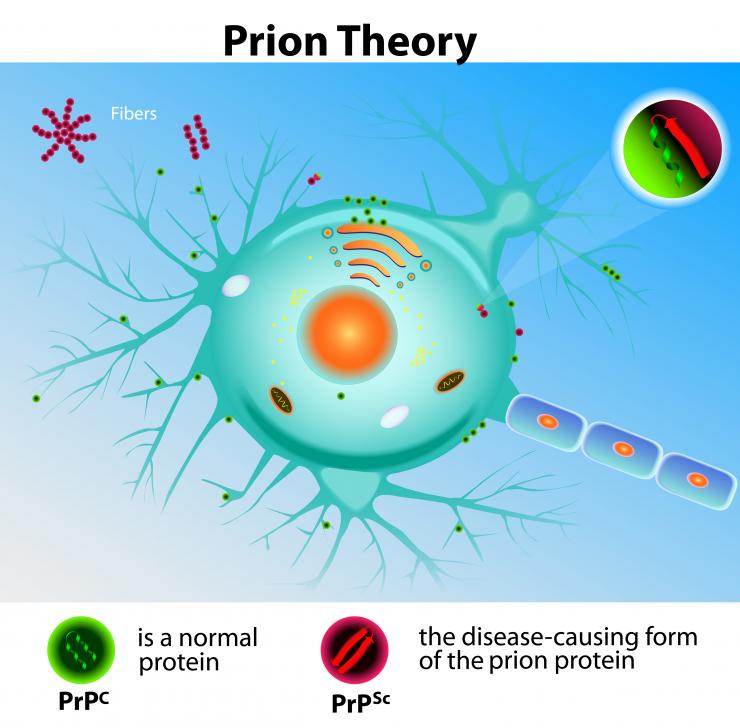
CJK gehört zu den übertragbaren spongiformen Enzephalopathien. Fehlgefaltete Prionproteine zwingen benachbarte, noch normale Prionmoleküle in dieselbe Form; die Klumpen lagern sich im Hirngewebe ab und töten Neurone. Prionen sind keine Viren und keine Bakterien. Sie enthalten keine eigene DNA oder RNA, überstehen Hitze und Strahlung, die Keime abtöten, und sprechen nicht auf Antibiotika oder Virostatika an, schreibt der National Health Service (NHS, Stand 7. September 2021).
Verwandte menschliche Prionkrankheiten sind das Gerstmann-Sträussler-Scheinker-Syndrom, die tödliche familiäre Schlaflosigkeit und historisch Kuru. Bei Tieren kennt man Scrapie bei Schafen, die bovine spongiforme Enzephalopathie (BSE) beim Rind und die Chronic Wasting Disease bei Hirschen. Die Mayo Clinic (28. Januar 2023) betont, dass Husten, Niesen, Berührung oder Sexualkontakt die klassische CJK nicht übertragen.
Unter dem Mikroskop wirkt das Gehirn löchrig, daher der Name spongiform. NINDS erklärt, dass gesunde Prionproteine vor allem im Nervensystem vorkommen, ihre normale Aufgabe aber noch nicht vollständig geklärt ist. Sobald die krankhafte Form entsteht, reißt die Zell-Qualitätskontrolle; mit dem Alter wird dieser Fehler wahrscheinlicher. Das erklärt, warum die sporadische Form vor allem Menschen ab Mitte 50 trifft.
Ältere Texte setzten klassische CJK und BSE in einen Topf. Das CDC stellt klar: die klassische Krankheit hängt nicht mit BSE zusammen. Die Variante (vCJK) nach verseuchtem Rindfleisch ist eine eigene Entität mit jüngeren Patientinnen und Patienten, psychiatrischem Beginn und längerer Krankheitsdauer.
Welche Symptome treten auf und wie schnell?
Leitsymptome sind eine rasch fortschreitende Demenz, unwillkürliche Muskelzuckungen (Myoklonus) und unsichere Bewegungen. Anders als bei Alzheimer oder Huntington entwickeln sich die Ausfälle oft binnen Wochen statt über Jahre; genau dieses Tempo ist der klinische Hinweis, der zur Neurologie gehört.
Frühe Zeichen nach Mayo Clinic und NINDS umfassen Persönlichkeitswechsel, Gedächtnisverlust, gestörtes Urteilsvermögen, verschwommenes Sehen oder Blindheit, Schlaflosigkeit, Sprach- und Schluckstörungen sowie plötzliche Zuckungen. Merck (Aktualisierung Mai 2026) ergänzt, dass etwa ein Viertel zuerst mit Ataxie und Koordinationsverlust auffällt, während Gedächtnis und Verwirrtheit später bei allen auftreten. Ein Lärm- oder Berührungsreiz kann den Myoklonus auslösen (Startle-Myoklonus), häufig in der mittleren Krankheitsphase.
Typische Frühzeichen, die Angehörige oft zuerst bemerken, lassen sich so umreißen.
- Die Persönlichkeit verändert sich binnen Wochen, nicht über Jahre.
- Das Gedächtnis bricht ein, obwohl der Alltag noch gestern gelang.
- Der Gang wird unsicher, Stürze häufen sich ohne orthopädische Ursache.
- Zuckungen der Arme oder des Gesichts treten plötzlich und unwillkürlich auf.
- Sehen, Sprechen oder Schlucken werden innerhalb kurzer Zeit unsicher.
Später folgen Schwäche, Erblindung, Unfähigkeit zu sprechen oder sich zu bewegen, Schluckunfähigkeit und Koma. Viele sterben an Lungenentzündung, Herz- oder Atemversagen, Stürzen oder den Folgen des Schluckverlusts, nicht an einem einzelnen „Hirntod-Moment“. Das CDC nennt nach Symptombeginn einen Median von 4 bis 5 Monaten bis zum Tod. NINDS schreibt, dass etwa 70 Prozent innerhalb eines Jahres sterben. MedlinePlus (17. Juli 2025) nennt für die sporadische Form oft rund 8 Monate und den Verlust der Selbstständigkeit binnen 6 Monaten oder weniger. Familiäre Verläufe können je nach Mutation länger dauern als die sporadische Form, schreibt Merck (2026); das bleibt die Ausnahme, nicht die Regel.
Bei der Variante stehen zuerst Depression, Angst, Rückzug und schmerzhafte Missempfindungen im Vordergrund. Die Demenz kommt später. Mayo Clinic beziffert die Dauer der Variante auf etwa 12 bis 14 Monate, das CDC auf im Mittel 13 bis 14 Monate. Eine weitere seltene Prionform, die variabel protease-sensible Prionopathie, kann andere Demenzen nachahmen und etwa 24 Monate dauern.
Wann zum Arzt oder in die Klinik?
Eine Demenz, die sich über Wochen statt über Jahre aufbaut, gehört zeitnah zur Neurologie, besonders wenn Zuckungen, Gangunsicherheit oder Sehstörungen dazukommen. MedlinePlus schreibt ausdrücklich, CJK sei kein medizinischer Notfall; eine frühe Abklärung macht Symptome aber besser steuerbar, schafft Zeit für Patientenverfügungen und gibt Angehörigen Raum, sich einzustellen.
Kein Hausbesuch auf Verdacht ersetzt die Fachuntersuchung. Viele behandelbare Krankheiten können ein ähnliches Bild erzeugen. Merck listet zentralnervöse Vaskulitis, rasch fortschreitende Alzheimer-Krankheit, Hashimoto-Enzephalopathie, intravasales Lymphom, limbische Enzephalitis sowie Lithium- oder Wismutvergiftung. Wer erst „Alzheimer im Zeitraffer“ hört, sollte nach einem zweiten Blick und nach einem MRT mit Diffusionsgewichtung fragen.
| Zeichen | Dringlichkeit | Typische nächste Schritte |
|---|---|---|
| Gedächtnis- und Persönlichkeitsverlust über Wochen | zeitnah Neurologie | Anamnese, MRT, Liquor mit RT-QuIC, EEG |
| Neue Zuckungen, Ataxie oder Sehverlust plus rasche Demenz | rasch Fachklinik | Ausschluss Schlaganfall, Entzündung, Stoffwechsel |
| Fieber, Nackensteife, blitzartiger Herdausfall | Notaufnahme | Infekt, Blutung, andere akute Hirnerkrankung |
| Schluckunfähigkeit, schwere Stürze, Krampfanfälle | sofort Hilfe | Sicherung der Atemwege, Pflege, Palliativteam |
Angehörige sollten Reise- und Familienanamnese mitbringen: Aufenthalt in Ländern mit historischer BSE-Last, Verwandte mit Prionkrankheit, frühere Hypophysen-Wachstumshormone, Dura-Transplantat oder neurochirurgische Eingriffe. Das ändert die Wahrscheinlichkeit einzelner Formen, ersetzt aber keine Bildgebung. Wer bereits eine wahrscheinliche Diagnose hat und merkt, dass Schlucken, Atmung oder die häusliche Sicherheit kippen, braucht eher das Palliativ- und Pflegeteam als eine neue „Ursachensuche“ um Mitternacht.
Wie entstehen Prionen und welche Wege gibt es?
Ein körpereigenes Protein, das Prionprotein, faltet sich falsch und bringt weitere Moleküle dazu, dieselbe Form anzunehmen. Die Mayo Clinic vergleicht das mit einem Origami, das die nachfolgenden Blätter in die falsche Falte zwingt. Die Klumpen stören die Zellfunktion, bis Neurone sterben. Warum das bei den meisten Menschen nie geschieht und bei wenigen plötzlich doch, ist für die sporadische Form ungeklärt.
Drei Wege sind beschrieben. Sporadisch bedeutet, dass kein erkennbares Muster der Übertragung vorliegt; NINDS vermutet einen Fehler der zellulären Qualitätskontrolle, der mit dem Alter zunimmt. Familiär bedeutet eine Mutation im Gen PRNP, die das Prionprotein verändert; der Erbgang ist fast immer autosomal-dominant, ein erkranktes Elternteil gibt die Anlage mit 50 Prozent Wahrscheinlichkeit weiter. Iatrogen bedeutet Übertragung durch medizinisches Material, vor allem Leichen-Wachstumshormon, Transplantate der harten Hirnhaut, Hornhaut oder unzureichend aufbereitete neurochirurgische Instrumente.
Nicht jede Mutation führt zur Erkrankung. NINDS hält fest, dass nicht alle Trägerinnen und Träger einer PRNP-Veränderung CJK entwickeln. Welche Mutation in einer Familie vorliegt, prägt Alter, Tempo und vorherrschende Symptome. Genetische Beratung lohnt sich bei belasteter Familienanamnese, nicht als Screening der Allgemeinbevölkerung.
Eine vierte, epidemiologisch eigene Geschichte ist die Variante nach BSE. Sie entsteht nicht aus einer spontanen Fehlfaltung im Alter, sondern nach Aufnahme von Prionen über Nahrung (und selten über Blut). Das CDC trennt sie bewusst von der klassischen CJK. Wer Rindfleisch im heutigen Europa isst, trägt damit nicht dasselbe Risiko wie jemand in Großbritannien der 1980er-Jahre.
Sporadische, familiäre und iatrogene Formen
Die sporadische Form macht etwa 85 Prozent der Fälle. Sie trifft typischerweise Menschen ab 55 Jahren; Merck nennt ein Medianalter um 65 Jahre, der NHS ein mittleres Erkrankungsalter zwischen 60 und 65. Es gibt keine vermeidbare Exposition und keine Impfung. Subtypen entstehen aus dem Zusammenspiel des Codon-129-Polymorphismus im PRNP-Gen (Methionin oder Valin) und der Prion-Glykotypen 1 und 2; das beeinflusst MRT-Muster, Liquormarker und Tempo, ändert aber nichts daran, dass die Krankheit nach Symptombeginn rasch voranschreitet.
Familiäre CJK macht 5 bis 15 Prozent aus. Der Beginn liegt oft früher, häufig unter 55 Jahren, selten schon in den Zwanzigern. Verwandte seltene Bilder sind das Gerstmann-Sträussler-Scheinker-Syndrom mit Bewegungs- und Denkstörungen oft in den Vierzigern und die tödliche familiäre Schlaflosigkeit mit unbehandelbarer Schlaflosigkeit. Die Cleveland Clinic fasst genetische Verläufe als Gruppe, die mitunter deutlich länger überlebt als die sporadische Form.
Iatrogene CJK bleibt unter 1 Prozent, historisch aber schwerwiegend. Das CDC zählt weltweit mehr als 500 übertragene Fälle, vor allem durch kontaminiertes Wachstumshormon aus Leichenhypophysen und Transplantate der Dura mater; Hornhaut, stereotaktische EEG-Elektroden und neurochirurgische Instrumente kamen hinzu. Seit verbesserten Dekontaminationsverfahren 1976 sei keine Instrumentenübertragung mehr gemeldet worden; Fälle nach altem Wachstumshormon tauchen gelegentlich noch auf, weil die Inkubation Jahrzehnte dauern kann. Synthetisches Wachstumshormon ist seit 1985 Standard, schreibt der NHS.
| Form | Anteil | Typisches Alter | Verlauf nach Beginn |
|---|---|---|---|
| Sporadische CJK | etwa 85 % (CDC 2026) | meist ab 55, Median um 65 | oft 4-5 Monate, häufig unter einem Jahr |
| Familiäre CJK | 5-15 % | oft jünger, häufig unter 55 | variabel, genetisch mitunter länger |
| Iatrogene CJK | unter 1 % | je nach Exposition | variabel, lange Inkubation möglich |
| Variante CJK | 233 Fälle weltweit seit 1996 | Medianalter Tod 28 Jahre | im Mittel 13-14 Monate |
Zahlen in der Tabelle stammen aus CDC (2026 und 2024) und Merck (2026). Sie beschreiben Gruppen, nicht den einzelnen Verlauf.
Variante CJK nach BSE: was sich geändert hat
Die Variante ist eine eigene, durch BSE-Prionen ausgelöste Krankheit, nicht „die CJK der Jungen“. Das CDC (13. Mai 2024) zählt seit der Erstbeschreibung 1996 weltweit 233 gemeldete Erkrankungen. Die große Mehrheit betraf das Vereinigte Königreich Ende der 1990er- und Anfang der 2000er-Jahre. Vier Fälle wurden in den USA gemeldet; nach CDC-Bewertung wurden alle im Ausland erworben. Merck nennt für 2023 weltweit 233 Fälle und betont, dass nach 2011 nur noch vereinzelte Neuerkrankungen auftraten.
Typisch sind jüngeres Alter (medianes Todesalter 28 Jahre gegenüber 68 bei klassischer CJK), psychiatrischer Beginn, schmerzhafte Missempfindungen und eine Krankheitsdauer von mehr als einem Jahr. Im MRT gilt das beidseitige Pulvinar-Signal als Hinweis. Eine Tonsillenbiopsie kann bei Verdacht helfen, weil das Agens lymphatisches Gewebe befällt; das CDC verlangt für die Bestätigung dennoch Hirngewebe.
Futterverbote, Entfernung hochinfektiöser Rindergewebe aus der Nahrung und Überwachung haben BSE dramatisch gesenkt. Das CDC schreibt, spezielle Alltagsmaßnahmen gegen vCJK seien bei der heutigen Seltenheit von BSE nicht mehr nötig. Eine lange Inkubation bleibt denkbar; Modellarbeiten rechnen mit einzelnen späten Fällen, nicht mit einer zweiten Welle in der Größe der 1990er. Laborexpositionen bei Beschäftigten sind als seltene Sonderfälle beschrieben.
Chronic Wasting Disease bei Hirschen hat nach Mayo Clinic bislang keine belegte menschliche Erkrankung ausgelöst. Das CDC rät Jägerinnen und Jägern in Endemiegebieten trotzdem, Tiere testen zu lassen und krank wirkendes oder tot aufgefundenes Wild nicht zu verwerten. Das ist Vorsicht, kein Nachweis einer neuen Menschen-Epidemie.
Wie wird die Diagnose heute gestellt?
Zu Lebzeiten stützt sich die Diagnose auf Klinik, diffusionsgewichtetes MRT, Liquortests einschließlich RT-QuIC und oft ein EEG; die endgültige Bestätigung bleibt Neuropathologie an Autopsie- oder selten Biopsiegewebe. Ältere Empfehlungen behandelten 14-3-3 als Hauptargument. Die aktuellen CDC-Kriterien (Stand 21. Januar 2026) setzen den RT-QuIC-Test daneben als eigenen Weg: eine neuropsychiatrische Störung plus positives RT-QuIC in Liquor oder anderem Gewebe genügt für „probable“.
RT-QuIC vermehrt winzige Mengen fehlgefalteter Prionen und macht sie messbar. Jones, Lazar, Porter und Kollegen (European Journal of Neurology, 3. April 2023) fassen Kohorten mit einer Sensitivität um 90 Prozent und einer Spezifität von 98 bis 100 Prozent zusammen. Merck nennt etwa 90 und 99 Prozent. Falsch-negative Ergebnisse kommen vor, häufiger bei jüngeren Patientinnen und Patienten, trägen Verläufen und manchen genetischen Formen, darunter Gerstmann-Sträussler-Scheinker und familiäre Schlaflosigkeit. Ein unerwartetes Negativ zwingt dazu, die Differenzialdiagnose neu zu öffnen, nicht die Klinik zu ignorieren.
Das MRT, vor allem die Diffusionswichtung, zeigt oft helle Bänder im Kortex und/oder in Nucleus caudatus und Putamen. NINDS schätzt typische MRT-Veränderungen bei etwa 90 Prozent der CJK-Fälle. Das EEG kann periodische scharfe Wellenkomplexe zeigen; Merck nennt das bei rund 65 Prozent, oft erst spät und nicht bei jeder Form. 14-3-3 und Gesamt-Tau steigen bei raschem Neuronenuntergang, sind aber unspezifisch. Das CDC behält 14-3-3 als Zusatzkriterium, wenn die Krankheit kürzer als zwei Jahre dauert und RT-QuIC fehlt.
Eine Hirnbiopsie am Lebenden gilt heute als Ausnahme. Mayo Clinic, NINDS und MedlinePlus raten davon ab, sofern nicht eine behandelbare Alternative ausgeschlossen werden muss. Das US-amerikanische National Prion Disease Pathology Surveillance Center an der Case Western Reserve University bündelt Spezialtests; das CDC finanziert diese Stelle mit.
Welche Behandlung gibt es, welche Studien laufen?
Keine zugelassene Therapie stoppt oder verlangsamt CJK oder ihre Varianten. CDC, Mayo Clinic, NINDS, MedlinePlus, Merck und NHS formulieren das übereinstimmend. Getestete Wirkstoffe haben in kontrollierten Settings keinen belastbaren Nutzen gezeigt. Ziel ist Linderung, Sicherheit und Begleitung, nicht Heilung.
Der NHS (Behandlungsseite, 7. September 2021) nennt Beruhigungs- und Antidepressiva gegen Angst und Niedergeschlagenheit, Clonazepam und Natriumvalproat gegen Muskelzuckungen und starke opioidhaltige Schmerzmittel gegen Schmerzen. Dosen legt nur das behandelnde Team fest; in dieser Übersicht stehen keine Milligrammzahlen, weil sie zur Person, zu Schluckfähigkeit und zu Wechselwirkungen gehören. NINDS erwähnt zusätzlich Mittel gegen Verhaltensänderungen und Krampfanfälle. Später können Infusionen, eine Ernährungssonde und ein Blasenkatheter nötig werden. Weil die Krankheit unheilbar bleibt, sind solche Maßnahmen Gegenstand früher Gespräche, nicht automatischer Eskalation.
ION717 ist ein Antisense-Oligonukleotid, das die Bildung des normalen Prionproteins senken soll. Die Phase-1/2a-Studie PrProfile (NCT06153966) prüft Sicherheit, Verträglichkeit und Pharmakokinetik nach lumbaler Gabe. ClinicalTrials.gov führt 85 Teilnehmende, Start Januar 2024, primärer Abschluss Februar 2027; ein klinischer Nutzen ist nicht belegt. NINDS erwähnt frühphasige Versuche, die Genregulation des Prionproteins zu beeinflussen. Solche Studien sind Hoffnungsträger, keine Standardtherapie.
Früh lohnt rechtliche Vorsorge. MedlinePlus und NHS empfehlen Patientenverfügung, Vorsorgevollmacht und das Gespräch über Wohnort am Lebensende, Sondenernährung, Reanimation und mögliche Hirnspende für die Forschung. Hospizdienste können die letzte Phase zu Hause oder stationär auffangen. Familienberatung gehört dazu, weil der Verlauf Angehörige oft überrollt.
Ansteckung, Alltag und Vorbeugung
Im Haushalt, in der Schule oder am Arbeitsplatz ist CJK nach Mayo Clinic und NINDS nicht durch Alltagskontakt übertragbar. Pflegende, Klinikpersonal und Bestatter haben laut NINDS kein erhöhtes Erkrankungsrisiko gegenüber der Allgemeinbevölkerung, sofern Standardhygiene gilt. Hochinfektiös sind Gehirn, Rückenmark und Augen; Liquor, Niere, Leber, Lunge, Lymphknoten, Milz und Plazenta gelten als geringer infektiös, schreibt das CDC (21. Januar 2026).
Sporadische CJK lässt sich nicht vorbeugen. Iatrogene Fälle verhindert man durch synthetisches Wachstumshormon, Einmalsets für Lumbalpunktionen und die Vernichtung oder Sondersterilisation von Instrumenten, die Hirn- oder Nervengewebe von Verdachtsfällen berührt haben. Das CDC beschreibt alkalische und Autoklav-Protokolle für Kliniken, nicht für Küche oder Bad. Angehörige brauchen Handschuhe bei Blut oder Gewebe, Abdeckung offener Wunden und normale Händehygiene, keine Quarantäne.
Klassische CJK gilt nach einer 28-jährigen US-Nachverfolgung nicht als transfusionsübertragbar; Merck (2026) stützt sich auf Crowder und Kollegen. Für die Variante sind in Großbritannien Übertragungen durch Blutprodukte dokumentiert; der NHS nannte 2021 fünf Fälle. Ältere Spenderregeln schlossen viele Menschen mit längerem Aufenthalt in Großbritannien aus. Merck schreibt, die USA und das Vereinigte Königreich hätten geografische vCJK-Rückstellungen weitgehend aufgehoben. Dauerhaft ausgeschlossen bleiben Betroffene selbst sowie Personen mit familiärer Prionkrankheit oder früherer Exposition gegenüber Leichen-Wachstumshormon oder Dura-Transplantat, so auch die Mayo Clinic.
Wer Hornhaut oder andere Gewebe spendet, darf das nach bekannter oder wahrscheinlicher CJK nicht. Die meisten Länder halten strenge BSE-Regeln für Futtermittel, Schlachtung und Import aufrecht. Das senkt das Nahrungsrisiko der Variante auf ein sehr niedriges Niveau, ersetzt aber nicht die Surveillance.
Häufige Fragen
Ist die Creutzfeldt-Jakob-Krankheit im Alltag ansteckend?
Nein. Husten, Händeschütteln, gemeinsame Wohnung oder Sexualkontakt übertragen die klassische CJK nach Mayo Clinic nicht. NINDS sieht für Pflegende und Bestatter kein erhöhtes Risiko gegenüber der Allgemeinbevölkerung. Handschuhe bei Blut oder Gewebe und normale Wundabdeckung reichen im Haushalt.
Wie unterscheidet sich CJK von Alzheimer?
Beide können Gedächtnis und Persönlichkeit treffen, CJK aber in Wochen statt in Jahren. Myoklonus, frühe Ataxie und Sehstörungen sind bei CJK häufig, bei Alzheimer untypisch als Erstbild. Das Tempo plus MRT und RT-QuIC trennt die Diagnosen zuverlässiger als ein einzelnes Symptom.
Kann ein Bluttest CJK beweisen?
Ein gewöhnlicher Bluttest reicht nicht. Entscheidend sind Klinik, diffusionsgewichtetes MRT und Liquor mit RT-QuIC; die endgültige Bestätigung bleibt Hirngewebe nach dem Tod. Für die Variante existieren Spezialverfahren an Urin oder lymphatischem Gewebe, die die Autopsie nicht ersetzen.
Gibt es eine Impfung oder ein Medikament, das heilt?
Nein. Weder Impfung noch zugelassenes Arzneimittel stoppt die Krankheit. Studien zu Antisense-Oligonukleotiden wie ION717 prüfen Sicherheit, nicht einen bewiesenen Nutzen. Symptommittel gegen Schmerz, Zuckungen oder Unruhe können den Alltag erleichtern.
Sollen Angehörige einen Gentest machen lassen?
Nur bei familiärer Prionkrankheit oder einer nachgewiesenen PRNP-Mutation in der Verwandtschaft, und dann nach genetischer Beratung. Die sporadische Form vererbt sich nicht. Ein Screening ohne Anhalt belastet, ohne Nutzen zu stiften.
Was bedeutet ein negativer RT-QuIC-Test?
Er macht CJK unwahrscheinlicher, schließt sie nicht aus. Jones und Kollegen (2023) berichten falsch-negative Ergebnisse bei rund 10 Prozent, häufiger bei jüngeren und langsameren Verläufen. Klinik, MRT und Wiederholungstest bleiben dann maßgeblich.
Fazit
CJK bleibt selten, rasch und tödlich. Die wichtigste praktische Änderung seit den späten 2010er-Jahren betrifft nicht ein Heilmittel, sondern die Diagnose: RT-QuIC und diffusionsgewichtetes MRT können die Krankheit zu Lebzeiten mit hoher Spezifität stützen, während 14-3-3 nur noch ein unspezifischer Hinweis auf Neuronenuntergang ist. Wer binnen Wochen Demenz, Zuckungen oder Ataxie beobachtet, braucht Neurologie, kein Abwarten auf den „typischen Alzheimer-Verlauf“.
Für den Alltag gilt Ruhe statt Isolation. Die Erkrankung springt nicht über Türklinken; Kliniken schützen durch Instrumentenregeln, nicht durch Besuchssperren. Die BSE-Welle, die die Variante auslöste, ist nach den Zahlen des CDC abgeebbt. Fleisch aus überwachten Ketten trägt heute ein sehr niedriges Risiko, ersetzt aber nicht den ärztlichen Blick, wenn das Gehirn binnen Wochen nachgibt.
Was morgen zu tun ist, hängt vom Platz in der Geschichte ab. Unklare rasche Demenz gehört in die Fachambulanz, mit Begleitperson und Medikamentenliste. Steht die Diagnose, zählen Patientenverfügung, Pflegeorganisation und Symptomkontrolle mehr als die Suche nach einem Wundermittel. Studien wie PrProfile sind für geeignete Frühfälle ein möglicher Weg, kein Ersatz für Palliativmedizin.
Quellen
- CDC: Clinical Overview of Creutzfeldt-Jakob Disease (CJD). Centers for Disease Control and Prevention, 21. Januar 2026.
- CDC: Infection Control for CJD. Centers for Disease Control and Prevention, 21. Januar 2026.
- CDC: About Variant Creutzfeldt-Jakob Disease (vCJD). Centers for Disease Control and Prevention, 13. Mai 2024.
- Mayo Clinic: Creutzfeldt-Jakob disease – Symptoms & causes. Mayo Clinic, 28. Januar 2023.
- Mayo Clinic: Creutzfeldt-Jakob disease – Diagnosis & treatment. Mayo Clinic, 28. Januar 2023.
- National Institute of Neurological Disorders and Stroke: Creutzfeldt-Jakob Disease. National Institute of Neurological Disorders and Stroke, Stand: 2025.
- MedlinePlus: Creutzfeldt-Jakob disease. MedlinePlus, 17. Juli 2025.
- Appleby B: Creutzfeldt-Jakob Disease (CJD). Merck Manual Professional Edition, Mai 2026.
- NHS: Creutzfeldt-Jakob disease. National Health Service, 7. September 2021.
- NHS: Treatment – Creutzfeldt-Jakob disease. National Health Service, 7. September 2021.
- Jones SM, Lazar EB, Porter AL et al.: Real-Time Quaking-Induced Conversion Assays for Prions: Applying a Sensitive but Imperfect Test in Clinical Practice. European Journal of Neurology, 3. April 2023.
- Ionis Pharmaceuticals: PrProfile: A Study to Assess the Safety, Tolerability, Pharmacokinetics and Pharmacodynamics of ION717. ClinicalTrials.gov, Stand: 2026.