Die Devic-Krankheit ist eine seltene Autoimmunerkrankung, bei der das Immunsystem vor allem Sehnerven und Rückenmark angreift. Heilbar ist sie nicht, doch die Behandlung eines akuten Schubs und zugelassene Antikörperpräparate können weitere Attacken bei vielen Erwachsenen mit Aquaporin-4-Antikörpern (AQP4-IgG) seltener machen.
Ärzte sprechen heute meist von Neuromyelitis-optica-Spektrum-Erkrankung (NMOSD). Die Mayo Clinic (Stand 13. Dezember 2024) betont, dass NMOSD lange als Sonderform der Multiplen Sklerose (MS) galt, inzwischen aber als eigene Krankheit geführt wird. StatPearls (Aktualisierung 8. Januar 2024) schätzt die Häufigkeit auf etwa 0,3 bis 4,4 Fälle je 100 000 Menschen; eine Metaanalyse von Bagherieh und Kollegen (2023) kommt nach den Diagnosekriterien von 2015 auf eine gepoolte Prävalenz von 1,51 je 100 000 und eine jährliche Inzidenz von 0,278 je 100 000. Frauen sind klar häufiger betroffen als Männer, der diagnostische Schwerpunkt liegt um das 30. bis 40. Lebensjahr, Kinder machen unter fünf Prozent der Fälle aus.
Wer plötzlich ein Auge nicht mehr klar sieht, Beine nicht tragen oder Schluckauf und Erbrechen ohne Magenbefund nicht absetzen, braucht rasch neurologische Abklärung. Frühere Schemata verlangten Sehnerv plus Rückenmark gleichzeitig; seit den Konsenskriterien des International Panel for NMO Diagnosis von 2015 reicht bei nachgewiesenem AQP4-IgG schon ein Kernsyndrom. Seit 2019 sind gezielte Antikörpertherapien zugelassen, während Azathioprin allein nicht mehr die einzige Langzeitoption ist.
Was ist die Devic-Krankheit und wen trifft sie?
Die Devic-Krankheit, 1894 von Eugène Devic beschrieben, ist eine entzündliche Erkrankung des zentralen Nervensystems mit Vorliebe für Sehnerv, Rückenmark und bestimmte Hirnstammregionen. Das National Institute of Neurological Disorders and Stroke beschreibt sie als Autoimmunprozess: Antikörper erkennen fälschlich körpereigenes Aquaporin-4, ein Wasserkanalprotein auf Stützzellen (Astrozyten), und lösen so eine heftige Entzündung aus, die die Markscheide der Nervenfasern mitzerstört.
Der heutige Oberbegriff NMOSD ist bewusst weiter gefasst als das klassische Bild „beidseitige Sehnerventzündung plus Querschnitt“. Das International Panel for NMO Diagnosis einigte sich 2015 auf sechs Kernregionen: Sehnerv, Rückenmark, Area postrema am Boden des vierten Ventrikels, übriger Hirnstamm, Zwischenhirn und Großhirn. Eine isolierte, hartnäckige Übelkeit kann deshalb dieselbe Krankheit sein wie eine schwere Myelitis, sofern der Antikörper passt und andere Ursachen ausgeschlossen sind.
Zwei Verlaufsmuster werden weiter unterschieden. Die schubförmige Form ist nach NINDS und MedlinePlus die häufige: Episoden über Tage bis Monate, dazwischen Monate oder Jahre ohne neuen Schaden, aber oft mit unvollständiger Erholung. Die monophasische Form bleibt bei einem einzigen, manchmal wochenlang andauernden Ereignis. StatPearls beziffert den schubförmigen Anteil auf 80 bis 90 Prozent. MedlinePlus Genetics nennt für die schubförmige Variante rund neunmal mehr Frauen als Männer; die monophasische Form trifft beide Geschlechter ähnlich.
Ethnische Unterschiede sind belegt, ohne dass die Krankheit an eine Herkunft gebunden wäre. Die Mayo Clinic sieht höhere Raten bei Menschen hispanischer, asiatischer oder afrokaribischer Abstammung als bei Weißen. In manchen asiatischen Kohorten macht NMOSD einen deutlich größeren Anteil der demyelinisierenden Erkrankungen aus als in Nordamerika oder Italien, wo StatPearls nur ein bis zwei Prozent angibt. Begleitende Autoimmunleiden wie Lupus, Sjögren-Syndrom oder Myasthenia gravis finden sich nach MedlinePlus bei etwa einem Viertel der Betroffenen. Vererbt wird NMOSD in der Regel nicht; familiäre Häufung ist selten und folgt keinem einfachen Erbgang.
Welche Symptome kündigen einen Schub an?
Ein NMOSD-Schub entsteht, wenn Entzündung Sehnerv, Rückenmark oder Hirnstamm so stark schädigt, dass Sehen, Kraft, Gefühl oder vegetative Steuerung abrupt kippen. Die Mayo Clinic ordnet die Beschwerden vor allem der Optikusneuritis und der transversen Myelitis zu; zusätzlich kommen Schluckauf, Übelkeit und Erbrechen vor, wenn die Area postrema mitbetroffen ist.
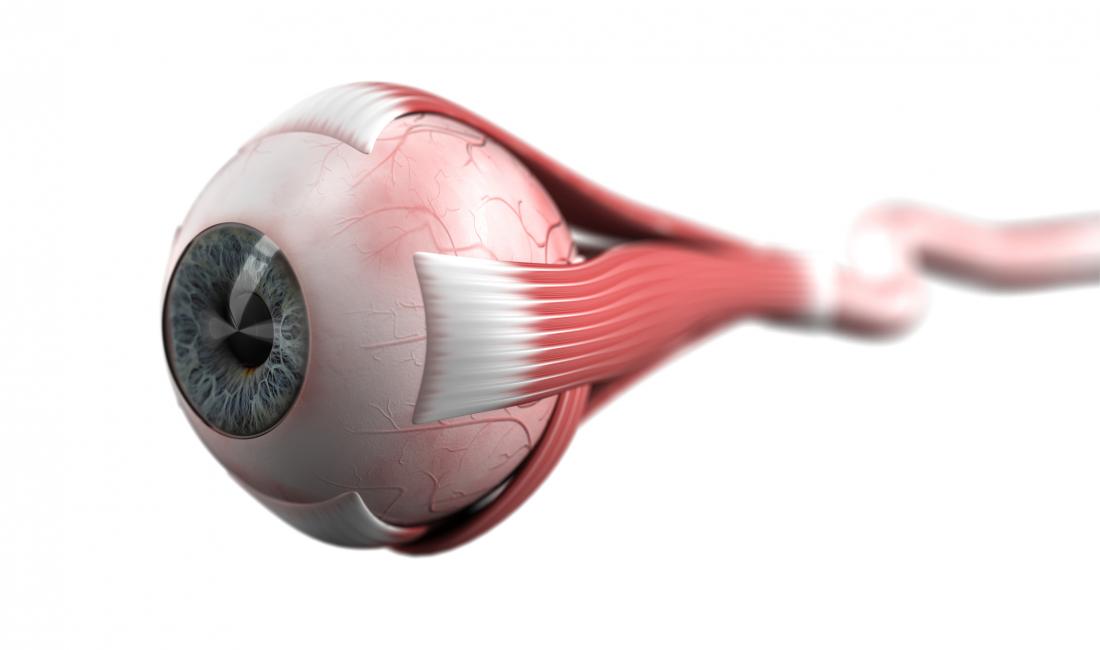
Die Sehnerventzündung beginnt oft mit Bewegungsschmerz im Auge und einem Schleier, der Farben blass macht. Ein Auge kann betroffen sein oder beide zugleich; beidseitiger, hinterer Befall bis ins Chiasma und ein horizontaler Gesichtsfeldausfall (oben oder unten) gelten im Merck Manual (Vollrevision Oktober 2025) als besonders verdächtig. Restsehschärfe von 20/200 oder schlechter nach dem Schub ist ebenfalls ein Hinweis, der NMOSD von vielen MS-Neuritis-Fällen abhebt. Kinder können Verwirrtheit, Krampfanfälle oder Koma entwickeln; die Mayo Clinic ordnet dieses Muster häufiger der verwandten MOG-Antikörper-Krankheit (MOGAD) zu als der klassischen AQP4-NMOSD.
Rückenmarksentzündung äußert sich als Schwäche oder Steifheit der Beine, manchmal der Arme, als Taubheit, Kribbeln, Temperaturmissempfindung oder einschießender Schmerz in Nacken, Rücken oder Bauch. Blase und Darm können die Kontrolle verlieren, der Harndrang wird dringlich oder versiegt. Eine komplette Querschnittssymptomatik mit schmerzhaften tonischen Spasmen spricht laut Merck eher für NMOSD als für eine fleckige MS-Myelitis. Sitzt der Herd hochzervikal, können die Atemmuskeln versagen; MedlinePlus nennt lebensbedrohliches Atemversagen als mögliche Folge.
Hirnstammzeichen werden leicht als Gastroenteritis verkannt. Unstillbarer Schluckauf oder Erbrechen über Tage, ohne dass Magen oder Galle einen Befund liefern, gehören zum Area-postrema-Syndrom; das Panel von 2015 schätzte dessen Häufigkeit auf 16 bis 43 Prozent. Weitere mögliche Ausfälle sind Doppelbilder, Drehschwindel, Gesichtsschmerz oder eine Narkolepsie-ähnliche Schläfrigkeit bei Zwischenhirnbeteiligung. Nach einem Schub kann sich die Funktion teilweise erholen. Jede neue Attacke kann aber weitere bleibende Defizite aufaddieren, weil NMOSD im Gegensatz zur MS kaum eine schleichende Progressionsphase kennt, sondern vor allem über unvollständig ausgeheilte Schübe behindert.
Typische Warnzeichen, die in der Anamnese aktiv erfragt werden sollten:
- Sehen auf einem oder beiden Augen bricht innerhalb von Stunden bis wenigen Tagen ein und Farben wirken grau.
- Beine werden schwer oder gelähmt, oft mit einer fühlbaren Grenze am Rumpf und gestörter Blasenentleerung.
- Schluckauf oder Erbrechen halten Tage an, obwohl Magenspiegelung und Labor unauffällig bleiben.
- Atemnot kommt zur Lähmung hinzu, besonders wenn Nacken und Arme mitbetroffen sind.
Wann zum Arzt, wann in die Notaufnahme?
Plötzlicher Sehverlust, neue Beinschwäche oder ein Querschnittsgefühl gehören nicht in die Hausapotheke, sondern noch am selben Tag zur Neurologie oder in die Notaufnahme. NMOSD-Schübe erreichen ihren Tiefpunkt oft innerhalb einer Woche; je früher hochdosierte Steroide und bei Bedarf Plasmaaustausch beginnen, desto eher lässt sich bleibender Schaden begrenzen. Die Mayo Clinic rät ausdrücklich dazu, Rückfälle zu verhindern, weil Sehen und Gehen sonst dauerhaft verloren gehen können.
Ein schleichender Farbverlust über Wochen ohne Schmerz darf hausärztlich starten, endet aber ebenfalls in der Fachabklärung, sobald eine Optikusneuritis im Raum steht. Unstillbares Erbrechen ohne gastroenterologische Erklärung ist ein neurologisches Symptom, kein Diätfehler. Wer bereits NMOSD hat und neue Ausfälle bemerkt, sollte die vereinbarte Notfallkette nutzen statt abzuwarten, ob „es sich von selbst legt“.
| Situation | Typische Zeichen | Erstes Handeln |
|---|---|---|
| Neurologie in wenigen Tagen | Einseitiger Augenschmerz, milder Farbverlust, Kribbeln ohne Kraftverlust | Überweisung, AQP4-IgG, MRT von Sehnerven, Gehirn und Rückenmark |
| Notaufnahme am selben Tag | Rascher Sehverlust, Beine tragen nicht, neue Blasenstörung, anhaltender Schluckauf | Stationäre Stoßtherapie, oft Plasmaaustausch, Ausschluss Kompression |
| Lebensgefahr | Zunehmende Luftnot, Unfähigkeit abzuhusten, Bewusstseinstrübung | Atemwegssicherung, Intensivstation, hochzervikale Myelitis annehmen |
| Bekannte NMOSD | Jeder neue Schub trotz Basistherapie | Nicht selbst Steroide verdoppeln, behandelndes Zentrum kontaktieren |
Manche MS-Medikamente können NMOSD verschlechtern. Merck nennt Natalizumab und Fingolimod als unwirksam oder schädlich; StatPearls ergänzt Interferon-beta. Deshalb zählt die Unterscheidung zur MS nicht als akademische Feinheit, sondern als Schutz vor der falschen Spritze. Wer unsicher ist, ob eine frühere MS-Diagnose stimmt, sollte AQP4-IgG nachfordern, bevor eine Eskalation der MS-Therapie geplant wird.
Warum greift das Immunsystem Sehnerv und Rückenmark an?
Die genaue Erstursache ist unbekannt; der Schaden entsteht, weil das Immunsystem gesundes Gewebe im zentralen Nervensystem angreift. MedlinePlus erklärt den Kernmechanismus so: Bei rund 70 Prozent der Erkrankten bindet ein Autoantikörper (NMO-IgG bzw. Anti-AQP4) an Aquaporin-4. Dadurch springt das Komplementsystem an, Entzündung und Zelluntergang folgen. StatPearls gibt die Nachweisrate mit 60 bis 90 Prozent an, abhängig vom Test; die Spezifität zellbasierter Assays liegt hoch.
Aquaporin-4 sitzt dicht auf Astrozytenfortsätzen am Sehnerv, im zentralen Rückenmarksgrau und um die Ventrikel, besonders in der Area postrema. Deshalb entstehen genau dort die typischen Herde, während das Großhirn oft lange unauffällig bleibt. Histologisch geht die Axonschädigung der Entmarkung häufig voraus; Immunglobuline, Komplement und eosinophile Zellen lagern sich um Gefäße ab. NMOSD ist damit eher eine Astrozytopathie als eine reine Myelin-Krankheit wie die MS.
Was den ersten Schub zündet, bleibt unklar. StatPearls nennt bei 20 bis 30 Prozent zeitliche Nähe zu Infekten oder Impfungen, ohne dass ein bestimmter Erreger isoliert wäre. Die Mayo Clinic erwähnt zusätzlich mögliche Zusammenhänge mit Vitamin-D-Mangel, Rauchen und wenigen Infekten in der Kindheit, jeweils als Hinweise, nicht als bewiesene Ursachen. Ganze Genome zeigen Überlappungen mit Lupus-Risikogenen (unter anderem HLA-DRB1*03:01), nicht mit dem klassischen MS-Haplotyp. Ein einzelner Gendefekt, den man vererben oder „wegtherapieren“ könnte, ist nicht bekannt.
Ein zweiter Antikörper richtet sich gegen Myelinoligodendrozyten-Glykoprotein (MOG). Merck führt MOG-positive Verläufe noch unter dem Spektrum, beschreibt sie aber als eigene Gruppe mit oft besserer Erholung und weniger Schüben. Die Mayo Clinic behandelt MOGAD 2024 ausdrücklich als verwandte, aber getrennte Erkrankung, vor allem bei Kindern mit Verwirrtheit oder Krampfanfällen. Doppelnegativ bleiben jene, die klinisch NMOSD erfüllen, ohne AQP4- oder MOG-IgG; bei ihnen ist die Diagnose strenger und die Evidenz für die neuen Antikörperpräparate dünner.
Wie unterscheidet sich NMOSD von Multipler Sklerose und MOGAD?
NMOSD ist keine MS-Variante, auch wenn Sehnerv und Rückenmark bei beiden entzünden können. Der Unterschied entscheidet über Medikamente: Interferone, Natalizumab oder Fingolimod, die MS oft beruhigen, können NMOSD nach Merck und StatPearls anheizen. Umgekehrt zielen die seit 2019 zugelassenen Komplement- und B-Zell-Therapien auf AQP4-positive NMOSD, nicht auf schubförmige MS.
Klinisch sind NMOSD-Schübe meist schwerer und heilen schlechter. MS-Neuritis ist häufig einseitig und erholt sich gut; NMOSD-Neuritis kann beidseits, chiasmanah und mit altitudinalem Ausfall auftreten. MS-Myelitis bleibt oft kurzstreckig und unvollständig; NMOSD zeigt typischerweise eine längenausgedehnte transverse Myelitis (LETM) über drei oder mehr Wirbelsegmente, gern zentral im Grau. Bis zu etwa 14 Prozent der NMOSD-Myelitiden sind laut StatPearls dennoch kurzstreckig, sodass das MRT allein nicht reicht.
Im Gehirn fehlen bei NMOSD häufig die für MS typischen ovalen periventrikulären Herde. Stattdessen liegen Läsionen, wenn sie vorkommen, an AQP4-reichen Stellen: Area postrema, periependymal, Hypothalamus, Aquädukt. Liquor kann im Schub deutlich mehr Leukozyten enthalten als bei MS; oligoklonale Banden sind seltener. Evozierte Potenziale und die optische Kohärenztomografie (dünnere peripapilläre Nervenfaserschicht als bei MS) ergänzen das Bild, ersetzen den Antikörpertest aber nicht.
MOGAD trifft häufiger Kinder, hat ein ausgeglicheneres Geschlechterverhältnis und präsentiert sich oft als beidseitige vordere Neuritis mit Papillenschwellung oder als ADEM-ähnliches Bild. Das Chiasma ist seltener beteiligt, spinale Herde sitzen gern im Conus, Kontrastmittel nimmt weniger konstant auf. Die Prognose nach einem Schub ist im Mittel günstiger als bei AQP4-NMOSD, Rückfälle kommen trotzdem vor. Wer seronegativ für AQP4 bleibt, sollte MOG-IgG mitbestimmen lassen, bevor eine lebenslange Komplementblockade geplant wird.
Welche Untersuchungen sichern die Diagnose?
Die Diagnose stützt sich auf Klinik, AQP4-IgG im Serum und MRT von Gehirn, Sehnerven und gesamtem Rückenmark, nicht auf einen einzelnen Laborwert. Die Mayo Clinic nennt die Kriterien des International Panel von 2015 als Rahmen. Bei positivem AQP4-IgG genügt ein Kernsyndrom, sofern eine bessere Alternativerklärung fehlt. Fehlt der Antikörper oder ist der Status unbekannt, verlangt das Panel mindestens zwei verschiedene Kerncharakteristika, darunter Optikusneuritis, akute Myelitis oder Area-postrema-Syndrom, plus typische MRT-Befunde.
Zellbasierte Serumtests sind empfindlicher und spezifischer als ältere ELISA-Formate; das Panel hat 2015 genau darauf hingewiesen. Ein negatives Ergebnis schließt NMOSD nicht aus, vor allem wenn während oder kurz nach Plasmaaustausch oder hochdosierten Steroiden abgenommen wurde. Dann lohnt die Wiederholung. MOG-IgG gehört dazu, sobald AQP4 negativ bleibt oder das Bild zu MOGAD passt. Die Mayo Clinic erwähnt zusätzlich Serum-GFAP und Neurofilament leicht als Marker, die Schübe anzeigen können, ohne die Diagnose allein zu tragen.
Die Lumbalpunktion hilft vor allem, MS, Infekte und andere Entzündungen abzugrenzen. Im NMOSD-Schub können die Leukozyten im Liquor stark steigen, stärker als bei typischer MS, aber nicht immer. MRT mit Gadolinium zeigt bei akuter Myelitis oft lange, zentral gelegene, kontrastmittelaufnehmende Herde; „bright spotty lesions“ im Grau gelten als relativ spezifisch. An den Sehnerven spricht langer hinterer Befall bis ins Chiasma für NMOSD. Ein unauffälliges Gehirn-MRT bei schwerer Myelitis oder Neuritis ist kein Gegenargument, sondern eher ein Hinweis gegen klassische MS.
Differenzialdiagnosen, die StatPearls und das Panel auflisten, umfassen MS, ADEM, Sarkoidose, Lupus- und Sjögren-Myelitis, Infekte, spinale Ischämie, durale Fisteln und paraneoplastische Optikusneuropathie. Kein einzelnes Zeichen beweist NMOSD, und kein einzelnes Zeichen schließt sie aus. Deshalb bleibt die Kombination aus Kernsyndrom, Serostatus und Bildgebung der Standard, nicht ein „NMO-Score“ aus dem Internet.
Was hilft im akuten Schub?
Im akuten Schub zählt, Entzündung schnell zu dämpfen und schädliche Antikörper aus dem Blut zu nehmen. Die Mayo Clinic beschreibt als Erstmaßnahme Methylprednisolon über die Vene, etwa fünf Tage, danach eine langsame orale Ausschleichung. Reicht das nicht oder ist der Ausfall von Beginn an schwer (beidseitige Erblindung, Querschnitt, Atembedrohung), wird Plasmaaustausch oft als erste oder zweite Linie ergänzt: Plasma wird vom Blut getrennt und durch Ersatzlösung ausgetauscht, die Antikörper gehen mit dem Plasma.
Intravenöses Immunglobulin wird in einzelnen Serien genutzt, wenn Plasmaaustausch nicht möglich ist; große randomisierte Belege fehlen. StatPearls erwähnt zusätzlich Dosen im Bereich mehrerer hundert Milligramm Methylprednisolon täglich über fünf bis zehn Tage in Fallserien. Konkrete Milligrammangaben gehören in die Hand der behandelnden Station, nicht in ein Hausrezept, weil Gewicht, Infekte, Magenschutz und Thromboseprophylaxe mitgedacht werden müssen.
Schmerz, Spastik, Harnverhalt und Verstopfung brauchen parallele Behandlung, sonst leidet die Mobilisierung. Merck nennt Baclofen oder Tizanidin gegen Muskelkrämpfe, analog zur MS-Symptomkontrolle. Harndrainage, Thromboseprophylaxe und Atemtherapie sind bei Querschnitt Standard. Wer nicht mehr sicher sieht, sollte in der Akutphase nicht selbst Auto fahren. Nach dem Schub folgt ohne Pause die Entscheidung über eine vorbeugende Immuntherapie, weil der nächste Schub der eigentliche Treiber bleibender Behinderung ist.
Welche Medikamente verhindern Rückfälle?
Rückfälle zu verhindern ist der entscheidende Hebel gegen Erblindung und Rollstuhl, weil sich Behinderung bei NMOSD vor allem schubweise aufbaut. Bis 2018 stützte sich die Vorbeugung auf Azathioprin, Mycophenolat, Rituximab und niedrig dosierte Steroide, fast nur aus Beobachtungsstudien. Seit 2019 hat die US-Zulassungsbehörde gezielte Antikörper für Erwachsene mit AQP4-IgG zugelassen. Die Mayo Clinic listet Eculizumab, Satralizumab, Inebilizumab, Ravulizumab und weiterhin Rituximab; Merck (Oktober 2025) führt dieselben C5-, IL-6- und CD19-Ansätze und behält Azathioprin oder Mycophenolat vor, wenn monoklonale Antikörper nicht verfügbar sind.
Eculizumab blockiert Komplementfaktor C5. In der zulassungsrelevanten Studie NCT01892345 (DailyMed SOLIRIS, Stand Februar 2025) erhielten 143 AQP4-positive Erwachsene mit hoher Schublast Eculizumab oder Placebo. Die Zeit bis zum ersten bewerteten Schub war unter Verum deutlich länger, das relative Risiko sank um 94 Prozent (Hazard Ratio 0,058). Die empfohlene Erwachsenendosis laut Kennzeichnung beträgt 900 mg wöchentlich über vier Wochen, dann 1200 mg in Woche fünf und anschließend 1200 mg alle zwei Wochen. Wegen lebensbedrohlicher Meningokokkeninfektionen steht ein Boxed Warning; Impfung gegen Meningokokken ist vor Therapiebeginn vorgeschrieben, die Gabe läuft über ein Risikoprogramm.
Inebilizumab richtet sich gegen CD19 auf B-Zellen. DailyMed UPLIZNA (Stand Dezember 2025) nennt für AQP4-positive Teilnehmende der Studie N-MOmentum eine relative Risikoreduktion von 77,3 Prozent; bei AQP4-Negativen zeigte sich kein Beleg für Nutzen. Die Kennzeichnung sieht 300 mg als Infusion vor, zwei Wochen später erneut 300 mg, danach 300 mg alle sechs Monate, jeweils mit Prämedikation gegen Infusionsreaktionen. Satralizumab blockiert den Interleukin-6-Rezeptor und wird unter die Haut gespritzt. DailyMed ENSPRYNG (Stand Juni 2026) berichtet in zwei Studien bei AQP4-Positiven Risikoreduktionen von 74 und 78 Prozent, wiederum ohne Nutzenbeleg bei Seronegativen. Die Ladedosis beträgt 120 mg in Woche 0, 2 und 4, danach 120 mg alle vier Wochen; Leberwerte und Infekte werden überwacht.
| Wirkstoff (Kennzeichnung) | Ziel | Gabe laut US-Label | Zulassungsstudie, AQP4-positiv |
|---|---|---|---|
| Eculizumab (SOLIRIS) | Komplement C5 | 900 mg wöchentlich ×4, dann 1200 mg alle 2 Wochen i.v. | 94 % relative Schubreduktion vs. Placebo |
| Inebilizumab (UPLIZNA) | CD19-B-Zellen | 300 mg i.v., Wiederholung nach 2 Wochen, dann alle 6 Monate | 77,3 % relative Reduktion |
| Satralizumab (ENSPRYNG) | IL-6-Rezeptor | 120 mg s.c. Woche 0/2/4, dann alle 4 Wochen | 74 % bzw. 78 % Risikoreduktion |
| Ravulizumab | C5, länger wirksam | nur über das behandelnde Zentrum, Gewichtsschema | von Mayo und Merck 2024/2025 als Option geführt |
Rituximab (CD20) bleibt nach Merck und randomisierten Daten (RIN-1) eine wirksame Alternative, ist in den USA für NMOSD aber nicht spezifisch zugelassen. Tocilizumab (ebenfalls IL-6) wird off-label genutzt. Klassische Immunsuppressiva kommen zum Zug, wenn Biologika fehlen, unverträglich sind oder die Serologie unklar ist. Keines dieser Mittel macht bestehende Erblindung oder Lähmung rückgängig; sie senken die Chance auf den nächsten Schub. Infekte der Harn- und Atemwege sind unter allen B-Zell- und Komplementtherapien ein DauerThema, Impfstatus und Zahnstatus gehören vor den Start, nicht danach.
Welche Folgen bleiben, und wie sieht die Prognose aus?
Die Prognose hängt von der Schwere der ersten Attacke, der Zahl weiterer Schübe, dem Alter zu Beginn und dem Antikörperstatus ab, nicht von einem festen Fünf-Jahres-Schicksal. StatPearls beschreibt den Verlauf als variabel: Bis zu 22 Prozent erholen sich in zitierten Serien vollständig, sieben Prozent zeigen keine Erholung. In älteren Langzeitbeobachtungen vor der Biologika-Ära (Wingerchuk 1999, von StatPearls referiert) erblindete rund 60 Prozent der schubförmig Erkrankten auf einem oder beiden Augen gegenüber 22 Prozent bei monophasischem Verlauf; Parese eines oder beider Beine traf 52 gegenüber 31 Prozent.
Atemversagen durch Muskelschwäche bleibt die gefürchtete Komplikation schwerer zervikaler Myelitiden und trug in historischen Kohorten wesentlich zur Sterblichkeit bei. Diese Zahlen stammen aus einer Zeit ohne Komplement- und CD19-Blockade; sie dürfen nicht als heutige Standardprognose unter zugelassener Prophylaxe gelesen werden. Gleichzeitig gibt es keine Garantie, dass ein einzelner Schub folgenlos bleibt. Depression, sexuelle Funktionsstörungen, Osteoporose unter Langzeitsteroiden und permanente Geh- oder Sehbehinderung sind reale Folgen, die Rehabilitation und Hilfsmittel brauchen, nicht Durchhalteparolen.
Physiotherapie, Ergotherapie, Sehhilfen, Blasentraining und Schmerztherapie gehören zur Versorgung, sobald Defizite bleiben. NINDS nennt Gehhilfen, physikalische und Ergotherapie sowie soziale Unterstützung ausdrücklich. Spastik, neuropathischer Schmerz und Inkontinenz lassen sich oft lindern, auch wenn das MRT Narben zeigt. Rauchen aufzugeben und Vitamin-D-Mangel zu korrigieren, erwähnt die Mayo Clinic als mögliche Risikofaktoren, ohne daraus eine ursächliche Selbstbehandlung abzuleiten. Klinische Studien, unter anderem zu zellulären Ansätzen, laufen; Teilnahme ist freiwillig und ersetzt keine zugelassene Schubprophylaxe.
Häufige Fragen
Ist die Devic-Krankheit dasselbe wie Multiple Sklerose?
Nein. NMOSD und MS sind getrennte Autoimmunerkrankungen, auch wenn beide Sehnerv und Rückenmark entzünden können. Der Bluttest auf AQP4-IgG, lange Rückenmarksherde und der oft fehlende klassische MS-Befund im Gehirn helfen bei der Trennung. Falsche MS-Medikamente können NMOSD verschlechtern, deshalb lohnt die serologische Klärung vor jeder Eskalation.
Kann NMOSD vererbt werden?
In der Regel nicht. MedlinePlus stellt klar, dass kein einzelnes Gen identifiziert ist und die meisten Fälle nicht in Familien weitergegeben werden. Seltene familiäre Häufungen gibt es, der Erbgang ist unbekannt und vermutlich komplex. Verwandte brauchen keine routinemäßige Antikörpertestung, solange sie beschwerdefrei sind.
Gibt es eine Heilung der Devic-Krankheit?
Eine Heilung im Sinne eines dauerhaften Verschwindens der Autoimmunität ist nicht belegt. Die Mayo Clinic schreibt, dass Therapie manchmal eine lange beschwerdefreie Phase (Remission) ermöglichen kann. Ziel ist, jeden Schub rasch zu behandeln und den nächsten zu verhindern, nicht ein Versprechen auf Restitutio.
Warum muss vor Eculizumab gegen Meningokokken geimpft werden?
Eculizumab blockiert den terminalen Komplementweg, den der Körper auch braucht, um Meningokokken zu töten. Die US-Kennzeichnung (DailyMed SOLIRIS, Februar 2025) warnt vor lebensbedrohlichen Meningokokkeninfektionen und verlangt Impfung vor der ersten Dosis. Die Infusion läuft nur über ein kontrolliertes Programm; Fieber unter Therapie ist ein Notfall, kein Bagatellinfekt.
Was ist der Unterschied zwischen NMO und NMOSD?
NMO meinte früher das klassische Paar Optikusneuritis plus Myelitis. NMOSD ist der Sammelbegriff von 2015, der auch isolierte Area-postrema-Syndrome, Hirnstamm- oder Zwischenhirnbilder einschließt, sofern Klinik, MRT und oft AQP4-IgG zusammenpassen. Im Alltag nutzen Kliniken beide Kürzel noch nebeneinander für dieselbe Spektrumskrankheit.
Wirken die neuen Antikörper auch ohne AQP4-Nachweis?
Für Eculizumab, Inebilizumab und Satralizumab gilt die US-Zulassung nur bei AQP4-positiven Erwachsenen. In den Phase-3-Studien von Inebilizumab und Satralizumab gab es bei Seronegativen keinen Beleg für Nutzen. Seronegative oder MOG-positive Verläufe brauchen ein individuelles Konzept, häufig mit Rituximab, klassischen Immunsuppressiva oder MOGAD-spezifischen Strategien, nicht automatisch denselben C5-Blocker.
Können Kinder an NMOSD erkranken?
Ja, aber selten: StatPearls und klinische Übersichten nennen unter fünf Prozent pädiatrische Fälle. Bei Kindern mit Neuritis plus Verwirrtheit oder Krampfanfällen denkt die Mayo Clinic zuerst an MOGAD. Dosis und Zulassung der neuen Antikörper gelten für Erwachsene; Kinder gehören in ein spezialisiertes Zentrum.
Fazit
Devic-Krankheit ist eine seltene, schubweise Autoimmunattacke auf Sehnerv und Rückenmark, getrennt von der MS und seit 2015 als Spektrumskrankheit mit Blutmarker AQP4-IgG definiert. Wer akut schlecht sieht, Beine verliert oder grundlos Tage lang erbricht, braucht dieselbe Dringlichkeit wie bei einem Schlaganfall der langen Bahnen: MRT, Antikörper und rasche Stoßtherapie, oft inklusive Plasmaaustausch.
Seit 2019 ändert sich die Langzeitprognose für AQP4-positive Erwachsene, weil Eculizumab, Inebilizumab, Satralizumab und – nach Mayo und Merck – Ravulizumab Schübe in Zulassungsstudien stark reduziert haben, während Azathioprin nicht mehr die einzige Option ist. Dafür treten Infektionsrisiken in den Vordergrund, besonders Meningokokken unter C5-Blockade. Seronegative und MOG-positive Verläufe folgen anderen Regeln.
Praktisch heißt das: Diagnose nicht aufschieben, MS-Mittel nicht auf Verdacht geben, nach dem ersten gesicherten Schub eine vorbeugende Immuntherapie mit einem NMOSD-erfahrenen Zentrum planen und Rehabilitation einbeziehen, sobald Sehen, Gehen oder Blase beeinträchtigt bleiben.
Quellen
- Mayo Clinic: Neuromyelitis optica – Symptoms and causes. Mayo Clinic, 13. Dezember 2024.
- Mayo Clinic: Neuromyelitis optica – Diagnosis and treatment. Mayo Clinic, 13. Dezember 2024.
- Levin MC: Neuromyelitis Optica Spectrum Disorder (NMOSD). Merck Manual Professional Edition, Oktober 2025.
- MedlinePlus Genetics: Neuromyelitis optica. MedlinePlus, Stand: 2025.
- National Institute of Neurological Disorders and Stroke: Neuromyelitis Optica Spectrum Disorder. National Institute of Neurological Disorders and Stroke, Stand: 2025.
- Shumway CL, Patel BC, Tripathy K et al.: Neuromyelitis Optica Spectrum Disorder (NMOSD). StatPearls, 8. Januar 2024.
- Wingerchuk DM, Banwell B, Bennett JL et al.: International consensus diagnostic criteria for neuromyelitis optica spectrum disorders. Neurology, 14. Juli 2015.
- Bagherieh S, Afshari-Safavi A, Vaheb S et al.: Worldwide prevalence of neuromyelitis optica spectrum disorder (NMOSD) and neuromyelitis optica (NMO): a systematic review and meta-analysis. Neurological Sciences, 6. Februar 2023.
- Alexion Pharmaceuticals Inc.: SOLIRIS- eculizumab injection, solution, concentrate. DailyMed, Februar 2025.
- Genentech Inc.: ENSPRYNG- satralizumab injection, solution. DailyMed, Juni 2026.
- Horizon Therapeutics USA Inc.: UPLIZNA- inebilizumab injection. DailyMed, Dezember 2025.