Eine Kraniosynostose liegt vor, wenn eine oder mehrere Schädelnähte des Säuglings zu früh verknöchern und der Kopf deshalb in eine untypische Form wächst. Das Gehirn wächst weiter; wo Nähte noch offen sind, weicht der Schädel aus, und bei mehreren verschlossenen Nähten kann der Druck im Schädel steigen. Die US-Seuchenbehörde CDC schätzt für die Vereinigten Staaten etwa ein betroffenes Kind auf 2500 Geburten (Stand 26. Dezember 2024). Die meisten Kinder sind sonst gesund; ein kleinerer Teil trägt ein Syndrom mit weiteren Fehlbildungen.
Die Nähte sind keine Risse, sondern flexible Wachstumsfugen zwischen den Knochenplatten. Sie lassen den Schädel bei der Geburt nachgeben und später dem Gehirn Platz. Die CDC schreibt, dass sie typischerweise um das zweite Lebensjahr beginnen, fest zu werden; MedlinePlus nennt als normalen Schluss das Alter von zwei bis drei Jahren. Schließt eine Naht schon im Mutterleib oder in den ersten Lebenswochen, bleibt das Wachstum an dieser Stelle stehen. Frühzeitige Erkennung lohnt, weil ein endoskopischer Eingriff nur in einem engen Zeitfenster möglich bleibt.
Was bedeutet ein vorzeitiger Verschluss der Schädelnähte?
Vorzeitig bedeutet, dass die Fuge knöchern wird, bevor das Gehirn seine rasche Wachstumsphase hinter sich hat. An der fusionierten Naht stoppt die Erweiterung quer zur Naht; längs der Naht wächst der Schädel weiter. Dieses Muster, in Lehrbüchern als Virchow-Regel beschrieben, erklärt, warum jede betroffene Naht eine wiedererkennbare Kopfform erzeugt. StatPearls (Aktualisierung 19. Januar 2025) betont genau diese Zuordnung von Naht und Form als wichtigstes diagnostisches Werkzeug.
Einfache Formen betreffen eine Naht. Mehrnahtige oder syndromale Formen engen den Schädelraum stärker ein. Die CDC unterscheidet klar. Bei einer einzelnen geschlossenen Naht kann das Gehirn oft noch seine übliche Größe erreichen, der Kopf wird nur schief oder schmal. Schließen mehrere Nähte, fehlt Platz, und Druck kann sich aufbauen. Ohne Behandlung kann dieser Druck nach Angaben der Behörde zu Sehverlust, Krampfanfällen oder Hirnschädigung führen. Das ist kein automatisches Schicksal jedes leichten Einzelfalls, sondern das Risiko, das die Überwachung begründet.
Nicht jeder ungewöhnliche Säuglingsschädel ist eine Kraniosynostose. Die American Association of Neurological Surgeons (AANS) erinnert daran, dass Lage im Mutterleib und Geburtstrauma den Kopf vorübergehend verformen können. Solche Formänderungen gleichen sich meist von selbst aus. Eine echte Synostose wird ohne Korrektur eher deutlicher, weil das Gehirn weiter gegen die starre Stelle drückt. Deshalb gehört jede hartnäckige Asymmetrie in die Sprechstunde, nicht ins Abwarten über viele Monate.
Welche Kopfform gehört zu welcher Naht?
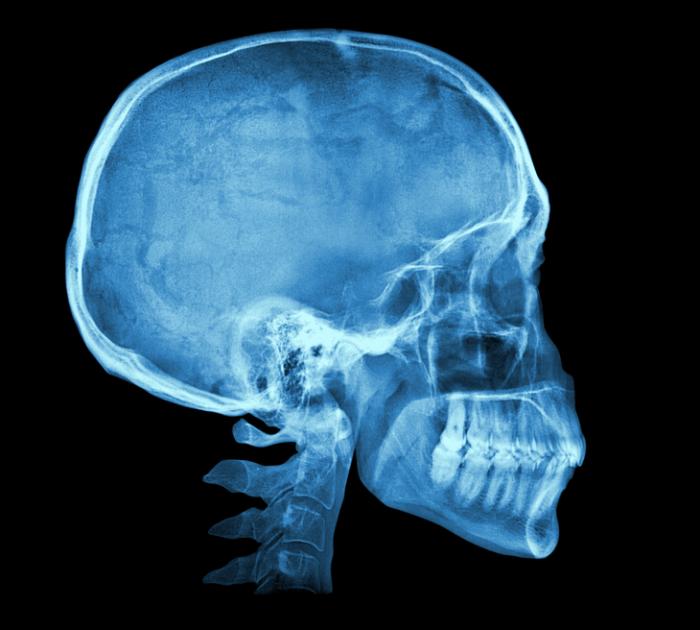
Die Sagittalnaht verläuft mittig vom Vorderhaupt zum Hinterhaupt. Schließt sie früh, wächst der Kopf lang und schmal; Stirn und Hinterkopf können vorgewölbt wirken. StatPearls nennt diesen Kahnschädel (Skaphozephalie) mit 55 bis 60 Prozent die häufigste Variante und häufiger bei Jungen. Die CDC bestätigt die Sagittalnaht als den am häufigsten betroffenen Typ. Ein tastbarer Grat auf dem Scheitel ist typisch, die große Fontanelle kann eher dreieckig statt rautenförmig wirken.
Die Koronarnähte ziehen von beiden Ohren zur vorderen Fontanelle. Ist nur eine Seite geschlossen, flacht die Stirn dort ab, die Augenhöhle steht höher, die Nase kann zur betroffenen Seite ziehen. MedlinePlus beschreibt diese vordere Plagiozephalie als zweithäufigste Form und häufiger bei Mädchen. StatPearls gibt 20 bis 25 Prozent für die einseitige Koronarnaht an. Sind beide Koronarnähte betroffen, wird der Kopf kurz und breit (Brachyzephalie); das ist zugleich die häufigste syndromale Konstellation, schreibt Nationwide Children’s Hospital.
Die Metopika läuft von der Nasenwurzel zur vorderen Fontanelle. Ihr früher Schluss formt eine spitze, dreieckige Stirn (Trigonozephalie), oft mit eng stehenden Augen. StatPearls setzt den Anteil bei etwa 15 Prozent an; ältere populäre Texte nannten noch unter zehn Prozent. Ein isolierter Knochengrat in der Stirnmitte ohne Dreiecksform gilt am selben Haus als harmlose Variante und braucht in der Regel keine Operation. Die Lambdanaht am Hinterhaupt ist die seltenste klassische Einzelnaht (3 bis 5 Prozent). Sie flacht den Hinterkopf ab, schiebt das Ohr nach hinten und unten und gibt dem Schädel eher Trapezform.
| Betroffene Naht | Typische Kopfform | Anteil nach StatPearls 2025 |
|---|---|---|
| Sagittalnaht | lang und schmal, oft mit Stirnwölbung | 55 bis 60 Prozent |
| eine Koronarnaht | flache Stirn, höhere Augenhöhle, Nasenverzug | 20 bis 25 Prozent |
| Metopika | dreieckige Stirn, oft enger Augenabstand | etwa 15 Prozent |
| Lambdanaht | Hinterkopf flach, Ohr hinten-unten, Trapez | 3 bis 5 Prozent |
| beide Koronarnähte | kurzer, breiter Schädel | seltener, oft syndromal |
Mehrere Nähte zugleich können einen hohen Turmschädel oder, sehr selten, einen dreilappigen Kleeblattschädel erzeugen. Solche Bilder gehören fast immer in ein spezialisiertes Zentrum, weil Atemweg, Augen und Hirnwasserzirkulation mitbetroffen sein können.
Welche Zeichen am Säuglingsschädel fallen auf?
Das Leitzeichen ist eine Kopfform, die nicht zum Alter und nicht zur Familiengesichtslinie passt. Die Mayo Clinic (Stand 1. August 2025) schreibt, dass die Form oft schon bei der Geburt auffällt und in den ersten Monaten deutlicher wird. Schwere und Bild hängen davon ab, welche Nähte geschlossen sind und wann im Wachstumsfenster das geschah. Ein harter, erhabener Grat entlang der betroffenen Naht ist ein zweites klassisches Zeichen. Gesicht und Ohren können aus der Symmetrie kippen, etwa ein höher stehendes Auge.
Die Fontanelle fehlt manchmal oder wirkt ungewöhnlich klein. Das Gegenteil kommt vor. Sie bleibt tastbar, während die Form schon klar pathologisch ist. Nationwide Children’s hält fest, dass die große Fontanelle offen oder geschlossen sein kann; allein daraus folgt keine Diagnose. Langsameres Kopfwachstum gegenüber dem Körper, also ein Abfallen auf der Perzentilenkurve, ist seltener, aber gewichtiger, weil es auf beengten Schädelraum hinweisen kann.
Hinweise auf erhöhten Innendruck sammelt dasselbe Kinderkrankenhaus als Kopfschmerz, Übelkeit, Erbrechen, starke Schläfrigkeit, einen Blick, der kaum nach oben geht (Sonnenuntergangsphänomen), und eine pralle Fontanelle beim aufrechten, sonst gesunden Kind. Solche Zeichen beweisen den Druck nicht, sie rechtfertigen aber dieselbe Nacht in der Klinik statt die nächste Routinekontrolle. Die Cleveland Clinic nennt zusätzlich ungleichmäßige Gesichtszüge und einen Kopfumfang unter dem erwarteten Alterswert. Krampfanfälle oder Atemnot bei bekanntem Nahtverschluss gelten dort als Notruf.
Ist der platte Hinterkopf lagebedingt oder ein Nahtverschluss?
Die weitaus häufigere Ursache eines schiefen Säuglingskopfes ist die lagebedingte Plagiozephalie, keine Kraniosynostose. Wiederholter Druck auf dieselbe Hinterhauptsseite, oft verbunden mit einer bevorzugten Schlafseite oder einem Schiefhals, flacht den Knochen, ohne die Naht zu schließen. StatPearls knüpft den Anstieg dieser Form an die Rückenlage-Kampagne gegen den plötzlichen Kindstod. Neurologisch bleibt die lagebedingte Abflachung nach derselben Quelle ohne Schaden; sie braucht Lagerungswechsel, wache Bauchlage und manchmal Physiotherapie, keine Schädeloperation.
Die Unterscheidung zur seltenen Lambdanaht-Synostose gelingt meist am Blick von oben. Nationwide Children’s beschreibt die lagebedingte Form als Parallelogramm. Das Ohr und oft die Stirn wandern auf der flachen Seite nach vorn. Bei Lambdanaht-Schluss entsteht eher ein Trapez; Ohr und Stirn rücken nach hinten, das Ohr kann tiefer stehen. Die AANS nennt dieselbe Parallelogramm-Regel und betont, dass lagebedingte Formen sich oft bessern, während eine Synostose unbehandelt zunimmt. Ein formender Helm kann bei hartnäckiger Lageabflachung helfen; er ersetzt keine Operation, wenn die Naht wirklich knöchern zu ist.
Eine zweite Verwechslung betrifft die Stirn. Ein gratiger Mittelkiel ohne Dreiecksform und ohne engen Augenabstand ist häufig nur ein benigner Metopika-Grat. StatPearls zitiert eine Vergleichsserie. Enge Stirn und eingeengte Schläfenregion fanden sich bei allen echten Metopika-Synostosen, aber nur bei einem kleinen Bruchteil der reinen Grate. Kinder mit echter Synostose kamen zudem öfter vor dem sechsten Monat. Wer unsicher ist, schickt nicht selbst ins CT, sondern zum Kinderarzt, der die Form, den Hals und die Meilensteine prüft.
- Ein Parallelogramm mit nach vorn gerücktem Ohr spricht für Lage, nicht für eine verschlossene Lambdanaht.
- Ein Trapez mit nach hinten-unten versetztem Ohr gehört zügig in ein Schädel-Gesichts-Zentrum.
- Ein Stirngrat ohne Dreieck und ohne engen Augenabstand bleibt oft ohne Operation beobachtbar.
- Ein Schiefhals kann dieselbe Schlafseite erzwingen und so eine lagebedingte Flachstelle verstärken.
Welche Ursachen und Risiken sind belegt?
Bei den meisten Säuglingen bleibt die genaue Ursache unbekannt. Die CDC formuliert es nüchtern. In manchen Fällen liegt eine Veränderung in einem einzelnen Gen vor, in den übrigen ein Zusammenspiel aus Erbanlagen und Umgebung. Die Mayo Clinic trennt zwei große Gruppen. Die nichtsyndromale Form ist die häufigere; ein klares Syndrom fehlt, genetische und äußere Faktoren mischen sich. Die syndromale Form hängt an bekannten Gendefekten und bringt meist weitere körperliche Zeichen mit.
StatPearls (2025) ordnet grob drei Viertel den nichtsyndromalen Fällen zu. CHOP spricht von mehr als 90 erblichen Syndromen, am häufigsten Apert, Crouzon, Pfeiffer, Muenke und Saethre-Chotzen. Klassische Treffer sitzen im FGF-Rezeptor-Weg, darunter FGFR1 bei Pfeiffer, FGFR2 bei Apert, Crouzon und einem Teil der Pfeiffer-Fälle, FGFR3 bei Muenke sowie TWIST1 bei Saethre-Chotzen. Auch ohne Syndrombild sind Varianten in SMAD6, TCF12, ERF und MSX2 beschrieben. Rund 20 Prozent aller Kraniosynostosen haben nach StatPearls eine nachweisbare genetische Grundlage, oft autosomal-dominant.
Äußere Faktoren stehen in derselben Übersicht, darunter höheres Elternalter, mütterliches Rauchen, künstliche Befruchtung, Enge im Uterus, Stoffwechselknochenkrankheiten und mütterliche Schilddrüsenstörung. Die Cleveland Clinic nennt eine Schilddrüsenbehandlung in der Schwangerschaft und Clomifen vor oder früh in der Schwangerschaft als beobachtete Risikomarker; die CDC verweist auf Arzneimittel vor oder zu Beginn der Schwangerschaft, darunter älteres Material zu Clomifen. Valproinsäure in der Schwangerschaft hängt in der Fachliteratur vor allem mit Metopika-Schluss und Trigonozephalie zusammen, klarer als es ältere Laienartikel noch als „unklar“ beschrieben. Ein ventrikuloperitonealer Shunt kann später sekundär Nähte schließen; eine Serie fand das bei fast der Hälfte der geshunteten Säuglinge, meist an der Sagittalnaht. Keiner dieser Punkte beweist beim einzelnen Kind die Ursache, sie schärfen aber Anamnese und genetische Beratung.
Wann gehört das Kind zum Arzt?
Jede ungewöhnliche Kopfform, jeder neu tastbare Knochengrat und jedes stockende Kopfwachstum gehören in die Kinderarztpraxis, schreibt MedlinePlus. Die Vorsorge im ersten Lebensjahr misst den Kopfumfang ohnehin; wer zu Hause eine Asymmetrie sieht, wartet nicht auf den nächsten U-Termin, wenn die Form rasch zunimmt oder das Kind auffällig schläfrig oder erbrochen ist. Bei Verdacht auf Nahtverschluss überweist die Praxis zügig an Neurochirurgie oder ein kraniofaziales Team. Frühe Vorstellung erhält das Zeitfenster für einen kleineren Eingriff.
| Beobachtung | Typische Einordnung | Nächster Schritt |
|---|---|---|
| Untypische Form oder harter Nahtgrat | mögliche Kraniosynostose | zeitnah Kinderarzt, bei Verdacht Fachzentrum |
| Hinterkopf flach, Ohr vorn, Parallelogramm | meist lagebedingt | Lagerung, wache Bauchlage, Kontrolle in Wochen |
| Keine Besserung der Form bis Monat 5 oder 6 | unklare Restasymmetrie | geplante Vorstellung im Schädelzentrum |
| Pralle Fontanelle, Erbrechen, Sonnenuntergangsblick | möglicher Hirndruck | noch am selben Tag Klinik |
| Krampfanfall oder Atemnot | Notfall | Notruf, nicht die nächste Sprechstunde |
Die Cleveland Clinic rät, verzögerte Meilensteine und eine klar abweichende Kopfform ebenfalls anzusprechen. Ein Krampfanfall oder Atemnot bei bekanntem Befund ist dort ein Grund für den Rettungsdienst. Angst vor „unnötiger Alarmierung“ ist schlechter Rat, wenn das Kind nicht weckbar ist oder die Fontanelle prall steht. Umgekehrt rechtfertigt ein isolierter, weicher Hinterkopf ohne Grat und ohne Entwicklungsstopp zuerst Lagerung und Wiedervorstellung, nicht die Notaufnahme.
Wie wird die Diagnose gesichert?
Die Diagnose ist zuerst klinisch und stützt sich auf Form, Grat, Fontanelle, Gesichtssymmetrie, Halsbeweglichkeit, Kopfumfang sowie Familien- und Schwangerschaftsgeschichte. StatPearls und Nationwide Children’s halten fest, dass die Untersuchung in erfahrener Hand oft reicht. Bildgebung bestätigt, plant die Operation und trennt Nachahmer. Röntgen ist billig und spezifisch, aber wenig sensitiv. Ultraschall kann eine offene Naht als dunklen Spalt zeigen, hängt aber stark an der Untersucherin.
Goldstandard für die Nahtkarte ist die Computertomographie mit dreidimensionaler Rekonstruktion. Nationwide Children’s beschreibt dafür Dosisprotokolle in der Größenordnung weniger konventioneller Röntgenaufnahmen. Magnetresonanztomographie sieht Nähte schlechter, hilft aber bei Hydrozephalus, Chiari-Malformation und Hirngewebe. Primärversorgung sollte ionisierende Strahlung nicht routinemäßig anordnen, nur um eine Form „abzuklären“; die Zuweisung ins Zentrum spart oft doppelte Aufnahmen. Bei Syndromverdacht folgt Genetik, vor allem auf FGFR- und TWIST1-Varianten; StatPearls zählt inzwischen Dutzende assoziierte Gene.
Hirndrucksuche beginnt bei Risikokindern am Augenhintergrund (Papillenödem) und kann optische Kohärenztomographie einbeziehen. Bleibt der Befund unklar, kommt eine direkte Druckmessung infrage. Schlafapnoe bei Mittelgesichtshypoplasie braucht eine Schlafstudie, Hörprüfung gehört zu syndromalen und manchen nichtsyndromalen Verläufen dazu. Muenke-Syndrom geht eher mit Schallempfindungsstörung, andere Syndrome oft mit Schallleitung über Paukenergüsse. Keiner dieser Tests ersetzt die Hände auf dem Schädel beim ersten Besuch.
Offene Umformung oder endoskopische Nahtlösung?
Die Hauptbehandlung bleibt eine Operation, die Platz schafft, Form korrigiert und Druckrisiko senkt. Die Mayo Clinic nennt als Ziel, den Schädel umzuformen, Druck vom Gehirn zu nehmen und Raum für weiteres Wachstum zu lassen. Sehr milde Verläufe können nach CDC und Cleveland Clinic ohne Schnitt mit einem medizinischen Helm geführt werden; das entscheidet das Zentrum, nicht die Eltern allein nach Fotos. Für die meisten klaren Synostosen bleibt der Eingriff der Standard, meist im ersten Lebensjahr.
Das Zeitfenster hat sich gegenüber älteren Ratgebern verschoben. StatPearls 2025 rät zur endoskopischen Nahtlösung ideal zwischen Monat 3 und 4, nicht vor Monat 3 wegen Narkoserisiko und in der Regel nicht nach Monat 6, weil der Knochen dann für die Helmformung zu steif wird. Ältere Laienfassungen empfahlen den kleinen Eingriff oft „vor dem dritten Monat, weil die Knochen noch weich sind“. Offen umgeformt wird typischerweise zwischen Monat 6 und 12 oder wenn die Vorstellung zu spät für die Endoskopie kommt. Für die Sagittalnaht nennt dieselbe Quelle ein günstiges Fenster vor Monat 6.
Eine Metaanalyse in Neurosurgery (15. Mai 2025) wertete 34 Studien mit 11.554 Patienten aus. Der endoskopische Weg hing an deutlich niedrigeren Transfusionsraten und -volumina, kürzerer OP, kürzerem Intensiv- und Krankenhausaufenthalt; der Formindex des Schädels unterschied sich nicht signifikant. Zweiteingriffe waren in dieser Auswertung seltener nach Endoskopie. Das ist kein Beweis, dass jedes Kind endoskopisch besser fährt. Die Gruppen sind nach Alter und Schwere ungleich, komplexe Mehrnahtfälle bleiben oft offen. Die American Society of Craniofacial Surgeons veröffentlichte 2025 erstmals eine breite perioperative Leitlinie zu 23 Themen, darunter Bildgebung, Infektionsprophylaxe, Schmerztherapie und Blutungsmanagement mit Tranexamsäure. Dosierungen gehören in das Narkoseprotokoll, nicht in den Hausgebrauch.
Nationwide Children’s skizziert den Alltag. Offen dauert der Eingriff dort etwa vier Stunden, eine Transfusion ist üblich, die Überwachung beginnt auf der Intensivstation, die Augenlider schwellen oft zwei bis drei Tage. Endoskopisch reicht häufig eine Stunde, Transfusionen sind selten, die Entlassung oft nach einer Nacht, dafür folgt Helm oder Feder. Federn halten die Naht offen und brauchen nach etwa drei Monaten eine zweite Narkose zur Entfernung; der Helm entfällt dann. Distraktoren, die Knochen um etwa einen Millimeter pro Tag auseinanderziehen, bleiben seltenen Mehrnahtfällen vorbehalten.
Helm, Federn und die Zeit nach der Operation?
Nach endoskopischer Nahtlösung lenkt ein formender Helm das rasche Schädelwachstum des ersten Jahres. Die Mayo Clinic nennt üblich 23 Stunden täglich für etwa ein Jahr; Nationwide Children’s lässt den Helm oft bis zum ersten Geburtstag tragen, mit regelmäßigen Terminen beim Orthopädietechniker. Der Helm presst den Schädel nicht in Form, er blockiert unerwünschte Richtungen und lässt gewünschte frei. Ohne konsequentes Tragen bleibt die chirurgisch geöffnete Naht ohne Formkorrektur. Nach offener Umformung ist ein Helm meist entbehrlich, weil die Form auf dem Tisch entsteht.
Schwellung im Gesicht nach offenem Eingriff ist erwartet und klingt in den Klinik-Tagen ab. Zweite Operationen kommen vor, wenn Form oder Druck es später verlangen oder wenn zuvor offene Nähte sekundär schließen; StatPearls zitiert dafür bis zu 8,8 Prozent in einer Nachbeobachtung. Syndromale Kinder brauchen oft gestufte Eingriffe über Jahre, zuerst am Schädeldach, später an Mittelgesicht und Kiefer. CHOP betont, dass diese Sequenz ein Zentrum braucht, das Augenhöhle, Stirn und Gesicht über das Wachstum begleitet, nicht einen einzelnen Schnitt im Säuglingsalter.
Komplikationen bleiben selten, sind aber real. Eine Kohorte, die StatPearls referiert, fand bei nichtsyndromalen Eingriffen chirurgische Komplikationen in 1,3 Prozent und medizinische in 4,5 Prozent; Durarisse lagen bei 3,6 Prozent endoskopisch und 7,8 Prozent offen. Die Cleveland Clinic listet Blutverlust, Infektion, Liquorleck, Krampfanfälle, Knochenlücken und die Notwendigkeit eines weiteren Eingriffs. Luftembolie und schwere Blutung sind selten, können aber lebensbedrohlich sein. Nachsorge umfasst Formmessung, Entwicklung, bei Risiko den Augenarzt wegen Papillenödem, bei Syndrom zusätzlich Hören, Schlaf und Kiefer.
Was droht, wenn die Naht unbehandelt bleibt?
Unbehandelt bleibt die Formabweichung und kann sich mit dem Hirnwachstum verstärken. Die Mayo Clinic nennt dauerhafte Gesichts- und Schädelasymmetrie und mögliche Belastung des Selbstbildes im Schulalter. Das Risiko eines erhöhten Schädelinnendrucks beschreibt sie bei operativ behandelter Einzelnaht als klein. Höher liegt es, wenn ein Syndrom den Schädel klein hält oder die erste Operation den Raum nicht ausreichend erweitert. Unbehandelter Druck kann Entwicklung, Denken, Sehen, Krampfanfälle und Kopfschmerz nach sich ziehen.
Die CDC warnt für schwere, unbehandelte Verläufe vor Erblindung, Anfällen und Hirnschädigung. Nationwide Children’s ergänzt psychosoziale Folgen, wenn Gleichaltrige die Form kommentieren. Intelligenz und Schule sind kein Schicksal einer einzelnen Naht. StatPearls fasst zusammen, dass Kinder mit einer betroffenen Naht seltener schwere Verzögerungen zeigen als Kinder mit mehreren Nähten oder Syndrom; in älteren Übersichten wurden Rückstände bei bis zu 35 bis 50 Prozent dieser Einzelnähte berichtet. Neuere Arbeiten finden Intelligenz oft im Normbereich, mit feineren Unterschieden bei Aufmerksamkeit, exekutiver Kontrolle oder Schulleistung, besonders in manchen Metopika-Serien.
Hydrozephalus und Chiari-Malformation treten vor allem bei Mehrnaht- und Syndromformen auf, Chiari auch gehäuft bei Lambdanaht. Atemwegsenge bei Mittelgesichtshypoplasie und Hornhautgefährdung bei vorstehenden Augen sind syndromale, nicht kosmetische Probleme. Frühe Förderung bei erkannten Lücken kann schulische Folgen abmildern, schreibt StatPearls. Das ersetzt keine Operation, wenn Form oder Druck sie indizieren. Es erklärt, warum nach dem Schnitt die Kontrolle nicht endet.
Häufige Fragen
Ist ein platter Hinterkopf immer eine Kraniosynostose?
Nein. Die häufigste Ursache ist Druck durch Rückenlage, ohne dass eine Naht knöchern geschlossen wäre. Lagebedingte Abflachung bildet meist ein Parallelogramm mit nach vorn gerücktem Ohr und bleibt neurologisch unauffällig. Eine Lambdanaht-Synostose ist selten und zeigt eher Trapezform mit nach hinten-unten versetztem Ohr; die Unterscheidung trifft die Fachuntersuchung.
Ab welchem Alter wird operiert?
Endoskopisch liegt das von StatPearls 2025 genannte Fenster bei Monat 3 bis 4, höchstens etwa Monat 6. Offen wird häufig zwischen Monat 6 und 12 operiert, oder später, wenn die Vorstellung verspätet kommt. Sehr milde Fälle können ohne Schnitt mit Helm geführt werden; das entscheidet das Team nach Form, Naht und Druckzeichen, nicht ein Fixalter aus dem Internet.
Braucht jedes Kind nach der Operation einen Helm?
Nein. Nach offener Schädeldachumformung ist ein Helm meist unnötig, weil die Form intraoperativ steht. Nach endoskopischer Nahtlösung tragen viele Kinder etwa ein Jahr fast ganztags einen formenden Helm. Wer Federn erhält, braucht den Helm oft nicht, dafür eine zweite Narkose zur Entfernung.
Kann sich eine geschlossene Naht von selbst wieder öffnen?
Eine bereits knöchern fusionierte Naht öffnet sich nicht zuverlässig von allein. Ohne Lösung bleibt das Wachstumsstopp an dieser Stelle bestehen, und die Formabweichung kann zunehmen. Nach einer Operation können andere, zuvor offene Nähte sekundär schließen; deshalb bleiben Kontrollen nötig.
Ist Kraniosynostose erblich?
Manchmal. Die meisten Fälle mit einer Naht entstehen ohne klares familiäres Syndrom, können aber trotzdem Varianten in Genen wie SMAD6 tragen. Syndromale Formen (Apert, Crouzon, Pfeiffer, Muenke, Saethre-Chotzen) folgen oft autosomal-dominantem Erbgang, auch als Neumutation. Genetische Beratung hilft bei Wiederholungsrisiko und Geschwisterplanung, sobald ein Befund feststeht.
Welche Zeichen von Hirndruck gelten als Notfall?
Pralle Fontanelle, wiederholtes Erbrechen, kaum weckbare Schläfrigkeit, Sonnenuntergangsblick, Krampfanfall oder Atemnot gehören noch am selben Tag in die Klinik, bei Anfall oder Atemnot über den Notruf. Kopfschmerz und nachlassende Schulleistung bei älteren, spät erkannten Kindern sind Anlass für rasche fachärztliche Klärung, nicht für Hausmittel. Solche Zeichen beweisen den Druck nicht, sie dürfen aber nicht bis zur nächsten Vorsorge warten.
Fazit
Wer am Säugling eine schiefe, schmale oder dreieckige Kopfform, einen harten Nahtgrat oder stockendes Kopfwachstum sieht, geht zuerst zur Kinderärztin oder zum Kinderarzt, nicht ins CT auf eigene Faust. Die meisten flachen Hinterköpfe sind lagebedingt und brauchen Lagerung, nicht den OP-Saal. Bleibt die Form untypisch oder tastet jemand einen Grat, gehört das Kind zügig ins kraniofaziale Zentrum, weil das endoskopische Fenster nach heutigem Stand vor dem sechsten Monat schließt.
Die Operation formt den Schädel und schafft Raum; sie garantiert keine bestimmte Intelligenz und heilt kein Syndrom. Aktuelle Übersichten und die ASCFS-Leitlinie 2025 stützen bei geeigneten, früh vorgestellten Einzelnähten den kleineren endoskopischen Weg mit weniger Transfusion und kürzerem Klinikaufenthalt, bei vergleichbarer späterer Form. Offen bleibt richtig bei verspäteter Diagnose, mehreren Nähten oder Syndrom. Nach dem Eingriff zählen Helmdisziplin oder Federentfernung, Augenkontrolle bei Risiko und ehrliche Entwicklungsbeobachtung mehr als ein einzelnes Entlassungsfoto.
Quellen
- Centers for Disease Control and Prevention: Craniosynostosis | Birth Defects. Centers for Disease Control and Prevention, 26. Dezember 2024.
- MedlinePlus: Craniosynostosis: MedlinePlus Medical Encyclopedia. MedlinePlus, 3. Oktober 2025.
- Mayo Clinic: Craniosynostosis – Symptoms and causes. Mayo Clinic, 1. August 2025.
- Cleveland Clinic: Craniosynostosis: Causes, Symptoms, Treatment & Types. Cleveland Clinic, 5. Mai 2025.
- Karsonovich T, Das JM: Craniosynostosis. StatPearls, 19. Januar 2025.
- De Nigris Vasconcellos F, Garcia-Torrico F et al.: Evaluating Surgical Techniques for Craniosynostosis: A Systematic Review and Meta-Analysis on Endoscopic Approach Versus Open Surgery. Neurosurgery, 15. Mai 2025.
- Center AD, Blum JD et al.: The ASCFS Clinical Practice Guideline for the Surgical Treatment of Craniosynostosis. FACE, 2025.
- Children’s Hospital of Philadelphia: Craniosynostosis | Children’s Hospital of Philadelphia. Children’s Hospital of Philadelphia, Stand: 2025.
- Nationwide Children’s Hospital: Craniosynostosis: Causes, Symptoms, Diagnosis and Treatment. Nationwide Children’s Hospital, Stand: 2025.
- American Association of Neurological Surgeons: Craniosynostosis and Craniofacial Disorders. American Association of Neurological Surgeons, 29. April 2024.