Der Wilms-Tumor, fachlich Nephroblastom, ist der häufigste bösartige Nierentumor bei Kindern unter 15 Jahren. Meist fällt er als schmerzlose Schwellung im Bauch auf; Blut im Urin, Fieber oder Bluthochdruck können hinzukommen, müssen aber nicht.
In den Vereinigten Staaten zählen Fachgesellschaften derzeit rund 600 bis 650 neue Fälle pro Jahr, typischerweise zwischen dem zweiten und fünften Lebensjahr. Bei Erwachsenen bleibt der Befund eine Rarität. Die Aussicht ist für die große Mehrheit günstig, wenn Operation, Chemotherapie und bei Bedarf Bestrahlung nach Stadium und Gewebebild gesteuert werden. Eine Heilungsgarantie gibt es nicht. In Deutschland folgt die Therapie in der Regel dem europäischen SIOP-Protokoll mit Medikamenten vor der Operation, während nordamerikanische Zentren den Tumor oft zuerst entfernen.
Was ist ein Wilms-Tumor und wie häufig tritt er auf?
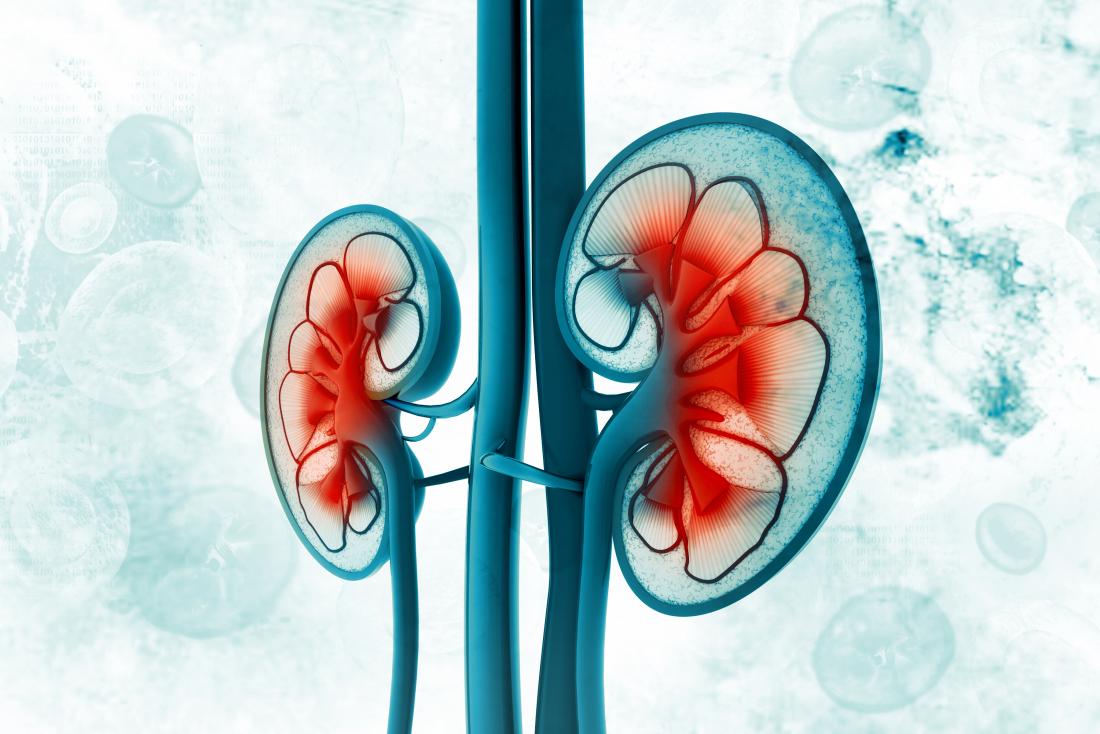
Ein Wilms-Tumor wächst aus unreifen Nierenzellen, die in der Embryonalzeit nicht fertig ausreifen. Er sitzt meist in einer Niere, kann aber beide Seiten betreffen oder sich über Blut und Lymphwege ausbreiten.
Das National Cancer Institute nennt für die USA etwa 650 Diagnosen jährlich, die American Cancer Society (Stand Januar 2025) rund 600. Beide Zahlen liegen über den älteren Angaben von etwa 500 Fällen, die viele Texte von 2018 noch führten. Die Inzidenz beträgt laut Fachfassung des NCI 9,7 Fälle je eine Million Kinder unter 15 Jahren. Unter asiatischen Kindern ist sie niedriger. Mädchen sind etwas häufiger betroffen als Jungen, Kinder mit schwarzafrikanischer Herkunft etwas häufiger als weiße Kinder. Das mittlere Alter bei der Diagnose liegt bei drei bis vier Jahren. Nach dem fünften Geburtstag wird der Tumor rasch seltener.
Histologisch mischen sich oft drei Anteile. Blastem, Stroma und Epithel bilden gemeinsam das klassische Bild. Rund 94 Prozent der Tumoren gelten nach der nordamerikanischen Einteilung als günstige Histologie, schreibt 2025 ein Konsensuspapier der Children’s Oncology Group in Nature Reviews Urology. Anaplasie, also grob entstellte Zellkerne, bleibt die ungünstige Variante und spricht schlechter auf Chemotherapie an. Vorstufen heißen nephrogene Reste. Sie sind selbst kein Krebs, können aber in ein Nephroblastom übergehen, vor allem wenn sie beidseits oder als dicke Schicht um die Niere liegen.
Familiäre Häufung ist selten. Das Merck Manual (Juni 2024) und GeneReviews (März 2022) beziffern sie auf ein bis zwei Prozent. Eine Keimbahnveränderung oder eine sehr frühe epigenetische Störung steckt laut GeneReviews hinter etwa zehn bis 15 Prozent der Fälle. Der Rest entsteht ohne erkennbares Syndrom. Ältere Übersetzungen nannten das Tumorsuppressorgen oft falsch; gemeint ist WT1 auf Chromosom 11, daneben der Imprinting-Locus 11p15 (historisch WT2) und weitere Gene wie TRIM28 oder REST.
Welche Beschwerden treten auf und wann zum Arzt?
Eine schmerzlose, tastbare Bauchschwellung ist das häufigste Zeichen. Viele Kinder spielen und essen trotzdem unauffällig, während der Tumor schon groß ist.
Die Mayo Clinic (Mai 2024) und das Merck Manual listen dieselbe Kerntrias. Schwellung oder eine harte Vorwölbung, manchmal Bauchschmerz, gelegentlich Blut im Urin. Fieber, Appetitverlust, Übelkeit, Erbrechen, Verstopfung und Blutarmut kommen vor. Bluthochdruck entsteht, weil der Tumor Nierengewebe und gefäßaktive Hormone stört. Er macht selbst oft keine Beschwerden. Sehr hohe Werte können laut American Cancer Society Kopfschmerz, Blutungen im Auge oder eine Bewusstseinsänderung auslösen. Hat sich der Tumor in die Lunge ausgebreitet, können Husten, Atemnot oder Blut im Auswurf hinzutreten. Keines dieser Zeichen beweist ein Nephroblastom. Infekte, Verstopfung und gutartige Zysten erzeugen ähnliche Bilder.
MedlinePlus (Review Mai 2026) rät, eine neu entdeckte Bauchschwellung, Blut im Urin oder die übrigen genannten Zeichen beim Kinderarzt vorzustellen. Drücken, Kneten oder festes Betasten der Schwellung soll unterbleiben, auch beim Baden. Eine Kapselverletzung kann Tumorzellen in die Bauchhöhle streuen und die Stadieneinteilung nach oben schieben.
| Lage | Typische Zeichen | Nächster Schritt |
|---|---|---|
| Geplante Abklärung | schmerzlose einseitige Bauchschwellung, sichtbare Asymmetrie beim Wickeln | Kinderarzt noch in derselben Woche, oft zuerst Ultraschall |
| Zeitnahe Diagnostik | Blut im Urin, Fieber ohne Infektfokus, neu gemessener Bluthochdruck | rasche Überweisung, Labor und Schnittbild |
| Notfall 112 | stechender Bauchschmerz mit Blässe, Atemnot, Bewusstseinstrübung bei bekanntem Hochdruck | Rettung rufen, Bauch nicht selbst massieren |
Eltern finden die Vorwölbung oft zufällig beim Anziehen. Ein abwartendes „Beobachten über den Monat“ ist dann der falsche Reflex. Frühe Bildgebung kostet wenig Zeit und entscheidet, ob ein kinderonkologisches Zentrum den nächsten Schritt übernimmt.
Wie wird der Wilms-Tumor diagnostiziert?
Die Diagnose stützt sich auf Klinik, Bildgebung und das Gewebe nach Operation oder, seltener, nach gezielter Probe. Blutwerte allein beweisen den Tumor nicht, sie zeigen aber, wie Niere, Leber und Blutbildung arbeiten.
Am Anfang steht fast immer der Bauchultraschall. Ohne Strahlung sieht er, ob die Masse solide oder zystisch ist, ob die Nierenvene oder die untere Hohlvene Thromben trägt und ob die Gegenseite mitbetroffen ist. Computertomografie oder Magnetresonanztomografie des Bauches klären Ausdehnung, Lymphknoten und Leber. Das Merck Manual empfiehlt zusätzlich eine CT des Brustkorbs, weil die Lunge der häufigste Fernsitz ist. Ein Röntgenbild der Lunge reicht als Ergänzung, ersetzt die CT aber nicht, wenn Metastasen gesucht werden. Labor umfasst Blutbild, Nieren- und Leberwerte sowie den Urinstatus. Katecholamine im Urin helfen, ein Neuroblastom der Nebenniere abzugrenzen.
Ob vor der Therapie eine Biopsie nötig ist, hängt vom Kontinent und vom Einzelfall ab. Nordamerikanische Protokolle vermeiden die Probe bei typischem einseitigem Befund, weil ausgetretene Zellen das Stadium auf III heben können. Europäische Zentren nach SIOP-UMBRELLA starten bei Kindern ab sechs Monaten oft ohne Gewebe, wenn Bild und Klinik zum Nephroblastom passen. Unter sechs Monaten liegt häufiger ein anderer Nierentumor vor; dort geht die Operation vor. Ungewöhnliche Bilder, Alter jenseits des Kindergartenalters oder Zweifel an der Diagnose können eine feine Nadelprobe rechtfertigen. Die endgültige Histologie kommt aus dem Operationspräparat, ergänzt um molekulare Marker.
Was bedeuten Stadien und Histologie?
Stadium und Gewebebild steuern Intensität und Dauer der Therapie. Ohne beide Angaben bleibt jede Prozentzahl zur Prognose unscharf.
Nordamerika nutzt die COG-Stadien I bis V. Stadium I bleibt auf die Niere beschränkt und ist vollständig entfernt, ohne vorherige Biopsie und ohne Lymphknotenbefall. Stadium II hat Fett oder Gefäße erreicht, ist aber ebenfalls komplett herausoperiert. Stadium III bedeutet Resttumor im Bauch, befallene Bauchlymphknoten, Ruptur, Spill, mehrstückige Entnahme oder eine Biopsie vor der Operation. Stadium IV beschreibt Fernabsiedlungen in Lunge, Leber, Knochen, Gehirn oder entfernte Lymphknoten. Stadium V heißt beidseitiger Befall zum Diagnosezeitpunkt; jede Seite erhält zusätzlich ein eigenes Lokalstadium.
Die Histologie teilt sich in günstig und anaplastisch, Letztere fokal oder diffus. Anaplasie markiert eher Chemotherapieresistenz als bloßes Tempo. Nach SIOP zählt außerdem, was nach der Vorbehandlung noch lebt. Vollständige Nekrose gilt als niedriges Risiko, blastemlastiges Restgewebe als hohes. COG-Studien nehmen zusätzlich Alter, Tumorgewicht, Ansprechen von Lungenherden und Chromosomenveränderungen. Verlust der Heterozygotie auf 1p und 16q ist seit älteren Studien ein Grund, die Therapie zu verstärken. Zugewinn von 1q und Veränderungen an 11p15 fließen in die 2025 beschriebene neue Schichtung der Studie AREN2231 ein.
Lymphknoten müssen beprobt werden, sonst bleibt das Stadium unzuverlässig. COG-Analysen zeigten schlechtere ereignisfreie Verläufe, wenn keine Knoten entnommen wurden. Eine ausgedehnte retroperitoneale Ausräumung ist dafür nicht nötig. Einige repräsentative Knoten reichen für die Zuordnung.
Warum behandeln Europa und Nordamerika unterschiedlich?
Beide Wege kombinieren Operation und Chemotherapie und erreichen vergleichbar hohe Überlebensraten. Der Streitpunkt ist der Zeitpunkt der ersten Gewebegewinnung.
SIOP-RTSG, in Deutschland über die kinderonkologischen Zentren umgesetzt, gibt Kindern ab sechs Monaten mit typischem Bild zuerst Vincristin und Dactinomycin. Bei nachweisbaren Metastasen kommt Doxorubicin hinzu. Ziel ist ein kleinerer, besser operabler Tumor und seltener eine Bestrahlung. Die britische UKW3-Studie zeigte, dass diese Vorbehandlung den Bedarf an Doxorubicin und Radiatio um etwa 20 Prozent senken kann, ohne das Überleben zu verschlechtern. Das UMBRELLA-Protokoll von 2016 schreibt diese Linie fort und sammelt zugleich Biomaterial für Marker wie 1q-Zugewinn. Säuglinge unter sechs Monaten werden meist primär operiert.
COG und NCCN in Nordamerika entfernen den einseitigen, operable Tumor zuerst, inklusive Lymphknoten. So liegt die Histologie einschließlich Anaplasie sofort vor, und molekulare Tests steuern die Nachbehandlung. Eine Biopsie vor der Nephrektomie gilt dort als Stadium III. Sehr große oder beidseitige Tumoren erhalten auch in Nordamerika zuerst Medikamente. Für Eltern in Deutschland zählt der europäische Pfad. Wer eine Zweitmeinung in den USA einholt, trifft auf eine andere Reihenfolge, nicht automatisch auf eine bessere Heilungschance.
Gemeinsam ist beiden Schulen die Konzentration der Fälle in Zentren mit kindlicher Onkologie, Kinderchirurgie und Strahlentherapie. Ein seltenes Krankheitsbild verzeiht keine Gelegenheitschirurgie.
Wie laufen Operation, Chemotherapie und Bestrahlung ab?
Die Standardkette bleibt Operation plus Chemotherapie, ergänzt um Bestrahlung bei höherem Lokalstadium, Lymphknotenbefall oder Metastasen. Welche Medikamente und wie lange, hängt vom Risiko, nicht vom Wunsch nach Maximaltherapie ab.
Bei einseitigem Befund entfernt die radikale Tumornephrektomie Niere, Fettkapsel und regionäre Lymphknoten. Die Gegenniere übernimmt die Filterarbeit. Eine Teilentfernung kommt in Betracht, wenn die andere Niere fehlt, geschädigt ist oder ein Veranlagungssyndrom spätere Zweitumoren erwarten lässt. Intraoperativ prüft das Team Leber, Bauchfell und Gefäße. Nach SIOP folgt die Operation meist nach vier Wochen Vorbehandlung, bei Metastasen nach sechs Wochen, selten später als zwölf Wochen.
Die Chemotherapie ruht auf Vincristin und Dactinomycin (Actinomycin D). Doxorubicin tritt bei höherem Risiko oder Metastasen hinzu. Aggressive oder anaplastische Befunde können Cyclophosphamid, Etoposid und Carboplatin erhalten. Konkrete Milligramm-Angaben gehören ausschließlich ins Protokoll des behandelnden Zentrums, nicht in einen Ratgeber. Eine schmale Gruppe sehr niedrigen Risikos (Alter unter zwei Jahren, Präparatgewicht unter 550 Gramm, Stadium I, günstige Histologie, keine Veranlagung) kann laut Merck Manual und COG-Daten nach alleiniger Operation beobachtet werden. In AREN0532 lagen das Vier-Jahres-Überleben ohne Ereignis bei 89,7 Prozent und das Gesamtüberleben bei 100 Prozent.
Bestrahlung verbessert die lokale Kontrolle, wenn Tumor im Bauch verblieben ist, Knoten befallen waren oder die Lunge nicht rasch auf Medikamente anspricht. Kleine Kinder brauchen oft eine Sedierung, damit das Zielgebiet ruhig bleibt. Akute Reaktionen sind Müdigkeit, Übelkeit, Durchfall bei Bauchfeld und Hautrötung. Haarausfall, Appetitverlust und niedrige weiße Zellen gehören vor allem zur Chemotherapie und bilden sich nach dem Ende der Zyklen meist zurück.
Was gilt bei Tumoren in beiden Nieren?
Beidseitiger Befall (Stadium V) betrifft etwa fünf Prozent der Kinder, in manchen Serien bis zehn Prozent, wenn man mehrherdige einseitige Tumoren mitzählt. Hier steht der Erhalt von Nierengewebe gleichrangig neben der Tumorentfernung.
Sowohl SIOP als auch COG beginnen ohne Biopsiepflicht mit Chemotherapie und operieren gezielt zwischen Woche sechs und zwölf. Eine Vorbehandlung länger als drei Monate verbessert die Operabilität kaum und kann das Risiko diffuser Anaplasie erhöhen; die deutschsprachige GPOH-Gruppe hat diese Grenze mitgetragen. Ziel ist eine nierenerhaltende Resektion mindestens auf einer Seite. In der SIOP-WT-2001-Auswertung behielten 41 Prozent der Kinder mit dokumentierter Operation zwei funktionierende Eigenieren. Doxorubicin vor der Operation ist in Europa Standard nur bei Metastasen, in Nordamerika (AREN0534) häufiger Teil der Dreierkombination. Ob der zusätzliche Anthrazyklin-Nutzen die spätere Herzlast aufwiegt, bleibt Gegenstand von Studien.
Fehlt nach beidseitiger Entfernung ausreichend Nierengewebe, folgen Dialyse und die Planung einer Transplantation. Kinder mit Denys-Drash- oder WAGR-Syndrom tragen zusätzlich ein hohes Risiko für späteres Nierenversagen. Bei ihnen zählt jeder erhaltene Zentimeter gesunden Parenchyms.
Welche Syndrome erfordern eine Ultraschall-Überwachung?
Die meisten Wilms-Tumoren entstehen ohne Syndrom. Bestimmte angeborene Bilder heben das Risiko so weit, dass regelmäßige Ultraschalltermine sinnvoll sind.
WAGR-Spektrum (Wilms-Tumor, Aniridie, Fehlbildungen der Harn- und Geschlechtsorgane, Entwicklungsverzögerung) entsteht durch eine Deletion auf 11p13, die WT1 und PAX6 trifft. GeneReviews beziffert das Tumorrisiko auf 45 bis 60 Prozent. Denys-Drash-Syndrom mit WT1-Missense-Variante und früher Nierensklerose trägt laut NCI-Fachfassung ein Risiko um 90 Prozent, oft beidseits. Beckwith-Wiedemann-Spektrum und isolierte Hemihypertrophie hängen am Locus 11p15. Das Gesamtrisiko liegt bei etwa zehn Prozent, schwankt aber stark mit dem molekularen Subtyp. ICR1-Gain-of-Methylierung erreicht 22 bis 29 Prozent, väterliche uniparentale Disomie 7 bis 17 Prozent, ICR2-Verlust der Methylierung bleibt im niedrigen einstelligen Bereich.
Das NCI empfiehlt für Kinder mit deutlich erhöhtem Risiko einen Bauchultraschall alle drei Monate bis mindestens zum achten Lebensjahr. Bei Beckwith-Wiedemann kommt in den ersten vier Jahren oft eine AFP-Bestimmung wegen Hepatoblastom hinzu. Europäische Empfehlungen (SIOP-Europe Host Genome Working Group) enden häufiger mit dem siebten Geburtstag und verzichten bei ICR2-Verlust auf die routinemäßige Nierenkontrolle, weil das Risiko unter einem Prozent liegt. Nordamerika hält sich an einen einheitlichen Schwellenwert über einem Prozent. Welche Linie gilt, entscheidet die genetische Sprechstunde vor Ort, nicht ein Internettext.
Hypospadie, Hodenhochstand oder Aniridie allein sind Anlass, nach einem übergeordneten Syndrom zu fragen. Eine familiäre Wilms-Vorgeschichte, beidseitiger Befund oder Diagnose vor dem zweiten Geburtstag sprechen für genetische Beratung, auch wenn das Kind äußerlich unauffällig wirkt.
Wie stehen die Überlebensaussichten heute?
Für die meisten Kinder mit günstiger Histologie liegt das Vier-Jahres-Überleben über 90 Prozent. Die Zahl ist ein Gruppenwert, kein individuelles Versprechen.
Die American Cancer Society stellt die aktuellen Vier-Jahres-Raten auf die National-Wilms-Tumor-Studien. Stadium I mit günstiger Histologie erreicht 95 bis 100 Prozent, ebenso viele Kinder mit Stadium V und günstigem Gewebe. Stadium IV mit günstiger Histologie liegt ebenfalls bei 90 bis 100 Prozent. Diffuse Anaplasie senkt die Spanne deutlich. Stadium III 60 bis 80 Prozent, Stadium IV 30 bis 70 Prozent, Stadium V 65 bis 70 Prozent. Fokale Anaplasie liegt dazwischen, die Gruppen sind klein. Das NCI nennt für unter 20-Jährige ein relatives Fünf-Jahres-Überleben von 93 Prozent. Ältere Texte, die für Stadium I mit Anaplasie 83 Prozent und für Stadium V mit Anaplasie 55 Prozent angaben, sind damit überholt.
Rückfälle betreffen etwa 15 Prozent der günstigen Histologien und bis zur Hälfte der anaplastischen. Sie treten meist in den ersten zwei Jahren auf. Ein erneutes Ansprechen ist möglich, vor allem wenn das Erststadium niedrig war, das Rezidiv außerhalb eines früheren Strahlenfeldes liegt und die Ersttherapie nicht bereits maximal intensiv war. Alter über vier Jahre, beidseitiger Befund, Molekularmarker wie 1q-Zugewinn und schlechtes Ansprechen der Lunge verschieben die individuelle Schätzung nach unten, ersetzen aber nicht das Gespräch mit dem behandelnden Team.
Was gehört zur Nachsorge und welche Spätfolgen sind bekannt?
Nachsorge sucht Rückfälle und erkennt Organschäden, solange sie noch steuerbar sind. Sie endet nicht mit dem letzten Chemotherapiezyklus.
Die American Cancer Society beschreibt dichte Termine in den ersten zwei Jahren, oft alle sechs bis zwölf Wochen, danach größere Abstände. Körperliche Untersuchung, Ultraschall oder CT, Blut- und Urintests gehören dazu. Nach Doxorubicin kommen Herzultraschallkontrollen hinzu, nach Lungenbestrahlung Lungenfunktionstests. Kinder mit beidseitigem Tumor oder Denys-Drash brauchen lebenslang Augenmerk auf Blutdruck, Eiweiß im Urin und Filtrationsrate.
Die Childhood Cancer Survivor Study wertete 2008 einseitig erkrankte, nicht syndromale Überlebende aus (publiziert 2023). Die standardisierte Sterblichkeit lag bei 2,9, die kumulative Todesrate nach 35 Jahren bei 7,8 Prozent. Schwere chronische Leiden (Grad 3 bis 5) erreichten 34,1 Prozent. Wer nur Vincristin und Dactinomycin erhalten hatte, hatte eine Sterblichkeit wie die Allgemeinbevölkerung, blieb aber häufiger von Darmverschluss und Nierenversagen betroffen. Intensivere Gruppen mit Doxorubicin, Bauchbestrahlung, Ganzlungenbestrahlung oder vier und mehr Zytostatika trugen mehr Herzinsuffizienz und vorzeitige Ovarialinsuffizienz. Rund 40 Prozent der neu diagnostizierten Kinder bekommen heute nur die Zweierkombination. Die Last der nächsten Jahrzehnte dürfte deshalb sinken, nicht verschwinden.
Praktisch bedeutet das eine lebenslange Nierenachtsamkeit. Ausreichend trinken, nichtsteroidale Schmerzmittel nur nach ärztlicher Absprache, Impfungen und Sport mit Augenmaß für die Einzelniere. Zweitmalignome sind selten, häufiger nach Bestrahlung und Doxorubicin. Mädchen mit früher Lungenbestrahlung brauchen später ein bewusstes Gespräch zur Brustkrebsfrüherkennung. Bauchbestrahlung macht eine Schwangerschaft zur Risikoschwangerschaft. Zahnschmelz und Kieferwachstum können leiden, wenn die Therapie ins Kleinkindalter fällt.
Häufige Fragen
Ist ein Wilms-Tumor heilbar?
Bei günstiger Histologie und lokalem Stadium erreichen sehr viele Kinder eine dauerhafte Remission. Heilung im Sinne einer Garantie kann niemand zusagen. Anaplasie, Metastasen und Rückfall senken die Chance, schließen ein langes Überleben aber nicht aus.
Kann ein Wilms-Tumor bei Erwachsenen auftreten?
Ja, aber extrem selten, unter 0,2 Fälle je eine Million Menschen pro Jahr laut NCI-Fachfassung. Therapieprinzipien ähneln den kindlichen, die Datenlage ist dünner. Jeder erwachsene Verdacht gehört in ein Zentrum, das kindliche Nierentumoren mitbehandelt.
Soll man den Bauch des Kindes betasten, wenn eine Schwellung auffällt?
Ein vorsichtiges einmaliges Tasten beim Kinderarzt reicht zur Orientierung. Festes Drücken, wiederholtes Prüfen zu Hause oder Massage sind zu vermeiden, weil die Tumorkapsel einreißen kann. MedlinePlus formuliert dasselbe für Baden und Hochheben.
Warum bekommt mein Kind in Europa zuerst Chemotherapie?
Das SIOP-Protokoll verkleinert den Tumor vor der Operation und senkt so das Risiko von Ruptur, unvollständiger Entfernung und späterer Bestrahlung. Die Histologie nach Vorbehandlung steuert die Nachsorge. Nordamerika kehrt die Reihenfolge um, weil es Anaplasie und Molekularmarker sofort sichern will.
Brauchen Geschwister eine genetische Beratung?
Bei Syndrom, beidseitigem Tumor, Diagnose vor dem zweiten Lebensjahr oder einem weiteren betroffenen Verwandten ja. Ohne diese Hinweise bleibt das Geschwisterrisiko niedrig. Die Entscheidung trifft eine kindergenetische Sprechstunde, nicht der Hausarzt allein.
Wie oft sind Kontrolltermine nach der Therapie nötig?
In den ersten zwei Jahren sind Abstände von sechs bis zwölf Wochen üblich, danach werden sie weiter. Das genaue Raster hängt von Stadium, Histologie, Syndrom und den gegebenen Medikamenten ab. Neue Bauchschmerzen, Blut im Urin, Husten oder unerklärtes Fieber gehören sofort ins Behandlungsteam, nicht in den nächsten Routineplatz.
Fazit
Ein tastbarer, meist schmerzloser Bauchbefund bei einem Kleinkind ist der klassische Anlass, an ein Nephroblastom zu denken. Ultraschall noch in derselben Woche, anschließend Schnittbild und Vorstellung in einem kinderonkologischen Zentrum trennen den Wilms-Tumor von häufigeren harmlosen Ursachen. In Deutschland startet die Therapie in der Regel nach SIOP mit Vincristin und Dactinomycin vor der Operation. Nordamerika operiert den einseitigen Befund zuerst. Beide Wege können hohe Überlebensraten erreichen, wenn Stadium, Histologie und Molekularmarker die Intensität steuern.
Eltern sollten die Bauchdecke nicht selbst bearbeiten, Blut im Urin und Fieber ohne Fokus ernst nehmen und bei bekanntem Syndrom die vereinbarten Dreimonats-Ultraschälle wahrnehmen. Nach dem Ende der Akuttherapie bleiben Blutdruck, Nierenwerte und, nach Doxorubicin, das Herz auf der Liste. Die Zahlen von 2025 sind besser als die Tabellen von 2018, vor allem bei Anaplasie und beidseitigem Befall. Sie ersetzen nicht den individuellen Plan, den das zuständige Zentrum mit der Familie festlegt.
Quellen
- Mayo Clinic: Wilms tumor – Symptoms and causes. Mayo Clinic, 4. Mai 2024.
- National Cancer Institute: Wilms Tumor (PDQ®)–Patient Version. National Cancer Institute, Stand: 2025.
- PDQ Pediatric Treatment Editorial Board: Wilms Tumor and Other Childhood Kidney Tumors Treatment (PDQ®) – Health Professional Version. National Cancer Institute, 15. April 2025.
- American Cancer Society: Key Statistics for Wilms Tumors. American Cancer Society, 21. Januar 2025.
- American Cancer Society: Survival Rates for Wilms Tumors. American Cancer Society, 21. Januar 2025.
- American Cancer Society: What Happens After Treatment for Wilms Tumors?. American Cancer Society, 21. Januar 2025.
- Yeo KK: Wilms Tumor (Nephroblastoma). Merck Manual Professional Edition, Juni 2024.
- MedlinePlus: Wilms tumor (nephroblastoma). MedlinePlus, 1. Mai 2026.
- Turner JT, Brzezinski J et al.: Wilms Tumor Predisposition. GeneReviews, 24. März 2022.
- Weil BR, Murphy AJ et al.: Late Health Outcomes Among Survivors of Wilms Tumor Diagnosed Over Three Decades: A Report From the Childhood Cancer Survivor Study. Journal of Clinical Oncology, 10. Mai 2023.
- van den Heuvel-Eibrink M, Hol J et al.: Rationale for the treatment of Wilms tumour in the UMBRELLA SIOP–RTSG 2016 protocol. Nature Reviews Urology, Dezember 2017.
- Benedetti DJ, Cost NG et al.: Updated favourable-histology Wilms tumour risk stratification: rationale for future Children’s Oncology Group clinical trials. Nature Reviews Urology, 20. Juni 2025.