Akute myeloische Leukämie (AML) ist eine rasch wachsende Krebserkrankung des Knochenmarks, bei der unreife myeloische Vorläuferzellen die gesunde Blutbildung verdrängen. Ohne Therapie kann die Krankheit binnen Wochen lebensbedrohlich werden, weil Infekte, Blutarmut und Blutungen zunehmen.
In den Vereinigten Staaten erwartet das SEER-Programm für 2026 rund 22.720 neue Diagnosen und 11.500 Todesfälle. Die relative Fünfjahresüberlebensrate liegt nach den Jahren 2016 bis 2022 bei 33,4 Prozent. Das mittlere Alter bei der Diagnose beträgt 70 Jahre. Ältere Texte nannten oft 50 Jahre und eine Remission bei 60 bis 70 Prozent aller Erwachsenen. Beides beschreibt die heutige Lage nicht mehr. Die Chance hängt vom genetischen Profil, vom Alter und davon ab, ob eine intensive Chemotherapie überhaupt tragbar ist.
Hausmittel ersetzen keine hämatologische Behandlung. Wer Fieber, ungeklärte Blutungen oder zunehmende Luftnot bemerkt, braucht am selben Tag eine ärztliche Einschätzung, kein Abwarten auf den nächsten Routinetermin.
Was ist AML und wie rasch schreitet sie fort?
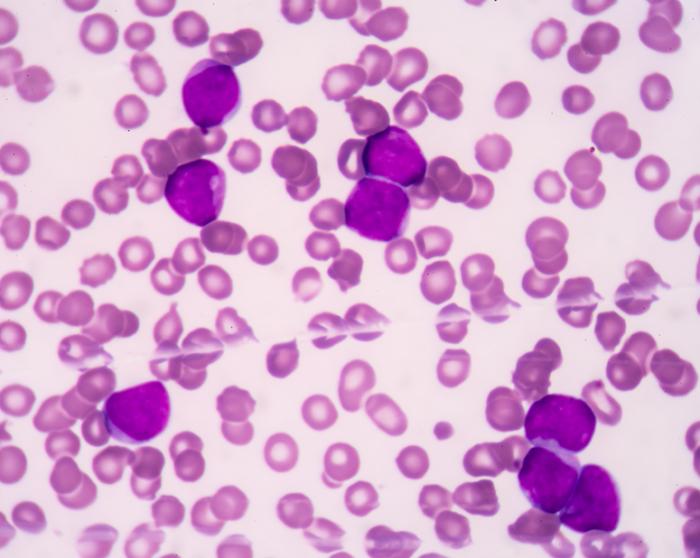
AML entsteht, wenn Knochenmarkzellen DNA-Veränderungen ansammeln und dann unkontrolliert Blasten bilden, die nicht zu funktionsfähigen Blutzellen reifen. Diese Blasten füllen Mark und Blut, bis Erythrozyten, Thrombozyten und reife Granulozyten fehlen.
Das National Cancer Institute bezeichnet AML als häufigste akute Leukämie des Erwachsenenalters. „Akut“ bedeutet hier nicht nur einen plötzlichen Beginn, sondern einen Verlauf, der ohne Therapie rasch schwerer wird. Die Cleveland Clinic beschreibt die Erkrankung als aggressiv und potenziell lebensbedrohlich, wenn sie unbehandelt bleibt. Symptome beginnen laut NCI oft erst vier bis sechs Wochen vor der Diagnose. Deshalb wirkt der Weg vom ersten Erschöpfungsgefühl zur Klinik manchen Betroffenen kurz.
Mehrere ältere Namen kursieren noch in Arztbriefen: akute myeloblastische Leukämie, akute myelogene Leukämie, akute nichtlymphozytische Leukämie. Gemeint ist dieselbe Krankheitsfamilie. Ein eigener Zweig ist die akute Promyelozytenleukämie (APL) mit der Fusion PML::RARA. APL macht nach dem MSD-Handbuch (Stand 2026) etwa 10 bis 15 Prozent der AML-Fälle aus, trifft jüngere Menschen häufiger und kann mit Blutungen und Gerinnseln beginnen. Sie wird anders behandelt als die übrigen Formen.
Blasten können Haut, Zahnfleisch, Leber, Milz oder das zentrale Nervensystem besiedeln. Manchmal bildet sich ein solider Tumor aus myeloischen Zellen, früher Chlorom genannt, heute myeloisches Sarkom. Das ändert nichts daran, dass die Krankheit im Mark entsteht und dort zuerst die Blutbildung stört.
Welche Symptome verlangen rasch einen Arzttermin?
Typische Frühzeichen entstehen, weil zu wenige gesunde Blutzellen übrigbleiben, nicht weil der Tumor lokal schmerzt. Fieber, anhaltende Müdigkeit, Blässe, leichte Blutergüsse und Nasen- oder Zahnfleischbluten sind die Muster, die NCI und MedlinePlus zuerst nennen.
Petechien, also stecknadelkopfgroße rote Hautpunkte, entstehen durch fehlende Thrombozyten. Wiederholte Infekte in kurzer Zeit passen zu einer Neutropenie. Luftnot und Brustenge bei Belastung folgen der Blutarmut. Knochenschmerzen treten auf, wenn Blasten Markräume und Knochenhaut dehnen. Gewichtsverlust und Appetitlosigkeit kommen hinzu, sind aber allein nicht beweisend.
Weniger häufig, aber wichtig, sind Kopfschmerz, Sehstörungen, Schwindel oder Erbrechen. Sie können bedeuten, dass Leukämiezellen Liquor und Hirnhäute erreicht haben. Geschwollenes Zahnfleisch, knotige Hautveränderungen oder eine tastbar vergrößerte Milz gehören ebenfalls zum Bild, das die Cleveland Clinic und das MSD-Handbuch beschreiben. Viele dieser Zeichen ähneln einer hartnäckigen Grippe. Der Unterschied liegt in der Kombination und im Tempo. Dauert Fieber mit Blässe und neuen Flecken länger als ein paar Tage, gehört ein großes Blutbild auf den Tisch, nicht erst ein weiteres Hausmittel.
Niemand muss jedes einzelne Symptom haben, bevor der Verdacht zulässig ist. Ein einzelnes Nasenbluten bei Erkältung erklärt sich oft anders. Treffen jedoch Infekt, Blutungsneigung und Erschöpfung zusammen, zählt das als Anlass für denselben Werktag.
Wann gehört der Verdacht in die Notaufnahme?
Sehr hohe Leukozytenzahlen können die Mikrozirkulation verlegen. Die American Cancer Society nennt diesen Zustand Leukostase und verlangt eine sofortige Klinikbehandlung, oft noch bevor die volle Induktion startet. Luftnot, Brustschmerz, Sehstörungen oder Verwirrtheit bei bekannt hohen weißen Zellen sind dafür rote Flaggen.
Schwere Blutungen, schwarzer Stuhl, plötzliche neurologische Ausfälle oder Fieber bei vermuteter Neutropenie gehören ebenfalls in die Notaufnahme. Das MSD-Handbuch weist darauf hin, dass Infekte unter Granulozytopenie binnen Stunden eskalieren können, ohne dass der Herd klar ist. APL verdient denselben Tempoanspruch, weil eine Verbrauchskoagulopathie schon bei der Diagnose droht.
Nach Therapiebeginn kommen zwei weitere Notfälle hinzu. Das Tumorlyse-Syndrom entsteht, wenn viele Zellen zerfallen und Kalium, Phosphat sowie Harnsäure ins Blut spülen. Übelkeit, wenig Urin, Krämpfe oder unregelmäßiger Puls in den ersten Tagen nach Venetoclax oder intensiver Chemotherapie brauchen dieselbe Nacht eine Labor- und Herzstromkontrolle. Das Differenziationssyndrom tritt vor allem unter IDH-Hemmern, bei APL-Therapie und laut FDA-Hinweis auch unter dem Menin-Hemmer Revumenib auf. Fieber, rasche Gewichtszunahme, Ödeme, Husten und Luftnot können Tage bis Monate nach dem ersten Schluck erscheinen. Die Fachinformation warnt zusätzlich vor QTc-Verlängerung und Torsade-de-Pointes.
| Lage | Typische Zeichen | Nächster Schritt |
|---|---|---|
| Arztpraxis in wenigen Tagen | Müdigkeit, Blässe, wiederholte Infekte ohne akute Blutung | Großes Blutbild, rasche Überweisung zur Hämatologie |
| Gleicher Kalendertag | Fieber plus neue Petechien oder Zahnfleischbluten | Notfallpraxis oder Klinik, Blutbild und Gerinnung |
| Sofort Notaufnahme | Luftnot, Verwirrtheit, sehr hohe Leukozyten, schwere Blutung | Klinische Notaufnahme, keine Verzögerung durch Hausmittel |
| Unter laufender Therapie | Fieber, wenig Urin, Ödeme, Brustschmerz, unregelmäßiger Puls | Behandlungsteam oder Rettungsdienst, Labor und EKG |
Niemand soll Tabletten eigenmächtig absetzen, nur weil eines dieser Zeichen auftritt. Der Auftrag lautet, Hilfe zu holen, nicht die Therapie zu improvisieren.
Welche Ursachen und Risikofaktoren sind belegt?
Die auslösende Mutation in einer einzelnen Markzelle bleibt in den meisten Fällen ungeklärt. Bekannt sind Faktoren, die die Wahrscheinlichkeit solcher DNA-Schäden erhöhen, ohne dass sie die Krankheit vorhersagen.
Das NCI listet höheres Lebensalter, männliches Geschlecht, Rauchen, frühere Chemotherapie oder Bestrahlung, Benzol, vorausgegangene Knochenmarkerkrankungen wie ein myelodysplastisches Syndrom und bestimmte angeborene Syndrome. MedlinePlus nennt zusätzlich eine frühere Behandlung einer akuten lymphatischen Leukämie im Kindesalter. SEER zeigt, dass 26,6 Prozent der neuen Fälle zwischen 65 und 74 Jahren auftreten und weitere 24,9 Prozent zwischen 75 und 84 Jahren. Kinder sind seltener betroffen. Die Cleveland Clinic schätzt rund 1.160 kindliche Diagnosen pro Jahr in den USA.
Therapieassoziierte myeloische Neoplasien entstehen nach Alkylanzien, Hydroxyurea oder Topoisomerase-II-Hemmern. Das MSD-Handbuch setzt die mittlere Latenz nach Alkylanzien auf etwa fünf bis sieben Jahre, nach Topoisomerase-II-Hemmern auf sechs Monate bis drei Jahre. Sekundäre AML nach myelodysplastischem Syndrom oder myeloproliferativer Erkrankung gilt als schwieriger zu behandeln als eine neu entstandene de-novo-Form.
Fanconi-Anämie und andere Keimbahnveränderungen können das Risiko erhöhen. Ein einzelnes familiäres Blutungsleiden oder eine bekannte RUNX1-Keimbahnmutation gehören deshalb in die Anamnese, ersetzen aber nicht die molekulare Diagnostik der Leukämie selbst. Rauchen bleibt der häufigste beeinflussbare Faktor. Wer nie geraucht hat, ist nicht geschützt. Wer raucht, senkt durch den Verzicht zumindest einen bekannten Beitrag.
Wie wird die Diagnose heute gestellt?
Der Weg beginnt mit dem großen Blutbild und dem Blutausstrich, nicht mit einer Computertomografie. Pancytopenie plus sichtbare Blasten wecken den Verdacht. Auer-Stäbchen im Zytoplasma gelten als nahezu beweisend für eine myeloische Linie.
Knochenmarkaspiration und Stanzbiopsie liefern Zellzahl, Morphologie und Material für Immunphänotyp, Zytogenetik und Molekulargenetik. Durchflusszytometrie sucht Marker wie CD13, CD33, CD34 oder CD117. FISH und Karyotyp finden Translokationen. Sequenzierung oder PCR erfasst Mutationen in NPM1, FLT3, CEBPA, IDH1, IDH2, TP53 und myelodysplasieassoziierten Genen. Eine Lumbalpunktion folgt, wenn neurologische Zeichen auf eine Ausbreitung ins Nervenwasser deuten.
Ältere Lehrbücher verlangten mindestens 20 Prozent Blasten in Blut oder Mark. Die ELN-Empfehlung 2022 und die International Consensus Classification senken diese Schwelle auf mindestens 10 Prozent, sobald eine wiederkehrende genetische Aberration vorliegt, etwa NPM1, RUNX1::RUNX1T1 oder CBFB::MYH11. Die WHO-Klassifikation 2022 verzichtet bei mehreren genetisch definierten Entitäten sogar auf eine starre Zahl und verlangt, dass die Mutation das Krankheitsbild trägt. Eine Ausnahme bleibt BCR::ABL1. Dort bleiben 20 Prozent üblich, damit keine Verwechslung mit einer chronischen myeloischen Leukämie entsteht. Wer 2018 die Diagnose „MDS mit Blastenüberschuss“ erhielt, würde heute in manchen Konstellationen bereits als AML geführt.
Eine komplette Remission bedeutet nach NCI und MSD weniger als 5 Prozent Markblasten, erholte Neutrophile über 1.000 pro Mikroliter, Thrombozyten über 100.000 und Unabhängigkeit von Transfusionen. Das ist ein Laborziel, kein Alltagsgefühl. Müdigkeit kann noch Wochen anhalten, während das Mark schon die Kriterien erfüllt.
Wie teilen Leitlinien das genetische Risiko ein?
Drei genetische Gruppen steuern Prognose und die Frage nach einer allogenen Transplantation: günstig, intermediär, ungünstig. Das Karyogramm und die Mutationen wiegen schwerer als das bloße Lebensalter.
Günstig gelten unter anderem t(8;21), inv(16) oder t(16;16), eine NPM1-Mutation ohne ungünstige Begleiter und bestimmte CEBPA-bZIP-Mutationen. Ungünstig sind unter anderem komplexe oder monosomale Karyotypen, −5/del(5q), −7, TP53-Mutationen und mehrere myelodysplasieassoziierte Genveränderungen. Dazwischen liegt ein großes Feld mit normalem Karyotyp und gemischten Markern. Die ELN-Fassung 2022 hat das Allelverhältnis von FLT3-ITD aus dieser Einteilung gestrichen. Frühere Tabellen, die ein niedriges Verhältnis automatisch als günstig werteten, sind damit überholt.
NCCN-Patientenmaterial von Ende 2025 trennt zwei Nutzungsebenen. ELN 2022 hilft bei Menschen, die eine intensive Induktion erhalten. ELN 2024 versucht, das Ansprechen unter weniger intensiver Therapie vorherzusagen. Dieselbe Mutation kann also je nach Therapiepfad unterschiedlich gelesen werden. Eine Risikogruppe beschreibt das Verhalten der Leukämie, nicht die Willenskraft der erkrankten Person.
Das MSD-Handbuch übersetzt die Gruppen in grobe Remissionsraten nach klassischer Induktion. Günstige Genetik erreicht etwa 70 bis 85 Prozent komplette Remissionen, intermediäre 60 bis 75 Prozent, ungünstige 25 bis 40 Prozent. Die langfristige krankheitsfreie Fünfjahresrate liegt insgesamt bei etwa 30 bis 40 Prozent, bei jüngeren intensiv behandelten Menschen eher bei 40 bis 50 Prozent. SEER mischt alle Altersklassen und kommt auf 33,4 Prozent relatives Fünfjahresüberleben. Beide Zahlen widersprechen sich nicht. Sie beschreiben verschiedene Kohorten.
Wie läuft die intensive Therapie bei fitten Patienten?
Bei medizinisch belastbaren Menschen bleibt das Ziel eine rasche Remission, danach eine Konsolidierung, die Restzellen zerstört. Das NCI und die American Cancer Society beschreiben weiter zwei Hauptphasen, ergänzt um eine optionale Erhaltung.
Die klassische Induktion heißt Sieben-plus-Drei. Cytarabin läuft sieben Tage als Dauerinfusion, Daunorubicin oder Idarubicin kommen an den ersten drei Tagen dazu. Bei FLT3-Mutation kann Midostaurin oder Quizartinib ergänzt werden. Bei CD33-positiven Zellen kommt Gemtuzumab-Ozogamicin infrage. Das MSD-Handbuch zitiert für Quizartinib plus Chemotherapie ein medianes Gesamtüberleben von etwa 32 Monaten gegenüber etwa 15 Monaten unter Chemotherapie allein. CPX-351, eine liposomale Kombination aus Daunorubicin und Cytarabin, ist für therapieassoziierte AML und AML mit myelodysplasieartigen Veränderungen vorgesehen.
Die meisten Menschen liegen während der Induktion in der Klinik, weil Neutrophile und Thrombozyten abstürzen. Transfusionen, Breitspektrum-Antibiotika und Pilzprophylaxe gehören zur Begleitung, nicht zur Optionalität. Etwa ein bis zwei Wochen nach dem letzten Tropfen folgt eine Markkontrolle. Liegen noch deutlich Blasten vor, kann eine zweite Induktion oder früh eine Transplantation diskutiert werden. Eine komplette Remission nach dem ersten Block ist häufig, aber kein Dauerzustand. Ohne Konsolidierung kehrt die Krankheit nach der American Cancer Society oft binnen Monaten zurück.
Jüngere Patientinnen und Patienten erhalten danach häufig hochdosiertes Cytarabin über mehrere Zyklen. Bei intermediärem oder ungünstigem Risiko und passendem Spender steht die allogene Stammzelltransplantation im Vordergrund. Autologe Verfahren bleiben eine Minderheitenoption. Orales Azacitidin kann nach intensiver Chemotherapie als Erhaltung dienen, wenn keine Transplantation geplant ist. Das MSD-Handbuch verweist auf längeres Gesamtüberleben in dieser Lage. Quizartinib und Midostaurin laufen bei FLT3-Erkrankung oft in die Konsolidierung und teilweise in die Erhaltung weiter, Quizartinib jedoch nicht als Standard nach allogener Transplantation.
Was gilt bei höherem Alter oder Begleiterkrankungen?
Intensive Chemotherapie ist kein Automatismus jenseits des 70. Geburtstags. Sie kann bei guter Organfunktion und günstiger Genetik weiterhin sinnvoll sein. Viele neu diagnostizierte Menschen sind jedoch 75 Jahre oder älter oder tragen Herz-, Lungen- oder Nierenschäden, die eine Sieben-plus-Drei-Kurve zu gefährlich machen.
Für diese Gruppe hat sich seit 2018 der Standard verschoben. Früher standen Azacitidin oder Decitabin allein im Raum, mit Remissionsraten unter 30 Prozent und einem medianen Überleben unter einem Jahr, so die Ausgangslage der VIALE-A-Autoren. Die Phase-3-Studie VIALE-A (New England Journal of Medicine, 2020) prüfte Azacitidin plus Venetoclax gegen Azacitidin plus Placebo bei 431 nicht intensiv behandelbaren, zuvor unbehandelten Patientinnen und Patienten. Das mediane Alter lag bei 76 Jahren. Azacitidin wurde mit 75 Milligramm pro Quadratmeter Körperoberfläche an den Tagen 1 bis 7 jedes 28-Tage-Zyklus gegeben. Venetoclax stieg im ersten Zyklus von 100 über 200 auf die Zieldosis 400 Milligramm täglich, unter stationärer Überwachung wegen Tumorlyse. Das mediane Gesamtüberleben betrug 14,7 gegenüber 9,6 Monaten. Komplette Remissionen lagen bei 36,7 gegenüber 17,9 Prozent, die zusammengesetzte Remission (mit oder ohne volle Blutbild-Erholung) bei 66,4 gegenüber 28,3 Prozent. Febrile Neutropenie trat häufiger auf, nämlich bei 42 gegenüber 19 Prozent.
Das sind Studiendosen, keine Hausanleitung. Dosispausen nach Markclearance, Anpassungen bei CYP3A4-Hemmern und die Tumorlyseprophylaxe gehören in hämatologische Hand. Glasdegib plus niedrig dosiertes Cytarabin sowie Ivosidenib mit oder ohne Azacitidin bei IDH1-Mutation sind weitere weniger intensive Wege, die NCI und MSD nennen. Eine reduzierte Transplantation bleibt bei ausgewählten älteren Menschen möglich. Manche entscheiden sich nach Aufklärung für eine rein symptomorientierte Begleitung. Das ist eine medizinische Wahl, kein Versagen.
Welche zielgerichteten Wirkstoffe kamen seit 2018?
Seit der Zulassungswelle ab 2017 richtet sich die Therapie nach dem molekularen Steckbrief, nicht nur nach dem Blastenprozent. FLT3-Inhibitoren, IDH-Hemmer, der BCL2-Blocker Venetoclax, der CD33-Antikörper Gemtuzumab-Ozogamicin und liposomales CPX-351 haben die frühere Zweiteilung „Chemo oder nichts“ aufgelöst.
Midostaurin kam bereits 2017 zur Erstlinie mit Chemotherapie bei FLT3-Mutation. Gilteritinib verlängerte in der ADMIRAL-Studie das Überleben bei rezidivierter oder refraktärer FLT3-AML gegenüber Chemotherapie, so das MSD-Handbuch. Quizartinib erweiterte die Erstlinie bei FLT3-ITD. Ivosidenib und Enasidenib zielen auf IDH1 bzw. IDH2, Olutasidenib ist ein weiterer IDH1-Hemmer im Rezidiv. Differenziationssyndrom und QTc-Effekte sind Klassenthemen dieser Tabletten, nicht seltene Fußnoten.
Am 24. Oktober 2025 ließ die FDA Revumenib (Revuforj) für rezidivierte oder refraktäre AML mit anfälliger NPM1-Mutation bei Menschen ab einem Jahr zu, wenn keine zufriedenstellende Alternative bleibt. In der einarmigen AUGMENT-101-Kohorte lag die Rate aus kompletter Remission plus Remission mit teilweiser Blutbilderholung bei 23,1 Prozent, die mediane Dauer bei 4,5 Monaten. Von 46 transfusionsabhängigen Teilnehmenden wurden 8 in einem 56-Tage-Fenster unabhängig. Die Fachinformation warnt vor Differenziationssyndrom, QTc-Verlängerung und Embryotoxizität. Die Dosis richtet sich nach Gewicht und starken CYP3A4-Hemmern. Zuvor war derselbe Menin-Hemmer 2024 für KMT2A-rearrangierte akute Leukämien zugelassen worden. Das ersetzt keine Erstlinientherapie, öffnet aber eine Lücke, die 2018 noch leer war.
Kein zielgerichtetes Mittel heilt AML allein mit Sicherheit. Kombinationen, Transplantation und klinische Studien bleiben die eigentliche Architektur. Wer eine Mutation hat, für die ein zugelassenes Mittel existiert, sollte das Testergebnis innerhalb weniger Tage in die Therapieplanung einfließen lassen, nicht erst nach dem zweiten Rezidiv.
Was bedeutet messbare Resterkrankung nach der Therapie?
Messbare Resterkrankung (MRD) bezeichnet Leukämiezellen unter der Schwelle der normalen Mikroskopie. Das MSD-Handbuch nennt Nachweisgrenzen um 0,1 bis 0,01 Prozent, je nach Methode. Durchflusszytometrie sucht leukämietypische Immunprofile. PCR oder Sequenzierung verfolgt bekannte Mutationen, etwa NPM1.
Eine negative MRD senkt das Rückfallrisiko, beweist aber nicht, dass jede letzte Zelle verschwunden ist. Umgekehrt führt nicht jede nachweisbare Spur zum sichtbaren Rezidiv. Bei Core-Binding-Factor-AML und manchen NPM1-Fällen können niedrige Transkripte persistieren, ohne denselben Alarm auszulösen wie ein steigender Wert. Vor einer Transplantation gilt nachweisbare MRD als ungünstiger Begleiter. Ob deshalb noch ein zusätzlicher Chemotherapieblock folgen soll, ist laut MSD nicht durch harte Evidenz geklärt.
NCCN-Hinweise von 2026 rücken die MRD-Nachsorge in den Mittelpunkt der Verlaufskontrolle, einschließlich der Frage nach Gilteritinib-Erhaltung nach Transplantation bei FLT3-ITD und sehr empfindlichem Nachweis. Klinische Studien bleiben dort oft der bevorzugte nächste Schritt. Ein Rezidiv bedeutet, dass die Krankheit nach Remission zurückkehrt. Das NCI trennt davon die refraktäre Lage, in der schon die erste Induktion die Remission verfehlt. Zweite Remissionen sind nach MSD in 30 bis 70 Prozent der Rezidive möglich, häufiger nach einer ersten Remission von mehr als einem Jahr, und meist kürzer als die erste.
Nachsorgeintervalle legt das Behandlungsteam fest. Typisch sind Mark- und Blutkontrollen in den ersten zwei Jahren engmaschiger, danach weiter, aber nicht endlos selten. Neue Fieberschübe, Blutungszeichen oder ein plötzlich verändertes Blutbild sollen nicht auf den nächsten geplanten Termin warten.

Häufige Fragen
Ist akute myeloische Leukämie heilbar?
Bei einem Teil der Betroffenen kann intensive Therapie, oft mit Transplantation, eine lang anhaltende krankheitsfreie Zeit erreichen, die klinisch als Heilung gilt. APL mit niedrigem oder intermediärem Risiko erreicht unter Tretinoin plus Arsentrioxid nach dem MSD-Handbuch komplette Remissionen nahe 100 Prozent und Heilungsraten über 90 Prozent. Für die übrigen AML-Formen bleiben SEER-Zahlen nüchterner. Ein Drittel relativer Fünfjahresüberleben in der gesamten US-Bevölkerung ist kein individuelles Schicksal, aber auch kein Versprechen.
Wie lange dauert eine AML-Therapie?
Die Induktion dauert meist einige Wochen Klinikaufenthalt, bis das Mark sich erholt. Konsolidierung oder Transplantation ziehen sich über Monate. Weniger intensive Kombinationen wie Azacitidin plus Venetoclax laufen in 28-Tage-Zyklen, oft so lange, wie Nutzen und Verträglichkeit tragen. Eine feste Gesamtdauer für alle Formen gibt es nicht.
Kann die Leukämie nach einer Remission zurückkommen?
Ja, die meisten Menschen mit klassischer Induktion erleiden ohne ausreichende Nachbehandlung einen Rückfall, und auch nach Konsolidierung bleibt er häufig. Höheres genetisches Risiko, nachweisbare MRD und eine kurze erste Remission erhöhen die Wahrscheinlichkeit. Späte Rezidive nach vielen Jahren sind seltener als Rückfälle in den ersten zwei Jahren, aber nicht unmöglich.
Unterscheidet sich die Behandlung bei älteren Menschen?
Ja, Alter allein entscheidet nicht, die Belastbarkeit und die Genetik tun es. Viele über 75 Jahre oder mit Organerkrankungen erhalten heute Venetoclax plus eine hypomethylierende Substanz statt Sieben-plus-Drei. Fitere ältere Menschen können weiter intensiv behandelt werden. Die VIALE-A-Kohorte hatte ein medianes Alter von 76 Jahren und zeigte dort einen Überlebensvorteil der Kombination.
Was bedeutet eine komplette Remission?
Sie bedeutet, dass im Mark weniger als 5 Prozent Blasten liegen, das Blutbild definierte Schwellen erreicht und keine erkennbaren Leukämieherde mehr bestehen. Restzellen können trotzdem unsichtbar bleiben. Deshalb folgt fast immer eine zweite Therapiephase.
Ist AML ansteckend?
Nein. AML entsteht durch erworbene genetische Veränderungen in Knochenmarkzellen, nicht durch Viren oder Bakterien, die von Mensch zu Mensch springen. Körperkontakt, gemeinsame Küche oder Stillen übertragen die Erkrankung nicht. Angehörige können ohne Ansteckungsangst helfen, müssen sich aber in Phasen tiefer Neutropenie selbst vor Infekten schützen, die sie ins Krankenzimmer tragen könnten.
Wer morgen handelt, holt bei Fieber, neuen Blutungszeichen oder Luftnot noch am selben Tag ein Blutbild und eine hämatologische Einschätzung. Liegt die Diagnose bereits vor, zählen das molekulare Profil, die Frage nach Intensivierbarkeit und ein ehrliches Gespräch über Remission, Transplantation oder weniger intensive Kombinationen. Zweitmeinungen an einem Zentrum mit AML-Erfahrung sind üblich, weil sich Klassifikation und Wirkstoffe seit 2018 mehrfach verschoben haben.
SEER-Zahlen und Studienergebnisse ersetzen keine individuelle Prognose. Sie helfen, falsche Erwartungen aus älteren Texten zu korrigieren. Die Krankheit bleibt ernst. Gleichzeitig gilt eine NPM1- oder FLT3-Mutation heute als Angriffsfläche, nicht nur als Laborvermerk. Kein Hausrezept und keine Nahrungsergänzung ersetzt Induktion, Venetoclax-Kombination oder eine geplante Transplantation.
Quellen
- National Cancer Institute: Acute Myeloid Leukemia — Cancer Stat Facts. Surveillance, Epidemiology, and End Results Program, Stand: 2026.
- PDQ Adult Treatment Editorial Board: Acute Myeloid Leukemia Treatment (PDQ®)–Patient Version. National Cancer Institute, Stand: 2026.
- National Library of Medicine: Acute Myeloid Leukemia. MedlinePlus, Stand: 2026.
- Emadi A, Law JY et al.: Acute Myeloid Leukemia (AML). MSD Manual Professional Edition, Februar 2026.
- DiNardo CD, Jonas BA et al.: Azacitidine and Venetoclax in Previously Untreated Acute Myeloid Leukemia. New England Journal of Medicine, 13. August 2020.
- Döhner H, Wei AH et al.: Diagnosis and management of AML in adults: 2022 recommendations from an international expert panel on behalf of the ELN. Blood, 22. September 2022.
- U.S. Food and Drug Administration: FDA approves revumenib for relapsed or refractory acute myeloid leukemia with a susceptible NPM1 mutation. U.S. Food and Drug Administration, 24. Oktober 2025.
- American Cancer Society: Typical Treatment of Acute Myeloid Leukemia (Except APL). American Cancer Society, 14. Mai 2026.
- Cleveland Clinic: Acute Myeloid Leukemia (AML): Symptoms, Treatment & Prognosis. Cleveland Clinic, 14. April 2026.