Amyotrophe Lateralsklerose (ALS) ist eine fortschreitende Erkrankung der Motoneurone in Gehirn und Rückenmark. Willkürliche Muskeln werden schwächer, bis Sprechen, Schlucken und Atmen betroffen sind; eine Heilung gibt es bisher nicht.
Laut National Institute of Neurological Disorders and Stroke (NINDS, Stand 2024) sterben die Nervenzellen, die Bewegungen und Atmung steuern. Muskeln zucken, schwinden und gehorchen nicht mehr. Die US-Behörde Centers for Disease Control and Prevention (CDC) schätzt rund 35.000 Erkrankte in den Vereinigten Staaten und etwa 5000 neue Diagnosen pro Jahr; das nationale Register projizierte für 2022 knapp 33.000 Fälle. Die meisten Betroffenen leben drei bis fünf Jahre nach den ersten Symptomen, etwa jeder Zehnte deutlich länger.
Medikamente, Beatmung und eine spezialisierte Ambulanz können den Verlauf verlangsamen und den Alltag erleichtern. Sie ersetzen keine Heilung. Wer neue, unerklärte Schwäche, undeutliche Sprache oder Schluckstörung bemerkt, sollte rasch eine neurologische Abklärung suchen, weil frühe Versorgung den Zugang zu Riluzol, Gentest und Atemhilfe verbessert.
Was ist amyotrophe Lateralsklerose?
ALS ist die häufigste Motoneuronerkrankung. Sie schädigt zugleich obere Motoneurone (vom Gehirn zum Rückenmark) und untere Motoneurone (vom Rückenmark zum Muskel).
Ohne diese Signale erschlafft die willkürliche Muskulatur. Gehen, Greifen, Kauen und Sprechen werden unsicher, später unmöglich. Die Cleveland Clinic (Aktualisierung Mai 2025) beschreibt, dass die Muskeln schließlich atrophieren. Atemmuskeln folgen, und Atemversagen ist die häufigste Todesursache. Blase, Darmsteuerung, Sehen, Hören, Tasten und Geschmack bleiben lange ausgespart. Schmerzen sind laut Mayo Clinic (Revision 6. Mai 2026) in frühen Stadien unüblich.
Zwei grobe Verlaufstypen helfen bei der Einordnung. Bei spinalem Beginn startet die Schwäche in Hand, Fuß oder Schulter, oft einseitig. Beim bulbären Beginn stehen undeutliche oder näselnde Sprache und Schluckprobleme vorn. Das britische National Institute for Health and Care Excellence (NICE, Leitlinie NG42, letzte Prüfung 27. November 2024) nennt auch isolierte Atembeschwerden, Tagesmüdigkeit, Kopfschmerz am Morgen oder Luftnot im Liegen als mögliche erste Hinweise. Seltene Varianten bleiben lange auf Arme oder Beine beschränkt und schreiten langsamer voran. Sie gehören trotzdem in dieselbe Krankheitsfamilie.
ALS ist nicht dasselbe wie ein Schlaganfall, eine Bandscheibe im Hals oder eine periphere Nervenschädigung. Dort fehlt meist die Kombination aus Spastik und Muskelschwund an mehreren Körperregionen. Primäre Lateralsklerose trifft vor allem obere Motoneurone, die spinale Muskelatrophie vor allem untere. Viele dieser Bilder können in eine klassische ALS übergehen. Deshalb zählt der Verlauf über Wochen und Monate, nicht ein einzelnes Untersuchungsergebnis.
Früher hieß die Krankheit im englischsprachigen Raum oft nach dem Baseballspieler Lou Gehrig. Der Name ändert nichts an der Diagnose. Entscheidend bleibt, dass Motoneurone beider Etagen ausfallen und die Schwäche wandert.
Welche Frühsymptome sollte man ernst nehmen?
Frühe ALS-Zeichen sind oft diskret. Typisch sind zunehmende Ungeschicklichkeit, Fußheberschwäche, eine schwache Hand oder eine Sprache, die undeutlich oder näselnd klingt.
Das NINDS listet Muskelzuckungen (Faszikulationen) in Arm, Bein, Schulter oder Zunge, Krämpfe, steife Muskeln, Schwäche von Arm, Bein oder Nacken, undeutliche Sprache sowie Kau- und Schluckstörung. Die Mayo Clinic ergänzt Stolpern, Stürze, Schwierigkeiten bei Alltagsgriffen und unpassendes Lachen, Weinen oder Gähnen. Solche affektiven Ausbrüche heißen pseudobulbärer Affekt. Sie spiegeln keine Absicht wider, sondern eine enthemmte Bahn zwischen Hirnrinde und Hirnstamm.
Die Geschwindigkeit unterscheidet sich stark. Manche verlieren binnen eines Jahres mehrere Funktionen, andere halten Alltagsfähigkeiten deutlich länger. Unabhängig vom Tempo breitet sich die Schwäche in der Regel auf weitere Körperabschnitte aus. Speichel läuft über, weil Lippen und Schluckmuskeln nachlassen. Gewicht fällt, weil Kauen anstrengt und Kalorien fehlen. Später kommen Luftnot bei Belastung, schwacher Husten und Unfähigkeit, flach zu liegen.
Kognition bleibt bei vielen klar. Das NINDS hält fest, dass ein Teil der Erkrankten Sprache, Entscheidungsfindung oder Verhalten verändert und manche eine frontotemporale Demenz entwickeln. NICE verlangt deshalb schon bei der Diagnose, kognitive und Verhaltensänderungen anzusprechen. Angehörige merken oft zuerst Apathie, Enthemmung oder fehlendes Krankheitsgefühl.
Einzelne Zuckungen nach Sport oder bei Müdigkeit sind häufig harmlos, vor allem ohne Schwäche und ohne Schwund. Kommen Zuckungen zusammen mit Kraftverlust, undeutlicher Sprache oder Schluckstörung, gehört das in die neurologische Sprechstunde, nicht in die Selbstbeobachtung über Monate.
Wann zum Neurologen, wann in die Notaufnahme?
Unerklärte, fortschreitende Muskelschwäche, neue Dysarthrie oder Schluckstörung rechtfertigen eine rasche Überweisung zur Neurologie. NICE fordert, den Verdacht auf Motoneuronerkrankung im Überweisungsschreiben zu benennen und bei Dringlichkeit die Klinik direkt zu kontaktieren.
Warten auf den „perfekten“ Test verzögert nur den Zugang zu Riluzol, Atemmessung und Hilfsmitteln. Die britische Leitlinie listet Stolpern, Stürze, Verlust der Feinmotorik, Zungenfaszikulationen, Krämpfe, Steifigkeit, Luftnot bei Belastung und unklare Atembeschwerden als Warnmuster. Auch Verhaltensänderung oder eine neue frontotemporale Demenz kann der erste Hinweis sein. Hausärztinnen und Hausärzte sollen lokale Pfade kennen und die Versorgung nach der Diagnose nicht abreißen lassen.
Atemnot in Ruhe, ein Husten, der Sekret nicht löst, wiederholte Lungenentzündungen oder die Unfähigkeit, flach zu schlafen, sind rote Flaggen. Die Cleveland Clinic rät dann zum Kontakt mit dem Behandlungsteam und bei akuter Atemnot zum Notruf. Schwere Verschluckung mit Erstickungsgefühl, hochfieberhafte Aspiration oder plötzliche Bewusstseinstrübung gehören ebenfalls in die Notaufnahme, nicht in die nächste Routinesprechstunde.
| Situation | Typische Zeichen | Nächster Schritt |
|---|---|---|
| Früher Verdacht | Fortschreitende Schwäche, Zuckungen plus Kraftverlust, undeutliche Sprache | Neurologie ohne Verzögerung, Verdacht im Brief nennen |
| Dringliche Klinik | Rasch zunehmende Schluckstörung, Gewichtsverlust, Schwäche der Atemmuskeln | Direkter Kontakt zur Neurologie oder ALS-Ambulanz |
| Notfall | Luftnot in Ruhe, schwacher Husten, nicht flach liegen, Aspiration | Rettungsdienst, Atemweg sichern |
| Nach Diagnose | Neue Sekretprobleme, Kopfschmerz morgens, Tagesmüdigkeit | Team informieren, Atemtests und nichtinvasive Beatmung prüfen |
Zwischen den Terminen braucht jede betroffene Person eine klare Erreichbarkeit. NICE verlangt einen festen Ansprechpartner der spezialisierten Ambulanz und Hinweise, was nachts oder am Wochenende zu tun ist, wenn ein Gerät ausfällt.
Wie wird ALS diagnostiziert?
Kein einzelner Test beweist ALS. Die Diagnose stützt sich auf den klinischen Verlauf, den Nachweis von oberer und unterer Motoneuronschädigung und den Ausschluss behandelbarer Nachahmer.
Obere Motoneurone zeigen sich als Steifigkeit, lebhafte Reflexe und unsichere Feinmotorik. Untere Motoneurone zeigen Schwund, schlaffe Schwäche und Faszikulationen. Mayo Clinic und NINDS beschreiben denselben Doppelbefund. Elektromyographie (EMG) und Nervenleitprüfung gehören fast immer dazu. Das EMG sucht Denervierung und Reinnervation in mehreren Körperregionen. Die Nervenleitprüfung hilft, eine Polyneuropathie oder Leitungsblockaden auszuschließen, die eine ALS nur vortäuschen.
Bildgebung dient vor allem dem Ausschluss. Eine Magnetresonanztomographie von Hirn und Halswirbelsäule kann Tumor, Bandscheibenvorfall oder Entzündung zeigen. Gelegentlich sieht man Signale entlang der Pyramidenbahn, das ersetzt die Klinik aber nicht. Blut und Urin suchen nach Schilddrüsenstörung, Infekten, Mangelzuständen oder seltenen Stoffwechselkrankheiten. Eine Lumbalpunktion diagnostiziert ALS nicht, kann aber andere Entzündungen aufdecken. Muskel- oder Nervenbiopsien bleiben Ausnahmen, wenn eine Myopathie oder Vaskulitis wahrscheinlicher wirkt.
Mayo erwähnt Neurofilament leichtes Kette (NfL) im Blut als möglichen unterstützenden Marker für eine frühe Einordnung. NfL ist nicht ALS-spezifisch. Der Wert spiegelt axonale Schädigung wider und wird bei genetischen Therapien als Surrogat genutzt. El-Escorial- und Awaji-Kriterien stammen aus der Studienwelt; in der Praxis zählt, ob Schwäche fortschreitet und Nachahmer weg sind. HIV, Borreliose, Myasthenia gravis, multifokale motorische Neuropathie, zervikale Myelopathie und seltene Stoffwechselstörungen stehen auf der Differenzialliste.
Weil Wartezeiten die Prognose nicht verbessern, empfiehlt NICE schon bei Verdacht Information und Unterstützung. Die Diagnose selbst soll eine erfahrene Neurologin oder ein erfahrener Neurologe mitteilen, mit Zeit für Fragen zu Verlauf, Kindern, Arbeit und Sterben.
Ursachen, Gene und Risikofaktoren
Bei den meisten Erkrankten bleibt die genaue Ursache unbekannt. Rund 90 Prozent der Fälle gelten als sporadisch, etwa 10 Prozent als familiär, so NINDS, Mayo Clinic und Cleveland Clinic.
Familiär heißt nicht, dass nur klassische Stammbäume zählen. Dieselbe Variante kann als scheinbar sporadische Erkrankung auftauchen, weil die Penetranz unvollständig ist oder Angehörige eine frontotemporale Demenz statt einer ALS hatten. C9orf72-Wiederholungen erklären nach NINDS etwa 25 bis 40 Prozent der familiären und einen Teil der sporadischen Fälle. SOD1-Varianten tragen 12 bis 20 Prozent der familiären Formen. TARDBP und FUS gehören zum Kernpanel. Cleveland Clinic nennt mehr als 40 assoziierte Gene und schätzt, dass etwa 70 Prozent der familiären und 5 bis 10 Prozent der sporadischen Fälle eine nachweisbare Veränderung tragen.
Konsensusempfehlungen von 2023 (Roggenbuck und Kolleginnen, Annals of Clinical and Translational Neurology) raten, allen Personen mit ALS einen einstufigen Gentest anzubieten, mindestens C9orf72 plus Sequenzierung von SOD1, FUS und TARDBP. Der Grund ist praktisch. Tofersen wirkt nur bei SOD1. Studien zu weiteren Zielmolekülen laufen. Ein negatives Ergebnis beruhigt Familienplanung nicht automatisch, ein positives Ergebnis braucht genetische Beratung vor Tests gesunder Angehöriger.
Umweltfaktoren bleiben verdächtig und unbewiesen als alleinige Ursache. Mayo Clinic nennt Rauchen, mögliche Belastung mit Blei oder anderen Stoffen und Militärdienst. Veteranen haben in mehreren Studien ein etwa 1,5- bis 2-fach höheres Risiko, ohne dass ein einzelner Auslöser feststeht. CDC betont 2024, dass Schwermetalle, Lösungsmittel, Strahlung und Agrarchemikalien untersucht wurden, ein gesicherter kausaler Link aber fehlt. Sport, Verletzung und Infekte sind ebenfalls keine bewiesenen Hebel, an denen sich das Risiko zuverlässig senken ließe. Vorbeugung durch Lebensstiländerungen ist deshalb nicht belegt.
Alter bleibt der stärkste Marker. Symptome beginnen laut NINDS meist zwischen 55 und 75 Jahren, laut CDC zwischen 55 und 75. Vor dem 65. Lebensjahr erkranken Männer etwas häufiger; danach gleicht sich der Unterschied an. Weiße, nicht-hispanische Personen sind in US-Registern überrepräsentiert, die Krankheit trifft aber alle Gruppen.
Welche Medikamente können den Verlauf beeinflussen?
Kein zugelassenes Mittel stellt abgestorbene Motoneurone wieder her. Riluzol soll nach der europäischen Leitlinie allen Erkrankten ab der Diagnose lebenslang angeboten werden.
Die European Academy of Neurology (EAN) hat 2024 zusammen mit dem europäischen Referenznetz für neuromuskuläre Krankheiten die Versorgung neu bewertet. Riluzol in der Dosis 50 Milligramm zweimal täglich bleibt die Basis. Bei Nebenwirkungen kann die Dosis reduziert und später erneut bewertet werden; persistieren sie, kommt ein Absetzen infrage. Mayo Clinic beziffert den Überlebensgewinn auf etwa drei Monate. Flüssige oder schmelzende Zubereitungen helfen, wenn Tabletten nicht mehr sicher geschluckt werden. Transaminasen und Blutbild gehören zur Überwachung, weil Leberwerte steigen können.
Tofersen (Handelsname Qalsody) ist das erste Mittel, das eine genetische Ursache angeht. Die US-Zulassungsbehörde FDA ließ es am 25. April 2023 beschleunigt für Erwachsene mit SOD1-Mutation zu, gestützt auf den Abfall von NfL im Plasma, nicht auf einen klaren Funktionsgewinn in der 28-Wochen-Studie. Die empfohlene Dosis beträgt 100 Milligramm (15 Milliliter) als Injektion in den Liquor. Drei Aufsättigungen im Abstand von 14 Tagen folgen Erhaltungsdosen alle 28 Tage, ausgeführt von in Lumbalpunktionen erfahrenem Personal. Die Europäische Arzneimittel-Agentur erteilte am 29. Mai 2024 eine Zulassung unter außergewöhnlichen Umständen. EAN stellt Tofersen bei fortschreitender SOD1-ALS als Erstlinientherapie. Häufige Nebenwirkungen sind Schmerz, Müdigkeit und Gelenkbeschwerden; selten treten Myelitis, erhöhter Hirndruck oder aseptische Meningitis auf.
Edaravon (Radicava) ist in den USA als Infusion und seit 2022 auch als orale Suspension zugelassen und kann bei manchen den Funktionsverlust verlangsamen. Die Wirkung auf die Lebensdauer bleibt unklar. EAN empfiehlt intravenöses oder orales Edaravon in Europa derzeit nicht außerhalb von Studien, bis laufende Phase-3-Daten vorliegen. Natriumphenylbutyrat plus Taurursodiol (Relyvrio) erhielt 2022 eine US-Zulassung nach einer kleineren Studie. Die größere Phase-3-Studie PHOENIX blieb negativ, der Hersteller nahm das Präparat 2024 vom Markt. NINDS hält diesen Rückzug fest.
| Wirkstoff | Für wen | Was Studien zeigen | Hinweis 2024/2025 |
|---|---|---|---|
| Riluzol | alle mit ALS | Überleben oft um wenige Monate länger | EAN: 50 mg zweimal täglich ab Diagnose |
| Tofersen | bestätigte SOD1-Mutation | NfL im Blut sinkt, klinischer Nutzen wird weiter geprüft | FDA 2023, EMA 2024, Injektion in den Liquor |
| Edaravon | in den USA zugelassen | Funktionsverlust kann langsamer werden | EAN rät in Europa außerhalb von Studien ab |
| Relyvrio (AMX0035) | früher USA und Kanada | Phase 3 ohne Beleg für Nutzen | 2024 vom Markt genommen |
Symptommittel bleiben parallel nötig. Krämpfe, Spastik, Speichel, Schleim, Schlafstörung, Schmerz, Depression und pseudobulbärer Affekt lassen sich oft pharmakologisch mildern. Dextromethorphan plus Chinidin ist in den USA für den pseudobulbären Affekt zugelassen. Stammzellinfusionen und unregulierte „Zellersatz“-Angebote rät EAN außerhalb kontrollierter Studien ab.
Atmung, Schlucken und Hilfsmittel im Alltag
Nichtinvasive Beatmung und rechtzeitige Ernährungssicherung verlängern das Leben oft spürbarer als jedes Tablettenplus. EAN und NICE wollen beides früh ansprechen, nicht erst in der Krise.
Atemmuskeln ermüden schleichend. Luftnot bei Belastung, Luftnot im Liegen, morgendlicher Kopfschmerz, Tagesmüdigkeit und ein schwacher Husten sind Warnzeichen. NICE nennt Schwellen, ab denen eine Beatmungserprobung sinnvoll wird, unter anderem forcierte Vitalkapazität unter 50 Prozent des Solls oder nasaler Sniff-Druck unter 40 cmH2O. Bei Werten unter 80 Prozent plus Symptomen, besonders Luftnot im Liegen, gilt dasselbe. EAN formuliert einfacher. Jede Person mit klinischen oder laborchemischen Hinweisen auf Ateminsuffizienz soll nichtinvasive Beatmung angeboten bekommen, unabhängig von der bulbären Funktion. Zuerst oft nachts über Maske, später länger. Hustenhilfen und Sekretmanagement gehören dazu, weil ein schwacher Stoß die Lunge nicht klärt.
Schlucken wird unsicher, Kalorien fehlen, das Risiko einer Aspirationspneumonie steigt. EAN und NICE wollen die Gastrostomie früh und wiederholt besprechen, inklusive des Rechts, sie abzulehnen. Vorteile der frühen Anlage sind stabileres Gewicht und weniger Eingriffsrisiko bei noch ausreichender Atmung. Bei Ateminsuffizienz soll zuerst Beatmung stehen, die Sondenanlage dann unter laufender Maske. Eine nasogastrale Sonde kann überbrücken. Parentérale Ernährung bleibt Ausnahme, wenn eine Gastrostomie nicht machbar ist.
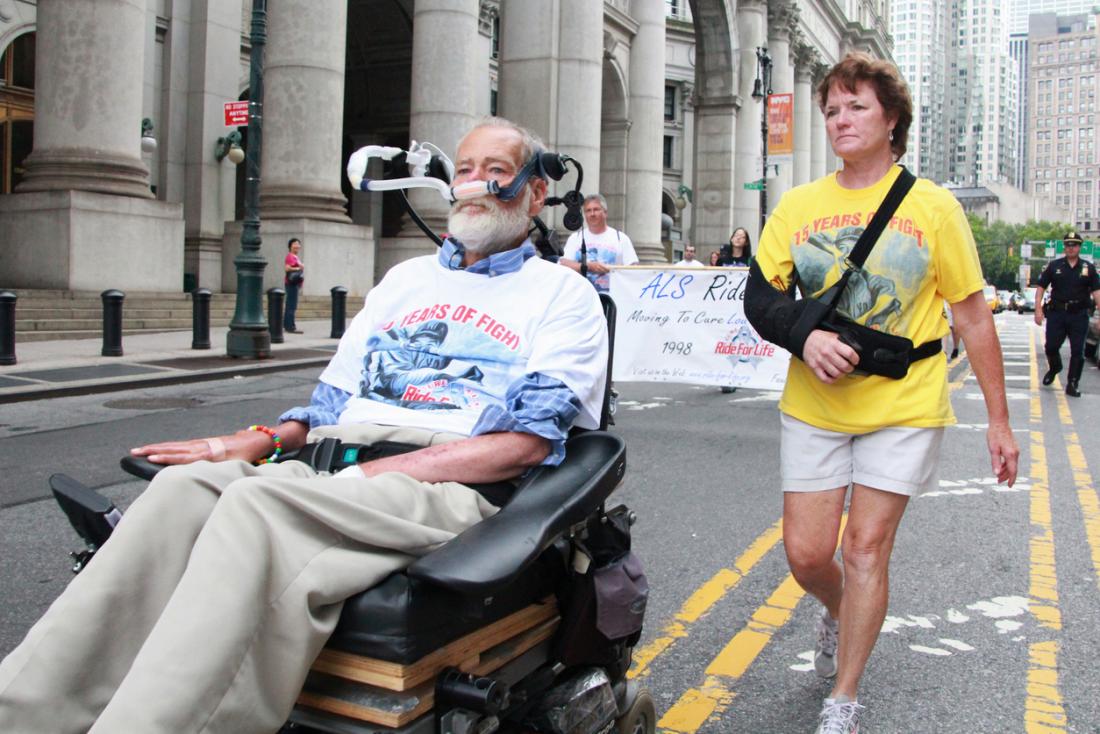
Physio- und Ergotherapie halten Beweglichkeit, verhindern Stürze und wählen Orthesen, Rollator oder Rollstuhl, bevor ein Sturz die Lage verschlechtert. Logopädie trainiert verständliches Sprechen so lange wie möglich und wechselt rechtzeitig auf Buchstabentafeln, Tablets oder Blicksteuerung. Stimmbank-Aufnahmen sichern die eigene Stimme für spätere Sprachcomputer. NINDS erwähnt experimentelle Gehirn-Computer-Schnittstellen für schwere Lähmung. Niedrig dosierte Bewegung, soweit sie nicht erschöpft, kann Wohlbefinden stützen, kehrt den Motoneuronverlust aber nicht um.
Wie ist die Prognose bei ALS?
Die mittlere Überlebenszeit nach Symptombeginn liegt meist bei drei bis fünf Jahren. Etwa jede zehnte betroffene Person lebt zehn Jahre oder länger, so das NINDS.
Cleveland Clinic nennt rund 30 Prozent mit mindestens fünf Jahren und 10 bis 20 Prozent mit mindestens zehn Jahren nach der Diagnose. Die Spanne entsteht, weil bulbärer Beginn, früher Gewichtsverlust, schlechte Atemwerte, höheres Alter und ein niedriger ALSFRS-R-Wert ungünstiger wirken. NICE listet genau diese Marker für die Versorgungsplanung. Jüngeres Alter, reiner Gliedmaßenbeginn und langsam lokal begrenzte Phänotypen (etwa schlaffe Arme über Jahre) gehen oft mit längeren Verläufen einher. Familiäre SOD1-Formen können sehr rasch oder vergleichsweise langsam verlaufen, je nach Variante.
Atemversagen bleibt die häufigste Todesursache. Manche entscheiden sich für eine Tracheotomie und invasive Beatmung. Das verlängert das Leben, bindet Pflege und verlangt klare Vorausverfügungen. Andere lehnen invasive Beatmung ab und nutzen Palliativmedizin, Opioide gegen Luftnot und die Möglichkeit, nichtinvasive Beatmung jederzeit zu beenden. NICE und EAN wollen diese Gespräche an Triggerpunkten führen: bei Diagnose, bei relevanter Atemänderung, vor Gastrostomie oder Beatmung.
Zahlen sind Mittelwerte, keine Uhr. Wer heute diagnostiziert wird, hat Zugang zu Riluzol, spezialisierten Ambulanzen, Beatmung und bei SOD1 zu Tofersen, die 2018 noch nicht in dieser Kombination bereitstanden. Das rechtfertigt keine Heilungszusage. Es erklärt, warum ältere Schätzungen von 14.500 bis 15.000 US-Fällen (CDC 2016) und heutige Registerzahlen um 33.000 nicht denselben Methodenstand abbilden.
Leben mit ALS: Pflege, Vorsorge und Unterstützung
Alltag mit ALS heißt vorausschauen, solange Entscheiden noch leichtfällt. NICE will innerhalb von vier Wochen nach Diagnose einen persönlichen Termin des spezialisierten Teams.
Zu diesem Team gehören Neurologie, Atmungstherapie, Physio- und Ergotherapie, Logopädie, Ernährungsberatung, Pflege, Sozialarbeit, Psychologie und Palliativmedizin. Studien, die EAN und NICE zugrunde legen, zeigen bessere Überlebens- und Lebensqualitätswerte in solchen Ambulanzen als in der alleinigen Schwerpunktpraxis. Hilfsmittel (Rampen, Toilettensitzerhöhung, angepasste Bestecke, Kommunikationsgeräte) sollten da sein, bevor die Funktion kippt. Pflegepersonen haben Anspruch auf Entlastung; NICE erinnert an die Pflegeassessment-Rechte Angehöriger.
Vorsorge umfasst Patientenverfügung, Vorsorgevollmacht und Gespräche über Reanimation, Tracheotomie und Sterbeort. Wer wartet, bis die Sprache weg ist, hinterlässt Angehörigen Entscheidungen unter Zeitdruck. Forschungsteilnahme und Register (in den USA das National ALS Registry) sind freiwillig und können künftige Therapien beschleunigen, ohne den eigenen Verlauf zu garantieren.
Psychische Belastung ist häufig, weil Denken meist erhalten bleibt, während der Körper Funktionen verliert. Angst, Trauer und Depression verdienen Behandlung, nicht nur Durchhalteappelle. Selbsthilfegruppen und regionale ALS-Netze entlasten, ersetzen aber keine medizinische Steuerung von Speichel, Schmerz und Atemnot.
Geld, Wohnungsanpassung und Pflegegrade gehören früh auf den Tisch, weil Anträge dauern. Sozialarbeit in der Ambulanz kennt die Pfade besser als isolierte Internetlisten. Kein Hausmittel, keine Diät und keine Entgiftung hat ALS in kontrollierten Studien gestoppt. Unseriöse Angebote kosten Zeit, in der Beatmung, Kalorien und Riluzol den größeren Nutzen hätten.
Häufige Fragen
Ist ALS heilbar?
Nein. Bisher stellt kein Medikament zerstörte Motoneurone wieder her. Riluzol, bei SOD1-Mutation Tofersen, Beatmung und Ernährungssonden können den Verlauf verlangsamen oder Komplikationen mindern. Heilungsversprechen aus dem Internet sind unbelegt.
Wie erkennt man ALS im Frühstadium?
Oft an einer langsam zunehmenden Schwäche in einer Hand oder einem Fuß, an Stolpern, an undeutlicher Sprache oder an Zuckungen plus Kraftverlust. Einzelzuckungen ohne Schwäche sind häufig harmlos. Fortschreiten über Wochen ist das Alarmzeichen, das zur Neurologie gehört.
Ist ALS ansteckend oder erblich?
Ansteckend ist ALS nicht. Etwa 10 Prozent der Fälle sind familiär, ein Teil der scheinbar sporadischen Formen trägt trotzdem eine nachweisbare Genvariante. Allen Erkrankten soll laut Konsensus 2023 ein Gentest angeboten werden, besonders mit Blick auf SOD1 und Tofersen.
Verlängert Riluzol das Leben?
In Studien um wenige Monate, nicht um Jahre. EAN empfiehlt es trotzdem allen ab der Diagnose, weil der Nutzen bei guter Verträglichkeit die Risiken überwiegt. Leberwerte müssen kontrolliert werden; bei Beschwerden kann die Dosis angepasst oder das Mittel beendet werden.
Wann braucht man eine Beatmung oder eine Magensonde?
Nichtinvasive Beatmung steht an, wenn Symptome, Blutgase oder Lungenfunktion eine Ateminsuffizienz zeigen, etwa Vitalkapazität unter 50 Prozent oder Luftnot im Liegen. Eine Gastrostomie sollte besprochen werden, bevor Gewicht und Atmung kritisch sinken. Beides bleibt eine persönliche Entscheidung.
Sollte jede Person mit ALS einen Gentest machen?
Fachgremien von 2023 sagen ja, mit Beratung. Das Mindestpanel umfasst C9orf72, SOD1, FUS und TARDBP. Ohne SOD1-Nachweis ist Tofersen nicht indiziert. Gesunde Angehörige testet man nur nach genetischer Aufklärung, nie nebenbei.
Kann man ALS vorbeugen?
Eine belegte Vorbeugung gibt es nicht. Rauchen gilt als Umweltfaktor mit besserer Evidenz als andere Verdächtige, ohne dass Abstinenz Schutz garantiert. Militärdienst und mögliche Giftstoffe bleiben Forschungsfelder, keine persönlichen Schuldvorwürfe.
Fazit
ALS zerstört Motoneurone und nimmt schrittweise Kraft, Sprache, Schlucken und Atmen. Die Diagnose bleibt klinisch, ergänzt durch EMG und Ausschluss anderer Ursachen. Wer fortschreitende Schwäche oder neue Dysarthrie bemerkt, sollte die Neurologie nicht auf den nächsten „passenden“ Moment verschieben.
Seit 2018 hat sich die Arzneimittellandschaft verschoben. Riluzol ist in Europa weiter Standard ab der Diagnose. Tofersen erreicht den kleinen SOD1-Anteil gezielt, Edaravon bleibt in den USA eine Option und in der EAN-Bewertung 2024 außerhalb von Studien zurückhaltend, Relyvrio verschwand 2024 nach einer negativen Phase-3-Studie. Gentests gehören deshalb zur Erstversorgung, nicht zur Spätkuriosität.
Praktisch zählt das Team um Atmung, Kalorien, Kommunikation und Vorausverfügung oft mehr als die Hoffnung auf ein einzelnes neues Präparat. Nichtinvasive Beatmung und rechtzeitige Sondenernährung können Überleben und Komfort spürbar verbessern, wenn sie angeboten und erklärt werden, bevor die Krise entscheidet.
Quellen
- National Institute of Neurological Disorders and Stroke: Amyotrophic Lateral Sclerosis (ALS). National Institutes of Health, Stand: 2024.
- Mayo Clinic Staff: Amyotrophic lateral sclerosis (ALS) – Symptoms and causes. Mayo Clinic, 6. Mai 2026.
- Mayo Clinic Staff: Amyotrophic lateral sclerosis (ALS) – Diagnosis and treatment. Mayo Clinic, 6. Mai 2026.
- Cleveland Clinic: Amyotrophic Lateral Sclerosis (ALS). Cleveland Clinic, 6. Mai 2025.
- Centers for Disease Control and Prevention: About Amyotrophic Lateral Sclerosis (ALS). Centers for Disease Control and Prevention, 12. November 2024.
- Mehta P, Raymond J et al.: Amyotrophic lateral sclerosis estimated prevalence cases from 2022 to 2030, data from the National ALS Registry. Centers for Disease Control and Prevention, 3. Januar 2025.
- U.S. Food and Drug Administration: FDA approves treatment of amyotrophic lateral sclerosis associated with a mutation in the SOD1 gene. U.S. Food and Drug Administration, 25. April 2023.
- European Medicines Agency: Qalsody (tofersen) authorised for SOD1-ALS. European Medicines Agency, 29. Mai 2024.
- National Institute for Health and Care Excellence: Motor neurone disease: assessment and management. National Institute for Health and Care Excellence, 27. November 2024.
- Van Damme P, Al-Chalabi A et al.: European Academy of Neurology (EAN) guideline on the management of amyotrophic lateral sclerosis in collaboration with European Reference Network for Neuromuscular Diseases (ERN EURO-NMD). European Journal of Neurology, Juni 2024.
- Roggenbuck J, Eubank B et al.: Evidence-based consensus guidelines for ALS genetic testing and counseling. Annals of Clinical and Translational Neurology, 10. September 2023.