Mukoviszidose, medizinisch zystische Fibrose, ist eine angeborene Erkrankung, bei der ein fehlerhaftes CFTR-Protein den Salz- und Wasserfluss an Zelloberflächen stört und zähen Schleim in Lunge, Bauchspeicheldrüse und weiteren Organen hinterlässt. Eine Heilung gibt es weiter nicht; frühe Diagnose, tägliche Atemwegstherapie und seit 2019 verfügbare hochwirksame CFTR-Modulatoren können Verlauf und Lebenserwartung bei vielen Betroffenen aber deutlich verbessern.
Die Cystic Fibrosis Foundation zählt rund 40.000 Menschen mit der Krankheit in den Vereinigten Staaten und etwa 105.000 diagnostizierte Fälle in 94 Ländern. Rund 60 Prozent der US-Registerpatienten sind inzwischen erwachsen, ein Bild, das vor zwei Jahrzehnten kaum denkbar war. Wer anhaltenden Husten, fettige Stühle oder ein auffälliges Neugeborenen-Screening hat, braucht keinen Internetverdacht, sondern einen Schweißtest in einem erfahrenen Zentrum.
Was ist Mukoviszidose und wie entsteht sie?
Mukoviszidose entsteht, wenn beide Kopien des CFTR-Gens so verändert sind, dass der Chloridkanal in den Schleimhäuten fehlt, knapper ausfällt oder schlecht öffnet. Ohne Chlorid bleibt Wasser in der Zelle; der Schleim in Bronchien, Bauchspeicheldrüse, Gallenwegen, Darm und Samenleitern wird zäh und verlegt Gänge, statt sie zu schützen.
Das NHLBI (Stand November 2024) beschreibt die Folge als Kettenreaktion: Sekret staut sich, Bakterien nisten sich ein, Entzündung zerstört Gewebe. In der Lunge entstehen so wiederkehrende Infekte und später Bronchiektasen. In der Bauchspeicheldrüse erreichen Verdauungsenzyme den Dünndarm oft nicht; Fett, Eiweiß und die fettlöslichen Vitamine A, D, E und K gehen verloren. Derselbe Kanal erklärt den salzigen Schweiß, der den Schweißtest möglich macht.
Schwere und Organmuster hängen von Mutationstyp, Therapiebeginn und Begleitfaktoren ab. Klassische Formen treffen mehrere Organe schon im Säuglingsalter. Atypische Verläufe, von der Cleveland Clinic und der Mayo Clinic beschrieben, können sich auf ein Organ beschränken oder erst in der Jugend mit Bauchspeicheldrüsenentzündungen, Nasenpolypen oder unerfülltem Kinderwunsch auffallen. Fast zehn Prozent der Diagnosen fallen laut Mayo Clinic erst im Erwachsenenalter.
Weltweit ist die Krankheit in allen Ethnien beschrieben, bei nord- und mitteleuropäischer Herkunft aber häufiger. Das Merck Manual (Review 2025, Aktualisierung 2026) nennt grob 1 von 3.300 weißen und 1 von 15.300 schwarzen Neugeborenen in den USA; bei asiatischer Herkunft bleibt sie selten. Späte Diagnosen in Gruppen mit niedriger Erwartung verschlechtern die Prognose, weil Enzyme, Impfungen und Modulatoren Jahre später starten.
Welche Symptome sind typisch?
Typisch sind salzige Haut, anhaltender produktiver Husten, keuchende Atmung, häufige Lungenentzündungen sowie fettige, übel riechende Stühle bei schlechtem Gewicht trotz Appetit. Nicht jeder hat das volle Bild; Träger einer einzelnen Mutation bleiben meist beschwerdefrei oder haben nur milde Zeichen.
Bei Neugeborenen kann der erste Stuhl (Mekonium) in den ersten ein bis zwei Lebenstagen ausbleiben. MedlinePlus nennt das neben verzögertem Gedeihen als Frühhinweis. Später kommen geblähter Bauch, Blähungen, Verstopfung bis zum Darmverschluss und gelegentlich ein Vorfall der Mastdarmschleimhaut hinzu. An Nase und Nebenhöhlen entstehen Polypen und hartnäckige Sinusitiden. Trommelschlegelfinger deuten auf lange bestehende Sauerstoffarmut.
Atemwege und Verdauung überlagern sich im Alltag. Ein Kind, das nachts hustet und tagsüber Kalorien verliert, wirkt „nur erkältet“, bis das Gewicht von der Kurve kippt. Erwachsene mit milder Mutation berichten oft zuerst über wiederholte Bauchspeicheldrüsenentzündungen oder Unfruchtbarkeit, nicht über klassische Kindheitssymptome. Die Mayo Clinic (7. Dezember 2024) betont, dass Beschwerden in derselben Person schwanken können.
Häufige Warnzeichen, die eine Abklärung rechtfertigen, fasst die Klinikliteratur so:
- Ein Husten, der über Wochen Schleim fördert und sich nach Infekten nicht beruhigt, gehört zur Lungenfachpraxis, nicht nur zur Hausapotheke.
- Stühle, die fettig glänzen, grell riechen oder im Wasser treiben, können auf Enzymmangel der Bauchspeicheldrüse hinweisen.
- Gewichtsstillstand trotz ausreichender Mahlzeiten bei Säuglingen und Kleinkindern braucht zeitnahe pädiatrische Klärung.
- Wiederholte Nebenhöhlenentzündungen plus Nasenpolypen in jungen Jahren sollen an CFTR denken lassen, wenn andere Ursachen fehlen.
- Bei Männern ohne erklärbare Zeugungsunfähigkeit kann ein fehlender Samenleiter der erste Hinweis auf eine CFTR-Störung sein.
Wie wird Mukoviszidose vererbt?
Die Krankheit folgt einem autosomal-rezessiven Muster: Erst zwei veränderte CFTR-Kopien, je eine von Mutter und Vater, führen zum Vollbild. Wer nur eine Kopie trägt, gilt als Überträger und erkrankt in der Regel nicht.
Haben zwei Überträger ein Kind, liegt die Chance bei jedem Kind unabhängig bei 25 Prozent für Mukoviszidose, 50 Prozent für Überträgerschaft ohne Krankheit und 25 Prozent dafür, keine veränderte Kopie zu erben. Die Cystic Fibrosis Foundation nennt mehr als 1.700 bekannte Mutationen; die meisten Routinetests prüfen nur die häufigsten. Ein unauffälliges Panel schließt seltene Varianten nicht sicher aus, besonders bei afrikanischer oder asiatischer Herkunft, wie das NHLBI zur Trägeruntersuchung anmerkt.
F508del (auch Phe508del) ist in den USA laut dem JAMA-Review von Ong und Ramsey (Juni 2023) bei etwa 85,5 Prozent der Betroffenen mindestens einmal vorhanden. Genau diese Variante öffnet den Zugang zu den heutigen Dreifach-Modulatoren. Die Cleveland Clinic (Mai 2024) schätzt, dass etwa 1 von 31 Menschen in den USA eine veränderte Kopie trägt. Paare mit Kinderwunsch können Blut, Speichel oder einen Wangenabstrich testen lassen; die Entscheidung bleibt freiwillig und sollte mit genetischer Beratung einhergehen.
Geschwister eines Erkrankten können selbst bei fehlenden Beschwerden getestet werden. Halbgeschwister und Cousinen nur, wenn Symptome oder eine konkrete familiäre Sorge bestehen. Pränatale Diagnostik kommt infrage, wenn beide Eltern Überträger sind; sie ersetzt nicht das Neugeborenen-Screening nach der Geburt.
Wie wird die Diagnose gestellt?
Gesichert wird Mukoviszidose durch einen Schweißchloridtest, oft ergänzt durch CFTR-Genetik, nicht durch die Blutkarte allein. Ein auffälliges Neugeborenen-Screening bedeutet: Es könnte die Krankheit vorliegen, mehr nicht.
In den USA wird jedes Neugeborene in den ersten zwei bis drei Lebenstagen auf immunreaktives Trypsinogen (IRT) im Fersenblut untersucht. Hohe Werte entstehen auch nach Frühgeburt, belasteter Geburt oder bei bloßer Überträgerschaft. Viele Programme hängen eine Mutationssuche an. Die Mayo Clinic stellt klar, dass die meisten Kinder mit positivem Screening am Ende keine Mukoviszidose haben. Der Schweißtest folgt, sobald das Kind etwa zwei Wochen alt ist und genug Schweiß bildet; die Cystic Fibrosis Foundation empfiehlt zertifizierte Labore, weil falsch niedrige Mengen die Probe entwerten.
Das NHLBI (15. November 2024) nennt klare Schwellen: Ab 60 mmol Chlorid je Liter gilt die Diagnose als bestätigt, zwischen 30 und 59 mmol/l bleibt sie unklar und braucht Wiederholung plus Genetik, unter 30 mmol/l ist sie unwahrscheinlich. Ein „normaler“ Schweißwert schließt sehr milde Formen nicht in jedem Fall aus. Bleibt das Bild widersprüchlich, sprechen Kliniken von CFTR-related metabolic syndrome bzw. CFSPID: Das Screening war auffällig, die Kriterien für klassische Mukoviszidose sind aber nicht erfüllt. Solche Kinder bleiben in Nachsorge, weil ein Teil später doch erkrankt.
Bei älteren Kindern und Erwachsenen, die vor der flächendeckenden Reihenuntersuchung geboren wurden, lösen wiederholte Bauchspeicheldrüsenentzündungen, Bronchiektasen, Nasenpolypen oder männliche Unfruchtbarkeit denselben Pfad aus. Zusätzlich messen Teams Lungenfunktion, Stuhl-Elastase, Sputumkulturen und Bildgebung, um Organfolgen zu steuern, nicht um die Grunddiagnose zu ersetzen.
Was leisten CFTR-Modulatoren heute?
CFTR-Modulatoren sind Tabletten, die das vorhandene Protein besser falten, an die Zelloberfläche bringen oder länger offen halten; sie heilen das Gen nicht. Für Menschen mit passender Mutation können sie Lungenfunktion, Gewicht und Schweißchlorid spürbar verbessern und Infektschübe seltener machen.
Ältere Texte, auch die Vorgängerversion dieser Seite, kannten vor allem Ivacaftor (Kalydeco) und Lumacaftor/Ivacaftor (Orkambi). Seit 2019 bestimmt die Dreifachkombination Elexacaftor/Tezacaftor/Ivacaftor (in der EU Kaftrio, in den USA Trikafta) die Praxis. Ong und Ramsey berichten, dass diese Kombination bei mindestens einer F508del-Variante die Einsekundenkapazität um 13,8 Prozentpunkte gegenüber Placebo hob und die jährliche Rate pulmonaler Verschlechterungen von 0,98 auf 0,37 senkte. NICE empfiehlt die Dreifachtherapie seit Juli 2024 routinemäßig für Menschen ab zwei Jahren mit mindestens einer F508del-Mutation.
| Kombination (Beispielname) | Altersrahmen in aktuellen Quellen | Typische genetische Voraussetzung |
|---|---|---|
| Elexacaftor/Tezacaftor/Ivacaftor (Kaftrio/Trikafta) | ab 2 Jahren (Mayo, NICE) | mindestens eine F508del-Kopie oder weitere ansprechende Varianten |
| Lumacaftor/Ivacaftor (Orkambi) | ab 1 Jahr (Mayo, NICE) | zwei F508del-Kopien |
| Tezacaftor/Ivacaftor (Symkevi/Symdeko) | ab 6 Jahren bei NICE; Mayo nennt 6 Jahre | zwei F508del-Kopien oder F508del plus bestimmte Zweitmutation |
| Ivacaftor (Kalydeco) | ab 1 Monat (Mayo Clinic) | bestimmte Gating-Varianten, nicht jede Mutation |
| Weitere Dreifachkombination mit Vanzacaftor und Deutivacaftor | US-Zulassung Dezember 2024 (CFF-Register) | zusätzliche Genotypen; Details entscheidet das CF-Zentrum |
Mayo Clinic und MedlinePlus schätzen, dass bis zu etwa 90 Prozent der Betroffenen für mindestens einen Modulator infrage kommen. Das CFF-Register 2024 nennt dennoch 7,3 Prozent, die wegen Alters oder Genotyps noch ohne zugelassene Option blieben; Menschen mit asiatischer, schwarzer oder hispanischer Herkunft tragen laut NHLBI häufiger Varianten, auf die heutige Tabletten nicht ansprechen. Vor dem Start prüft das Team Leberwerte und oft die Augenlinse, danach in Abständen erneut. Wechselwirkungen, unter anderem mit manchen Verhütungsmitteln, und seltene Stimmungsänderungen gehören ins Aufklärungsgespräch, nicht in die Selbstmedikation.
Wie bleiben Lunge und Atemwege frei?
Schleim muss mechanisch und medikamentös aus den Bronchien, sonst nisten sich Erreger ein, auch wenn ein Modulator bereits wirkt. Atemwegseröffnung bleibt Alltagstherapie, kein Relikt aus der Zeit vor 2019.
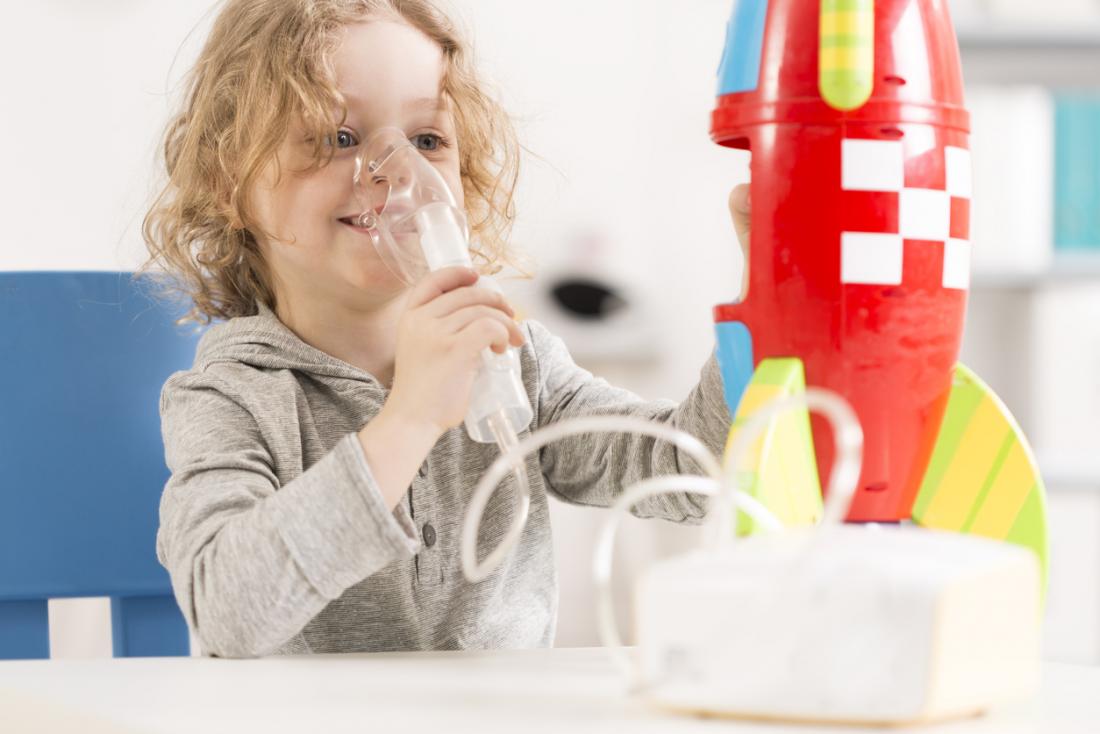
Das NHLBI beschreibt mehrere Wege, die oft kombiniert werden. Autogene Drainage und der aktive Atemzyklus nutzen eigene Atemzüge, um Sekret zu lösen. PEP-Geräte erhöhen den Druck beim Ausatmen; oszillierende Varianten vibrieren zusätzlich. Die klassische Klopfmassage auf Brust und Rücken durch eine geschulte Person oder ein perkutierendes Gerät bleibt eine Option. Westen zur Hochfrequenzoszillation der Brustwand übernehmen einen Teil der Arbeit, ersetzen aber nicht das Abhusten. Inhalative Schleimlöser wie hypertone Kochsalzlösung und Dornase alfa (DNase) machen das Sekret dünner; Bronchodilatatoren weiten die Bronchien vorher. Antibiotika kommen oral, intravenös oder als Inhalation, vorbeugend oder im Schub, oft in höheren Dosen als bei sonst Gesunden, schreibt MedlinePlus.
Infektionskontrolle ist Teil der Lungenpflege. Pseudomonas aeruginosa fand das CFF-Register 2024 noch bei 23 Prozent, MRSA bei 13 Prozent, nichttuberkulöse Mykobakterien bei 12 Prozent. MedlinePlus rät, den Kontakt zu anderen Menschen mit Mukoviszidose außerhalb der Familie zu meiden, weil sich typische Erreger von Patient zu Patient übertragen können. Händewaschen, Abstand zu erkälteten Personen, Verzicht auf Tabak und E-Zigaretten sowie Impfungen gegen Influenza, Pneumokokken und COVID-19 gehören zum Basisschutz. Die Krankheit selbst lähmt das Immunsystem nicht; Komplikationen einer Infektion fallen jedoch schwerer aus.
Körperliche Bewegung kann Sekret lösen und das Herz-Kreislauf-System stärken, das mit steigendem Alter relevanter wird. Welche Sportart tragbar ist, hängt von Sauerstoffsättigung, Gelenken und Infektlage ab und wird mit dem Zentrum geplant, nicht nach einem allgemeinen Trainingsplan aus dem Netz.
Was gilt für Ernährung und Verdauung?
Die meisten Betroffenen brauchen Pankreasenzyme zu jeder Mahlzeit und den meisten Snacks, plus fettlösliche Vitamine, weil der zähe Schleim Enzyme im Gangstau zurückhält. Ohne Ersatz bleiben Kalorien im Stuhl, das Wachstum stockt, und die Abwehr gegen Lungeninfekte schwächt sich.
MedlinePlus und die Mayo Clinic nennen weiterhin eiweiß- und energiereiche Kost, reichlich Flüssigkeit und zusätzliches Salz, besonders bei Hitze, Durchfall oder Sport. Magensäurehemmer können die Enzyme im Darm besser zur Wirkung bringen. Hartnäckige Verstopfung und das distale intestinale Obstruktionssyndrom (DIOS) brauchen rasche ärztliche Hilfe, manchmal Abführmittel nach Plan, selten eine Operation. Eine Sonde durch Nase oder Bauchdecke liefert Zusatzkalorien, wenn Essen allein nicht reicht, und schließt normale Mahlzeiten nicht aus.
Seit hochwirksame Modulatoren Gewicht und Appetit oft rasch anheben, verschiebt sich das Bild. Das CFF-Register 2024 zeigt Übergewicht oder Adipositas bei 21 Prozent der Kinder und 43 Prozent der Erwachsenen, gegenüber deutlich niedrigeren Anteilen vor zwanzig Jahren. Teams individualisieren deshalb Kalorien, statt pauschal „möglichst fett“ zu verordnen. Bei jungen Kindern prüfen manche Zentren nach Modulatorstart die Stuhl-Elastase erneut, weil sich die Bauchspeicheldrüse in Einzelfällen teilweise erholt; bei Älteren bleibt der Enzymbedarf meist bestehen. Mukoviszidose-assoziierter Diabetes (CFRD) betraf 2024 rund 24 Prozent der Registerpatienten; Blutzucker gehört ab dem Schulalter in die Routine, nicht erst bei klassischem Durst.
Wann zum Arzt, wann in die Notaufnahme?
Neue oder deutlich stärkere Atem- oder Darmbeschwerden gehören noch am selben Tag ins CF-Team, massiver Bluthusten, schwere Atemnot oder blaue Lippen in die Notaufnahme. Die Mayo Clinic empfiehlt zwischen den Krisen Kontrollen mindestens alle drei Monate.
Eine pulmonale Exazerbation erkennt das NHLBI an mehr Husten oder Giemen, vollerer Brust, verändertem Schleim, Fieber, Appetitverlust und Gewichtsabnahme. MedlinePlus ergänzt häufigere, schleimige oder übel riechende Stühle und einen zunehmend geblähten Bauch. Kleine Blutbeimengungen im Auswurf sollen noch am selben Tag telefonisch gemeldet werden; große Mengen, plötzlicher Brustschmerz oder ein Gefühl, nicht mehr sprechen zu können, sind Notrufgründe.
| Situation | Nächster Schritt | Orientierung |
|---|---|---|
| Mehr Husten, anderes Sputum, Fieber, Appetitverlust | zeitnah CF-Ambulanz oder Kinderarzt | NHLBI- und MedlinePlus-Kriterien der Exazerbation |
| Deutlicher Gewichtsverlust, fettige Stühle, geblähter Bauch | zeitnah behandelndes Team | MedlinePlus zu Darm- und Ernährungskrisen |
| Wenig Blut im Auswurf | noch am selben Tag anrufen | NHLBI: kleine Mengen zum Arzt, nicht abwarten |
| Viel Blut, schwere Atemnot, Brustschmerz, starke Bauchkrämpfe | Notaufnahme oder Notruf | Mayo Clinic und NHLBI |
| Verwirrtheit, blaue Lippen oder Nägel, Sprechen unmöglich | sofort Rettungsdienst | Zeichen drohenden Atemversagens (NHLBI, Mayo) |
Säuglinge mit ausbleibendem Mekonium, anhaltender Gelbsucht oder Gedeihstörung gehören in die Klinik, auch wenn das Screening noch aussteht. Eltern warten nicht auf den nächsten Routinebesuch, wenn das Kind weniger trinkt, hoch fiebert oder sichtbar mühsam atmet.
Welche Komplikationen kommen häufig vor?
Häufigste schwere Folge bleibt die fortschreitende Lungenschädigung bis zum Atemversagen, historisch die führende Todesursache. Antibiotika, Physiotherapie und Modulatoren haben die Kurve abgeflacht, löschen das Risiko aber nicht.
Atemwegsfolgeschäden umfassen Bronchiektasen, schwer behandelbare Keime, Nasenpolypen, Blutungen aus zerstörten Bronchialgefäßen und den Pneumothorax, also Luft im Pleuraspalt mit plötzlichem Schmerz. Das rechte Herz kann unter dem hohen Lungendruck versagen. Im Verdauungstrakt kommen Gallensteine, Leberverfettung bis zur Zirrhose, Bauchspeicheldrüsenentzündungen und Darmverschlüsse hinzu. Knochen werden dünner, Gelenke schmerzen, der Salzhaushalt kippt bei Hitze leichter in die Dehydratation.
Fortpflanzung und Krebsvorsorge rücken mit dem längeren Leben in den Vordergrund. Fast alle Männer sind unfruchtbar, weil der Samenleiter fehlt oder verlegt ist; Samenreifung in den Hoden bleibt oft erhalten, sodass assistierte Verfahren biologische Vaterschaft ermöglichen können. Frauen sind seltener unfruchtbar, brauchen aber oft mehr Zeit; eine Schwangerschaft kann die Lungenlage belasten und gehört in ein erfahrenes Team. Die Mayo Clinic nennt ein erhöhtes Risiko für Tumoren von Speiseröhre, Magen, Darm, Leber und Bauchspeicheldrüse und rät zur Darmkrebsvorsorge ab 40 Jahren. Das CFF-Register beziffert das Darmkrebsrisiko Erwachsener auf das Fünf- bis Zehnfache der Allgemeinbevölkerung, nach Organtransplantation noch höher.
Psychische Belastung ist keine Randnotiz. Unter Registerpatienten ab 12 Jahren wurden 2024 bei 26 Prozent Depressionen und bei 28 Prozent Angststörungen dokumentiert. NHLBI und Mayo Clinic erwähnen zudem Stimmungsschwankungen unter manchen Modulatoren. Beides rechtfertigt offene Fragen in der Sprechstunde, nicht den Abbruch einer sonst wirksamen Therapie ohne Rücksprache.
Wie ist die Lebenserwartung heute?
Für in den letzten Jahren geborene Kinder mit Zugang zu moderner Therapie liegt die prognostizierte mittlere Lebenserwartung in US-Daten inzwischen im Bereich von etwa 60 bis 65 Jahren, mit großer Streuung. Das ist keine Garantie für die einzelne Person und gilt schlechter, wenn keine Modulatoren infrage kommen.
Das CFF-Register 2024 nennt für den Geburtsjahrgang 2020 bis 2024 eine prognostizierte mediane Überlebenszeit von 65 Jahren; wer für CFTR-Modulatoren nicht geeignet ist, liegt den Autoren zufolge möglicherweise mehr als ein Jahrzehnt darunter. Das NHLBI (November 2024) rechnet für Geburten 2019 bis 2023 mit durchschnittlich 61 Jahren und erwartet, dass die Hälfte der 2023 geborenen Kinder 68 Jahre oder älter werden kann. MedlinePlus nennt für Menschen, die das Erwachsenenalter erreichen, noch einen Mittelwert um 48 Jahre; die Zahl misst einen anderen Ausschnitt als die Registerprognose für heutige Neugeborene und erklärt, warum Quellen auf den ersten Blick widersprechen.
Lungentransplantationen sind nach der Zulassung der Dreifachtherapie 2019 stark zurückgegangen: 2024 zählte das Register 61 Eingriffe, darunter 19 erneute Transplantationen. Gleichzeitig verdoppelt sich die Gruppe der über 40-Jährigen, und immer mehr Patientinnen werden schwanger. 65 Prozent der Erwachsenen im Register arbeiten zumindest teilzeit, 41 Prozent haben einen Hochschulabschluss. Alltagstauglichkeit heißt trotzdem nicht, Therapien wegzulassen, sobald die Lunge sich besser anfühlt. Die Cystic Fibrosis Foundation formuliert es nüchtern: Fortschritt ja, Heilung nein, und zu viele Leben enden weiter zu früh.
Häufige Fragen
Ist Mukoviszidose heilbar?
Nein, eine Heilung, die das CFTR-Gen dauerhaft korrigiert, gibt es 2026 noch nicht. Modulatoren, Enzyme, Inhalation und Physiotherapie können Symptome mindern und Organe länger funktionsfähig halten. Forschungsprogramme zu Genschere und mRNA zielen auf Menschen ohne ansprechende Mutation, bleiben aber Studien.
Ist ein positives Neugeborenen-Screening schon die Diagnose?
Nein. Die Blutkarte misst vor allem IRT und manchmal häufige Mutationen; beides kann bei Frühgeburt, Stressgeburt oder bloßer Überträgerschaft steigen. Erst der Schweißtest, oft plus Genetik, entscheidet. Die meisten auffälligen Screeningbefunde bestätigen sich nicht als Mukoviszidose.
Dürfen Menschen mit Mukoviszidose einander treffen?
Außerhalb der eigenen Familie raten MedlinePlus und viele Zentren vom engen Kontakt ab, weil sich Pseudomonas, Burkholderia und andere typische Keime übertragen können. Digitale Gruppen und räumlich getrennte Veranstaltungen bleiben möglich. Familienmitglieder mit derselben Diagnose teilen den Haushalt ohnehin und brauchen dort eigene Hygieneabsprachen mit dem Team.
Können Männer mit Mukoviszidose Kinder zeugen?
Die allermeisten Männer sind unfruchtbar, weil der Samenleiter fehlt oder blockiert ist. Samen entstehen in den Hoden oft trotzdem; Entnahme und künstliche Befruchtung können biologische Vaterschaft ermöglichen. Ob das Kind die Krankheit erbt, hängt vom CFTR-Status der Partnerin ab und gehört in die genetische Beratung vor einer Behandlung.
Braucht man Inhalation noch, wenn der Modulator gut wirkt?
Ja, in der Regel. Modulatoren dünnen den Schleim und können Infekte seltener machen, ersetzen aber nicht die mechanische Reinigung der Bronchien. Welche Inhalativa sich später vereinfachen lassen, entscheidet das Zentrum nach Lungenfunktion, Bildgebung und Keimlage, nicht das subjektive Wohlbefinden allein.
Was ändert sich beim Übergang ins Erwachsenenalter?
Ab dem Jugendalter soll die Verantwortung für Termine, Medikamente und Geräte schrittweise auf die betroffene Person übergehen. NHLBI warnt, dass Therapieabbrüche in dieser Phase Klinikeinweisungen nach sich ziehen. Erwachsene Zentren ergänzen Diabetes, Fruchtbarkeit, Krebsvorsorge und Berufsthemen, die in der Kinderklinik noch im Hintergrund standen.
Fazit
Mukoviszidose bleibt eine ernsthafte Erbkrankheit mit zähem Schleim in Lunge und Verdauung, aber sie ist nicht mehr dasselbe Krankheitsbild wie 2018. Wer mindestens eine F508del-Variante trägt, hat in Leitlinien wie NICE TA988 Anspruch auf eine Prüfung hochwirksamer Dreifach-Modulatoren, oft schon ab dem Kleinkindalter. Parallel zählen Schweißtest, Enzyme, Inhalation, Impfungen und das Meiden gemeinsamer Keime weiter.
Für Familien mit neuem Screeningbefund gilt: ruhig bleiben, Termin zum Schweißtest machen, nicht auf Forendiagnosen warten. Für bereits Betroffene lohnt der nächste Kontakt zum CF-Zentrum, sobald Husten, Gewicht oder Stimmung kippen und ohnehin zur geplanten Quartalskontrolle. Rote Flaggen sind massiver Bluthusten, schwere Atemnot, blaue Lippen und ein steinharter, schmerzhafter Bauch.
Wer morgen etwas tun will, schreibt die aktuelle Medikamentenliste, die letzten Schweiß- und Leberwerte und offene Fragen auf und nimmt sie mit. Überträgerstatus, Kinderwunsch und Darmkrebsvorsorge ab 40 Jahren gehören auf denselben Zettel, sobald das akute Atemproblem ruhiger ist.
Quellen
- Mayo Clinic: Cystic fibrosis – Symptoms and causes. Mayo Clinic, 7. Dezember 2024.
- Mayo Clinic: Cystic fibrosis – Diagnosis and treatment. Mayo Clinic, Stand: 2024.
- MedlinePlus: Cystic fibrosis. MedlinePlus, 1. Januar 2026.
- National Heart, Lung, and Blood Institute: Cystic Fibrosis Diagnosis. National Heart, Lung, and Blood Institute, 15. November 2024.
- National Heart, Lung, and Blood Institute: Cystic Fibrosis Treatment. National Heart, Lung, and Blood Institute, 15. November 2024.
- National Heart, Lung, and Blood Institute: Cystic Fibrosis – What Is Cystic Fibrosis?. National Heart, Lung, and Blood Institute, 15. November 2024.
- Cystic Fibrosis Foundation: About Cystic Fibrosis. Cystic Fibrosis Foundation, Stand: 2025.
- Cystic Fibrosis Foundation: 2024 Patient Registry Highlights. Cystic Fibrosis Foundation, 2025.
- NICE: Ivacaftor–tezacaftor–elexacaftor, tezacaftor–ivacaftor and lumacaftor–ivacaftor for treating cystic fibrosis. National Institute for Health and Care Excellence, 24. Juli 2024.
- Merck Manual: Cystic Fibrosis (CF). Merck Manual Consumer Version, April 2026.
- Ong T, Ramsey BW: Cystic Fibrosis: A Review. JAMA, 1. Juni 2023.