Thalassämie ist eine erbliche Blutkrankheit, bei der zu wenig funktionierendes Hämoglobin entsteht und deshalb eine Blutarmut auftreten kann. Leichte Formen brauchen oft keine Therapie; schwere Formen können ohne regelmäßige Transfusion und Eisenchelation Herz, Leber und Hormondrüsen schädigen.
Wie schwer der Verlauf wird, richtet sich danach, welche Globinketten fehlen und wie viele Gene betroffen sind. Die US-Seuchenschutzbehörde CDC (Stand Mai 2024) trennt Alpha- und Beta-Thalassämie und beschreibt den Schweregrad von Merkmal über Intermedia bis Major. Seit 2022 und 2024 gibt es zugelassene Gentherapien für die transfusionsabhängige Beta-Form. Der britische National Health Service (Seitenstand Oktober 2022) schreibt, dass Menschen mit heutiger Versorgung häufig ins sechste Lebensjahrzehnt und darüber kommen; ältere Texte, die den Tod vor dem 30. Geburtstag als Regel nannten, sind damit überholt.
Was ist Thalassämie und wie schwer kann sie werden?
Thalassämie bedeutet, dass die Bauanleitung für Alpha- oder Beta-Ketten des Hämoglobins fehlt oder verändert ist. Die roten Blutkörperchen transportieren dann weniger Sauerstoff, leben kürzer, und es entsteht eine Anämie, die von kaum spürbar bis organbedrohend reichen kann.
Hämoglobin besteht aus zwei Alpha- und zwei Beta-Ketten. Fehlt eine Sorte, entstehen unbalancierte Ketten, die die Zellmembran schädigen. Das Knochenmark versucht den Verlust auszugleichen, bläht sich auf und kann Knochen verformen. Gleichzeitig saugt der Darm mehr Eisen auf, als der Körper braucht. Die CDC betont, dass eine schwere Anämie Organe dauerhaft schädigen und unbehandelt zum Tod führen kann. Das gilt nicht für das bloße Merkmal: Wer nur ein verändertes Beta-Gen oder ein fehlendes Alpha-Gen trägt, bleibt meist beschwerdefrei oder hat eine milde mikrozytäre Anämie.
Zwei Achsen beschreiben den Alltag besser als ein einzelner Name. Die eine Achse ist die Kette (Alpha oder Beta). Die andere ist der Transfusionsbedarf. Das Merck Manual (Review April 2026) rückt bewusst von der starren Dreiteilung Minor–Intermedia–Major ab und spricht bei der Beta-Form von transfusionsabhängiger Thalassämie (TDT) und nicht transfusionsabhängiger Thalassämie (NTDT). Jemand mit früher „Intermedia“ kann in Infekt, Schwangerschaft oder späterem Leben in die TDT-Gruppe wechseln. Die Cleveland Clinic (Aktualisierung Februar 2026) nennt das ausdrücklich eine mögliche Veränderung im Lebenslauf, keine feste Etikette für immer.
Häufigkeit folgt historischen Malariagebieten, nicht einer Hautfarbe im Reisepass. Mayo Clinic (6. Mai 2025) und CDC nennen Vorfahren aus Südasien, Italien, Griechenland, dem Nahen Osten und Afrika. Alpha-Formen häufen sich zusätzlich in Südostasien. In England wird jeder Schwangeren ein Test angeboten, weil Trägerstatus in gemischten Bevölkerungen unsichtbar bleibt. Wer selbst nie krank war, kann das Merkmal trotzdem weitergeben.
Alpha- oder Beta-Form: worin unterscheiden sie sich?
Vier Alpha-Gene auf Chromosom 16 und zwei Beta-Gene auf Chromosom 11 steuern, wie viel Hämoglobin A entsteht. Je mehr Alpha-Kopien fehlen, desto schwerer die Alpha-Form; bei der Beta-Form entscheidet, ob eine Mutation die Kette nur drosselt oder ganz abstellt.
Die GeneReviews zu Alpha-Thalassämie (Update 23. April 2026) beschreiben zwei klinisch bedeutsame Bilder. Die Hämoglobin-H-Krankheit entsteht meist, wenn drei Alpha-Allele ausfallen. Viele Betroffene leben ohne Dauertransfusion, können aber bei Infekt oder oxidierenden Arzneimitteln eine akute Hämolyse bekommen; Gallensteine und eine große Milz sind häufig. Das Hämoglobin-Bart-Syndrom (Hydrops fetalis) entsteht, wenn alle vier Allele fehlen. Unbehandelt stirbt der Fetus meist vor oder kurz nach der Geburt. Intrauterine Transfusionen und danach ein TDT-Schema können das Kind überlebensfähig machen; eine Stammzelltransplantation gilt dort als potenziell heilender Schritt, sofern ein passender Spender gefunden wird.
Beta-Thalassämie folgt einem anderen Muster. Ein verändertes Gen ergibt das Merkmal (Minor): kleine, blasse rote Zellen, oft Zufallsbefund im Blutbild. Zwei schwere Veränderungen führen zur TDT, früher Cooley-Anämie genannt. Säuglinge wirken in den ersten Monaten oft gesund, weil fetales Hämoglobin die Lücke füllt; im zweiten Lebensjahr wird die Anämie dann deutlich. Zwischenstufen mit Restproduktion der Beta-Kette landen in der NTDT-Gruppe. Sie brauchen keine lebenslange Monatstransfusion, können aber in Stressphasen Blut brauchen und trotzdem Eisen einlagern, weil der Darm vermehrt resorbiert.
Die ältere Behauptung, Hämoglobin H erzwinge immer lebenslange regelmäßige Transfusionen, hält der aktuellen Genetik nicht stand. GeneReviews stellen klar, dass die meisten mit klassischer Deletionsform klinisch stabil bleiben und nur Krisen überbrückt werden. Nicht-deletionale HbH-Varianten verlaufen oft schwerer und können transfusionsabhängig werden. Eisenüberladung entsteht bei HbH auch ohne Dauertransfusion; Ferritin und Leber-MRT gehören deshalb in die Verlaufskontrolle.
| Form | Betroffene Gene | Typischer Verlauf | Übliche Versorgung |
|---|---|---|---|
| Alpha-Minima | ein Alpha-Gen | keine Beschwerden | keine Therapie, genetische Beratung |
| Alpha-Merkmal | zwei Alpha-Gene | leichte mikrozytäre Anämie | kein Eisen ohne nachgewiesenen Mangel |
| Hämoglobin-H-Krankheit | drei Alpha-Gene | mittelschwere Hämolyse, Krisen möglich | Transfusion bei Krise, Eisenkontrolle |
| Hämoglobin-Bart-Syndrom | vier Alpha-Gene | Hydrops fetalis | intrauterine Transfusion, danach TDT-Schema |
| Beta-Merkmal | ein Beta-Gen | keine oder milde Anämie | keine Therapie, Partner testen |
| NTDT / Intermedia | zwei Beta-Gene mit Restfunktion | wechselnde Anämie | bedarfsweise Transfusion, Chelat nach Bedarf |
| TDT / Major | zwei schwere Beta-Veränderungen | schwere Anämie im Kleinkindalter | regelmäßige Transfusion plus Chelat |
Welche Beschwerden sind typisch?
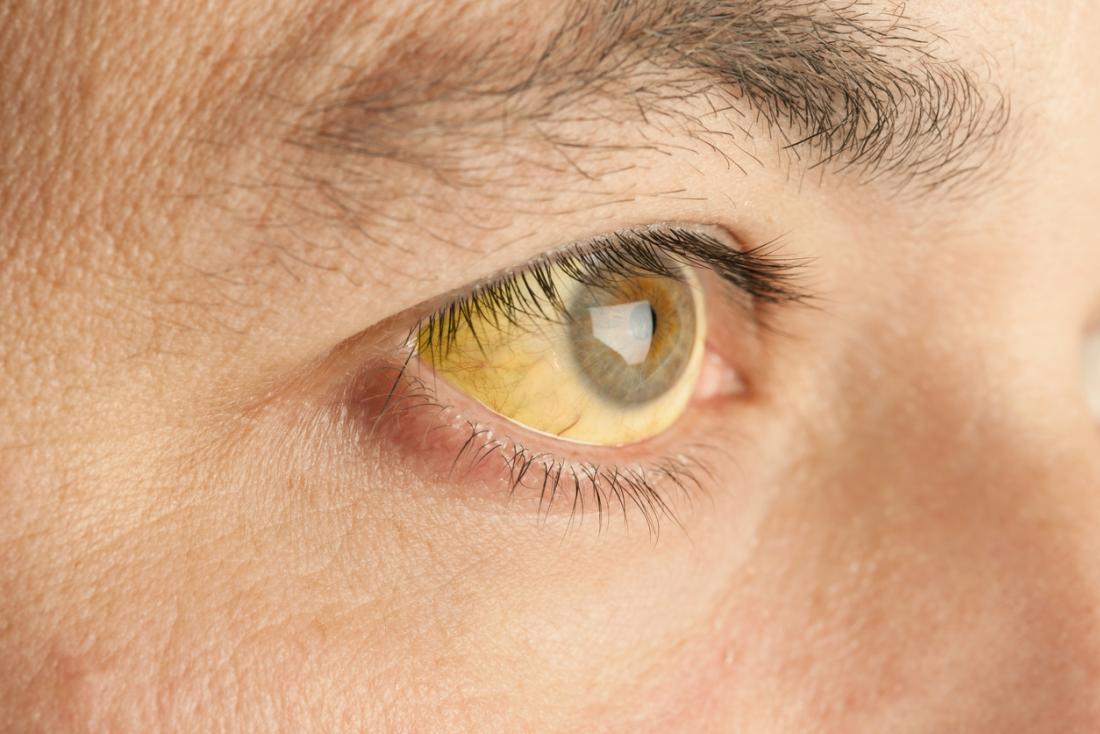
Müdigkeit, Blässe, Gelbsucht, dunkler Urin, schlechter Appetit und verzögertes Wachstum sind die häufigsten Zeichen einer behandlungsbedürftigen Form. Manche Trägerinnen und Träger spüren gar nichts; die Diagnose fällt dann erst im Blutbild oder nach der Geburt eines betroffenen Kindes.
Mayo Clinic listet zusätzlich Schwäche, Veränderungen der Gesichtsknochen, eine geschwollene Bauchdecke durch große Milz oder Leber und dunklen Urin. Dieselben Zeichen beschreibt sie bei Kleinkindern oft bis zum zweiten Geburtstag. Kopfschmerz, Schwindel, Atemnot und Herzrasen passen zur Anämie, sind aber nicht spezifisch. Kalte Hände oder Beinkrämpfe kommen vor, ersetzen jedoch keine Laboruntersuchung.
Warum viele Säuglinge mit Beta-Form erst nach dem ersten halben Jahr auffallen, liegt am fetalen Hämoglobin. Es braucht keine Beta-Kette. Sobald der Körper auf Erwachsenen-Hämoglobin umstellt, wird der Defekt sichtbar. Alpha-Ketten braucht schon der Fetus; deshalb kann die schwerste Alpha-Form schon vor der Geburt als Hydrops erscheinen, während stille Träger lebenslang unauffällig bleiben.
Knochen und Milz erzählen die Chronik einer unterdrückten Blutbildung, die das Mark zu kompensieren versucht. Weitet sich das Mark in Schädel und Jochbein, verändert sich das Gesicht. Dünne Kortikalis macht Brüche wahrscheinlicher. Die Milz filtert missgebildete Zellen und wächst; eine sehr große Milz kann transfundierte Zellen mitzerstören. Unbehandelt folgen Organversagen und, bei der schwersten Alpha-Form, der Tod des Fetus. Mit Transfusion plus Chelat ändert sich dieses Bild grundlegend, sofern die Termine gehalten werden.
Wann zum Arzt, wann in die Notaufnahme?
Ein Kind unter zwei Jahren mit anhaltender Blässe, Gelbsucht, schlechtem Gedeihen oder einer ungewöhnlich großen Bauchdecke gehört in die Kinderarztpraxis, oft mit Überweisung zur Hämatologie. Erwachsene mit unerklärter mikrozytärer Anämie trotz „Eisenkur“ brauchen ebenfalls eine gezielte Abklärung, bevor sie weiter Eisen schlucken.
Mayo Clinic rät, bei solchen Kinderzeichen nicht abzuwarten. Die Cleveland Clinic erinnert daran, dass mittelschwere und schwere Formen meist im Kindesalter erkannt werden und danach Blutbild plus Eisenwerte regelmäßig kontrolliert werden. Jährliche Checks von Herz und Leber sowie eine Messung der Lebereisenlast nennt sie als typisches Gerüst. Wer Transfusionen oder Chelatbildner verordnet bekommen hat und Termine schiebt, erhöht das Risiko stiller Organschäden, ohne dass der Alltag sofort alarmiert.
Sofortige Notfallhilfe ist nötig bei hohem Fieber nach Milzentfernung, plötzlich zunehmender Atemnot, rasch anschwellenden Beinen, neuem unregelmäßigen Herzschlag oder einer schlagartig dunkleren Gelbsucht mit Kollaps. Die CDC stuft Menschen mit Thalassämie als infektanfälliger ein, besonders nach Splenektomie; Infekte können eine Hämolyse bei Hämoglobin H entfesseln. GeneReviews warnen bei HbH vor oxidierenden Arzneimitteln, denselben Stoffen, die bei Glucose-6-Phosphat-Dehydrogenase-Mangel problematisch sind. Ein solches Mittel nicht auf Verdacht in der Hausapotheke anbrechen, sondern vorher in der behandelnden Praxis klären.
Schwangere mit bekanntem HbH brauchen laut GeneReviews eine engere Überwachung, weil sich die Anämie verschlechtern kann und Präeklampsie, Herzschwäche oder Abortneigung beschrieben sind. Das ersetzt keine Notfallnummer, ändert aber die Schwelle, ab der Atemnot oder Ödeme ernst genommen werden. Partner- oder Eigennachweis eines Merkmals vor der Zeugung ist kein Notfall, gehört aber in die genetische Sprechstunde, bevor die Schwangerschaft läuft.
Wie wird die Diagnose gestellt?
Zuerst kommt ein großes Blutbild, danach Eisenwerte und eine Hämoglobinanalyse, oft per Hochleistungsflüssigkeitschromatographie oder Elektrophorese; unsichere Befunde klärt ein Gentest. Mittelschwere und schwere Formen werden nach Mayo Clinic meist in den ersten zwei Lebensjahren erkannt.
Kleine, blasse rote Zellen bei normalem oder hohem Eisen sprechen gegen einen einfachen Eisenmangel. Merck nennt für das Beta-Merkmal eine milde Erhöhung von Hämoglobin A2 über etwa 3,5 bis 4 Prozent als stützenden Befund. Bei der Alpha-Form bleiben HbA2 und HbF oft unauffällig; dann trägt erst die Molekulargenetik die Entscheidung. Ein alleiniger Ferritinwert ersetzt diese Kette nicht, weil beide Störungen nebeneinander vorkommen können. Eisen zu geben, ohne den Mangel bewiesen zu haben, kann eine vorhandene Überladung verstärken.
Vor der Geburt stehen zwei etablierte Eingriffe zur Verfügung. Die Chorionzottenbiopsie entnimmt nach Mayo Clinic meist um die 11. Schwangerschaftswoche ein Stück Plazenta. Die Fruchtwasseruntersuchung folgt typischerweise um die 16. Woche. In England gehört der Test der Schwangeren zum Standardangebot; einige Formen fallen zusätzlich im Neugeborenen-Fersenbluttest auf. Welches Verfahren zur Pränataldiagnostik passt, entscheidet die betreuende Klinik, nicht ein Ratgebertext.
Trägerstatus ohne Beschwerden bleibt häufig unsichtbar, bis ein Kind erkrankt oder ein Blutbild vor einer Schwangerschaft auffällt. Deshalb lohnt der Test, wenn ein Partner aus einer Hochrisikoregion stammt, bereits ein Kind mit Thalassämie geboren wurde oder das Blutbild hartnäckig mikrozytär bleibt. Ein einmalig „etwas niedriges Hämoglobin“ ohne Blutbild-Indizes und ohne Partnerinformation reicht für eine Familienplanung nicht.
Transfusion und Eisenchelation
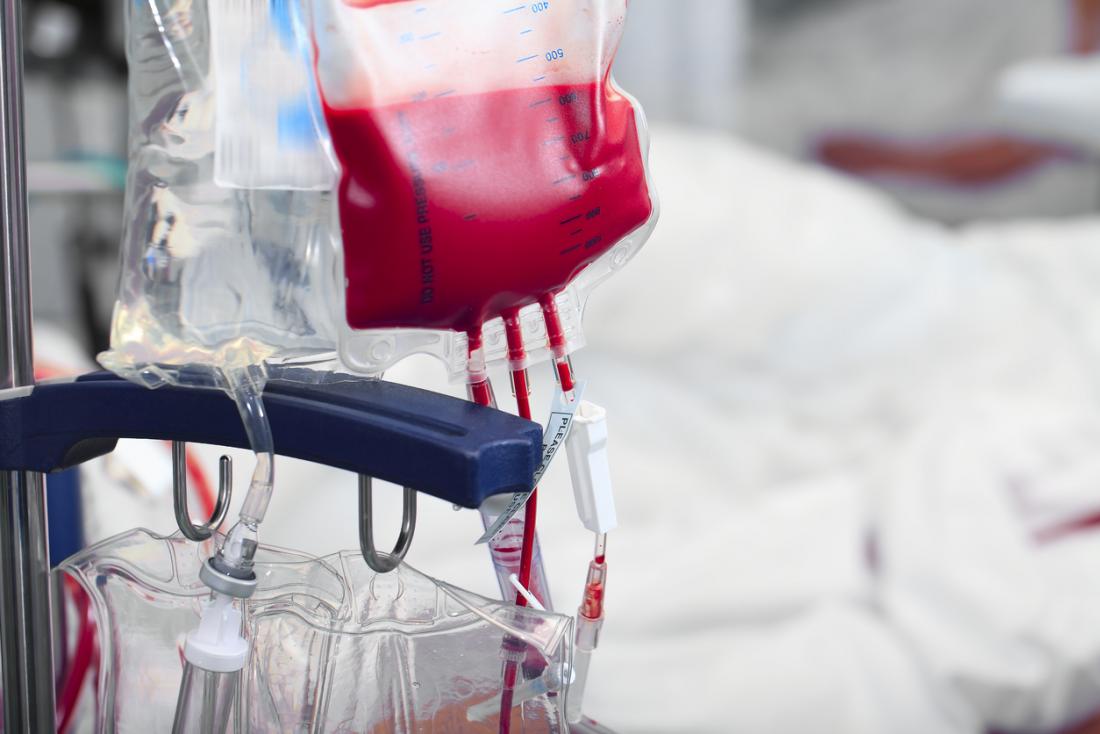
Regelmäßige Transfusionen bleiben die Basis der TDT; sie müssen mit einem Chelatbildner gekoppelt werden, weil jede Einheit Eisen mitbringt, das der Körper nicht wieder ausscheidet. Menschen mit Merkmal brauchen diese Schiene in der Regel nicht.
Das NHLBI (Stand 1. Juni 2022) nennt für Beta-Major Intervalle von drei bis vier Wochen, für Hämoglobin H und Intermedia eher anlassbezogene Gaben bei Infekt, Schwangerschaft oder Operation. Der NHS spricht bei der schwersten Form von etwa monatlichen Terminen. Merck formuliert als praktisches Ziel, das Hämoglobin um 9 bis 10 g/dl zu halten, damit Markhyperplasie, Knochenverformung und schwere Symptome zurücktreten. Die fünfte Auflage der TIF-Leitlinie (2025) bleibt der Referenzrahmen für Zentren, die TDT strukturiert führen, inklusive Dokumentation der Jahresmenge, weil sich daraus die Eisenbeladung grob abschätzen lässt.
Drei Chelatbildner stehen zur Verfügung, alle nur nach ärztlicher Verordnung und mit Laborkontrollen. Deferasirox wird laut NHLBI einmal täglich als Tablette genommen; Hautausschlag, Übelkeit und Durchfall kommen vor. Deferipron ist eine orale Alternative, die die Zahl der weißen Zellen senken kann und deshalb Infektgefahr erhöht. Deferoxamin läuft als Flüssigkeit langsam unter die Haut, oft über Nacht mit einer tragbaren Pumpe; Seh- und Hörkontrollen gehören dazu. Mayo Clinic nennt dieselben drei Wirkstoffe. Merck rät, die Chelattherapie zu beginnen, wenn das Serumferritin über 1000 ng/ml steigt oder nach etwa ein bis zwei Jahren fest geplanter Transfusionen. Überchelation ist schädlich; die Dosis wird gesenkt, wenn Ferritin oder Lebereisen fallen.
Folsäure kann die Bildung neuer roter Zellen unterstützen und wird von CDC und Mayo häufig zusätzlich empfohlen, ersetzt aber weder Blut noch Chelat. Alloimmunisierung bedeutet, dass das Immunsystem Spenderblut angreift; dann dauert die Suche nach passenden Konserven länger. In Ländern mit streng geprüften Blutkonserven bleibt das Infektionsrisiko klein, ist aber nicht null. Wer Termine hält, senkt das Risiko von Herz- und Leberschäden stärker als jede einzelne Diätregel.
Stammzelltransplantation, Gentherapie und neue Arzneimittel
Eine allogene Stammzelltransplantation kann die Krankheit potenziell beenden, bleibt aber wegen Spendersuche und Komplikationen wenigen Patienten vorbehalten. Seit 2022 und 2024 gibt es zusätzlich zugelassene Gentherapien aus körpereigenen Stammzellen für die transfusionsabhängige Beta-Form.
Mayo Clinic und NHS beschreiben die Transplantation als Option vor allem bei Kindern mit schwerem Verlauf und passendem, oft verwandtem Spender. Das Graft-versus-Host-Risiko und die Konditionierung machen den Eingriff zu einer Abwägung, kein Routineangebot. Die TIF-Leitlinie 2025 hält die allogene Transplantation bei jüngeren Patienten mit HLA-identem Familienspender weiterhin für den bevorzugten kurativen Weg, wo Gentherapie noch nicht verfügbar oder altersmäßig nicht zugelassen ist.
Zynteglo (Betibeglogen autotemcel) ließ die US-Arzneimittelbehörde FDA am 17. August 2022 für Kinder und Erwachsene mit Beta-Thalassämie zu, die regelmäßig transfundiert werden. Ein Lentivirus setzt eine veränderte Beta-Globin-Kopie in entnommene Blutstammzellen; nach myeloablativer Chemotherapie werden die Zellen zurückgegeben. Casgevy (Exagamglogen autotemcel) folgte am 16. Januar 2024 für die transfusionsabhängige Beta-Form. Es nutzt eine CRISPR/Cas9-Editierung, die fetales Hämoglobin wieder anhebt. Die aktuelle FDA-Produktseite (2026) nennt die Indikation ab zwei Jahren; die Erstzulassung 2024 galt ab zwölf Jahren. CDC (Januar 2025) beschreibt den Ablauf als einmalige Infusion nach Hochdosis-Chemotherapie. Langzeitdaten zur Sicherheit bleiben begrenzt; die Verfahren laufen nur in autorisierten Zentren.
Luspatercept (Reblozyl) greift in die Reifung der roten Reihe ein. In der BELIEVE-Studie, die Merck zitiert, erreichten 21 Prozent der Behandelten in den Wochen 13 bis 24 eine Transfusionsreduktion von mindestens 33 Prozent, gegenüber 4,5 Prozent unter Scheinmedikament. TIF 2025 empfiehlt den Stoff für TDT-Erwachsene ab 18 Jahren, Start 1 mg/kg unter die Haut alle drei Wochen, Steigerung auf 1,25 mg/kg bei ausbleibender Lastsenkung, Abbruch wenn auch die Höchstdosis nicht greift. Blutdruckanstieg und Thrombosen kamen in der Zulassungsstudie häufiger vor als unter Placebo. Mayo Clinic und NHLBI erwähnen zusätzlich Hydroxyurea als mögliche Ergänzung. Die Cleveland Clinic nennt Mitapivat als weiteres Anämiewerkzeug bei manchen Erwachsenen; die individuelle Zulassung und Eignung klärt das behandelnde Zentrum, nicht dieser Text.
Welche Komplikationen können folgen?
Eisenüberladung ist die leitende Spätgefahr der TDT und kann Herz, Leber und Hormondrüsen zerstören, auch wenn die Anämie selbst gut ausgeglichen wirkt. Herzkrankheit durch Eisen bleibt nach Cleveland Clinic die häufigste Todesursache.
Merck beschreibt Ablagerungen im Herzmuskel mit Herzschwäche, eine Lebersiderose mit Übergang in Zirrhose und gestörte Pubertät, wenn die Hypophyse betroffen ist. Diabetes und Schilddrüsenstörungen können später folgen. Chelattherapie senkt diese Risiken, wenn sie früh und zuverlässig läuft; bereits gesetzte Narben in der Leber holt sie nicht vollständig zurück. TIF 2025 formuliert deshalb, Vorbeugung sei besser als Rettung, weil gespeichertes Eisen langsam und ungleichmäßig weicht, besonders aus dem Herzen.
Weitere Lasten entstehen unabhängig vom Ferritin. Eine große Milz kann transfundierte Zellen zerstören; die Entfernung senkt den Bedarf manchmal, erhöht aber Infekt- und Thromboserisiko. GeneReviews raten bei HbH in der Regel von der Splenektomie ab, gerade wegen der Gerinnsel. Knochenmarkexpansion macht Schädel und Gesicht breiter und den Knochen brüchig. Gallensteine häufen sich bei chronischer Hämolyse. Alloimmunisierung erschwert künftige Transfusionen. Nach Splenektomie oder bei funktionell schwacher Milz zählen Kapselbakterien zu den gefürchteten Erregern; Fieber ist dann kein Hausmittelthema.
NTDT ist kein „mildes Major“. Ohne monatliche Transfusion steigt die Eisenaufnahme über den Darm trotzdem, und Merck betont, dass auch diese Gruppe Chelat und Verlaufskontrollen brauchen kann. Die Cleveland Clinic weist darauf hin, dass der Transfusionsbedarf im Leben wechseln kann. Deshalb gehören NTDT-Patienten in dasselbe Fachzentrum, auch wenn der Kalender keine Monatstermine zeigt.
Alltag: Impfungen, Ernährung und Bewegung
Der wirksamste Alltagsschutz ist das Einhalten von Transfusions- und Chelatplan, nicht eine einzelne Ernährungsregel. Impfungen, eine eisenbewusste Kost nach Rücksprache und dosierte Bewegung können Infekte und Knochenschäden zusätzlich begrenzen.
Mayo Clinic nennt Influenza, COVID-19, Meningokokken, Pneumokokken und Hepatitis B als besonders relevant, dazu gründliches Händewaschen und Abstand zu erkälteten Kontaktpersonen, vor allem ohne Milz. Folsäure, Calcium und Vitamin D sollen die Blutbildung und den Knochen stützen, Dosierung aber mit der Praxis abgestimmt werden. Extra-Eisen in Multivitaminen oder „Blut-Tonika“ ist tabu, solange kein Mangel belegt ist. Fleisch, Fisch, Spinat und angereicherte Cerealien können bei ausgeprägter Überladung begrenzt werden; das entscheidet das Zentrum anhand von Ferritin und Bildgebung, nicht eine allgemeine Verbotsliste.
Bewegung darf und soll stattfinden, sobald Herz und Gelenke es erlauben. CDC (Mai 2024) nennt Radfahren, Laufen und Gehen als machbar für viele, bei Gelenkschmerz eher Yoga oder Schwimmen. Mayo Clinic rät, vor dem Start das Team zu fragen, statt ein intensives Programm allein zu beginnen. Rauchen und starker Alkoholkonsum belasten ein bereits eisenbelastetes Herz und eine gestresste Leber zusätzlich; der NHS nennt beides als vermeidbare Extra-Last.
Soziale Stützen sind Teil der Therapie, keine Dekoration. Fahrdienste zu Transfusionsterminen, Erinnerungen an die Abendpumpe und ein ehrliches Gespräch mit Schule oder Arbeitgeber über fehlende Nachmittage senken den Druck, Termine „ausfallen zu lassen“. Romantische Beziehungen ändern nichts am Erbgang; vor einer geplanten Schwangerschaft bleibt die genetische Beratung der sachliche nächste Schritt, unabhängig vom Schweregrad des eigenen Verlaufs.
Schwangerschaft und genetische Beratung
Wer selbst betroffen ist oder das Merkmal trägt, sollte den Partner testen lassen, bevor eine Schwangerschaft geplant wird. Tragen beide ein relevantes Beta-Merkmal, liegt das Risiko für eine schwere Form bei jedem Kind bei 25 Prozent.
Mayo Clinic empfiehlt die genetische Beratung ausdrücklich und nennt die Präimplantationsdiagnostik nach künstlicher Befruchtung als Möglichkeit, Embryonen ohne die familiären Veränderungen auszuwählen. Eine Insemination mit Spendersamen ohne das Merkmal ist eine weitere Option, die Paare erwägen können. In England gehört der Test der Schwangeren zum Regelangebot, damit ein Risiko früh auffällt und eine Pränataldiagnostik rechtzeitig besprochen werden kann. Die Chorionzottenbiopsie um Woche 11 und die Fruchtwasseruntersuchung um Woche 16 bleiben die klassischen invasiven Wege, sobald das Paarrisiko feststeht.
Schwangerschaft selbst belastet Herz und Kreislauf stärker, wenn bereits eine transfusionsabhängige Form oder eine signifikante Eisenlast vorliegt. GeneReviews beschreiben bei HbH Verschlechterung der Anämie, Präeklampsie, Herzschwäche und Abortneigung. Chelatbildner müssen oft umgestellt oder pausiert werden; NHLBI weist darauf hin, dass ein Wechsel des Präparats vor der Zeugung geplant werden sollte. Kardiologie und Hämatologie gehören vor und während der Schwangerschaft an denselben Tisch.
Ein unauffälliges eigenes Leben mit Merkmal bedeutet nicht, dass das Kind denselben Verlauf haben wird. Zwei stille Alpha-Träger mit cis-Deletion (–/αα) können ein Kind mit Hb-Bart-Syndrom zeugen. Deshalb zählt bei Alpha-Verdacht die molekulare Zuordnung, nicht nur das Blutbild der Eltern. Frühe Beratung ändert keine Gene, ändert aber die Zahl der Überraschungsdiagnosen im zweiten Trimenon.
Häufige Fragen
Ist Thalassämie heilbar?
Eine allogene Stammzelltransplantation kann die Krankheit bei einem Teil der Schwerkranken potenziell beenden, trägt aber relevante Risiken. Gentherapien wie Zynteglo und Casgevy können die Transfusionsabhängigkeit bei geeigneten Patienten mit Beta-Form beenden, sind an Zentren und Konditionierung gebunden und haben noch begrenzte Langzeitdaten. Ein Versprechen, jede Form sei heilbar, wäre falsch.
Brauchen alle Betroffenen lebenslang Bluttransfusionen?
Nein. Merkmalsträger und viele Menschen mit Hämoglobin H oder NTDT leben ohne festen Monatstermin. TDT-Patienten brauchen regelmäßige Gaben, oft alle drei bis vier Wochen. Bedarf kann sich im Leben verschieben, etwa in Schwangerschaft, Infekt oder bei fallendem Eigenhämoglobin.
Wird eine leichte Thalassämie oft mit Eisenmangel verwechselt?
Ja. Beide machen kleine rote Zellen, aber bei Thalassämie ist Eisen meist normal oder hoch. Eisenpräparate ohne nachgewiesenen Mangel können schaden. Ein Blutbild mit Indices, Ferritin und eine Hämoglobinanalyse trennen die Ursachen.
Darf ich selbst Eisen oder Chelatbildner kaufen?
Eisen nur, wenn ein Mangel labortechnisch belegt und ärztlich verordnet ist. Chelatbildner sind verschreibungspflichtig, brauchen Dosisanpassung nach Ferritin und Organsisen und können bei Überdosierung selbst Organe schädigen. Frei verkäufliche „Entschlackungs“-Mittel ersetzen das nicht.
Kann ich mit Thalassämie-Merkmal gesunde Kinder bekommen?
Ja. Das Merkmal allein macht das Kind nicht krank. Ist der andere Elternteil ebenfalls Träger eines passenden Defekts, liegt das Risiko für eine schwere Form bei 25 Prozent je Schwangerschaft. Test des Partners und genetische Beratung gehören vor die Zeugung.
Wie alt werden Menschen mit Beta-Thalassämie major heute?
Mit Zugang zu Transfusion und Chelat liegt die 30-Jahres-Überlebenswahrscheinlichkeit laut Merck über 90 Prozent; der NHS nennt häufig ein Leben in die 50er- und 60er-Jahre und darüber. Ohne diese Versorgung bleibt die Prognose schlecht. Herzkomplikationen durch Eisen bestimmen weiter einen großen Teil der späten Sterblichkeit.
Fazit
Thalassämie ist keine einheitliche Diagnose, sondern eine Familie von Globindefekten. Wer nur das Merkmal trägt, braucht in der Regel keine Transfusion, wohl aber ehrliche Labordiagnostik statt einer blinden Eisenkur und einen getesteten Partner vor der Familienplanung. Wer TDT hat, lebt mit einem Kalender aus Blut, Chelat und Impfungen; dieser Kalender, nicht ein einzelnes Nahrungsmittel, entscheidet über Herz und Leber.
Seit 2018 hat sich der Horizont verschoben. Luspatercept kann bei Erwachsenen die Transfusionslast senken. Zynteglo und Casgevy haben die Gentherapie aus der Studie in die Zulassung geholt. Hb-Bart gilt nicht mehr automatisch als hoffnungslose Diagnose, wenn Zentren intrauterine Transfusion und Transplantation anbieten. Gleichzeitig bleibt Eisen im Herzen die führende Todesursache, und Milzverlust macht aus jedem Fieber einen ärztlichen Anlass.
Wer Blässe, Gelbsucht oder Gedeihstillstand bei einem Kleinkind sieht, sollte nicht auf das nächste U-Heft warten. Wer bereits in Behandlung ist, holt den nächsten Transfusions- und Chelattermin nach und fragt das Zentrum nach Impflücken, Ferritin, Herz- und Lebercheck. Das ist der konkrete nächste Schritt, unabhängig davon, ob später eine Gentherapie infrage kommt.
Quellen
- Mayo Clinic Staff: Thalassemia – Symptoms & causes. Mayo Clinic, 6. Mai 2025.
- Mayo Clinic Staff: Thalassemia – Diagnosis & treatment. Mayo Clinic, 6. Mai 2025.
- CDC: About Thalassemia. Centers for Disease Control and Prevention, 15. Mai 2024.
- CDC: Treatment of Thalassemia. Centers for Disease Control and Prevention, 2. Januar 2025.
- NHLBI: Thalassemia Treatment. National Heart, Lung, and Blood Institute, 1. Juni 2022.
- Cleveland Clinic: Thalassemia: Symptoms, Causes & Treatment. Cleveland Clinic, 23. Februar 2026.
- NHS: Overview – Thalassaemia. National Health Service, 17. Oktober 2022.
- Gerber GF: Thalassemias (Mediterranean Anemia; Thalassemia Major and Minor). Merck Manual Professional Edition, Stand: April 2026.
- Taher AT, Farmakis D, Porter JB et al.: Guidelines for the Management of Transfusion-Dependent β-Thalassaemia (TDT). Thalassaemia International Federation, 2025.
- Tamary H, Greenberg-Kushnir N, Dgany O: Alpha-Thalassemia. GeneReviews, 23. April 2026.
- FDA: CASGEVY (exagamglogene autotemcel). U.S. Food and Drug Administration, Stand: 2026.
- FDA: ZYNTEGLO (betibeglogene autotemcel). U.S. Food and Drug Administration, 17. August 2022.