Epidermolysis bullosa ist eine Gruppe erblicher Hauterkrankungen, bei denen schon leichte Reibung Blasen, Risse und offene Wunden auslöst. Eine ursächliche Heilung der Gendefekte steht nicht zur Verfügung; seit 2022 sind jedoch erstmals Wundgele und Gentherapien für bestimmte Typen zugelassen.
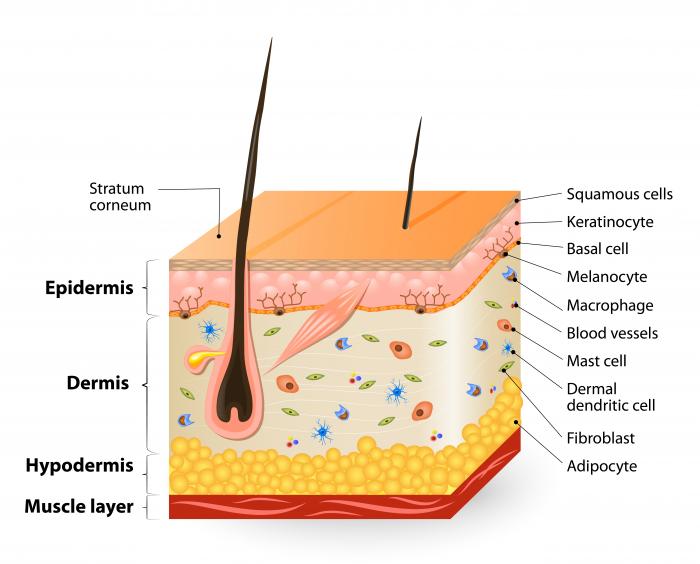
Die Hautschichten halten bei Betroffenen nicht fest genug zusammen, weil Ankerproteine fehlen oder falsch gebaut sind. Deshalb trennt sich die Oberhaut von tieferen Schichten, sobald Kleidung scheuert, ein Säugling gewickelt wird oder Wärme die Haut aufweicht. Leichte Formen beschränken sich oft auf Handflächen und Fußsohlen. Schwere Formen können Mund, Speiseröhre, Atemwege, Augen und Harnwege mitbeteiligen und im Säuglingsalter lebensbedrohlich werden.
Ältere populäre Texte zählten drei Hauptformen. Der internationale Konsens von 2020 stellt vier klassische Typen nebeneinander und rät zu früher molekularer Diagnostik, weil Prognose, Vererbung und mögliche Medikamente vom Untertyp abhängen. Unklare Blasen ohne Unfallhergang gehören in die Hautarztpraxis; Schluckstörung, Luftnot oder Fieber mit eitriger Wunde brauchen sofortige Hilfe.
Was ist Epidermolysis bullosa und wie häufig tritt sie auf?
Epidermolysis bullosa, oft EB genannt, bezeichnet erbliche Störungen der Hautfestigkeit: Minimale mechanische Belastung erzeugt Blasen und Erosionen. Das US-amerikanische National Institute of Arthritis and Musculoskeletal and Skin Diseases (NIAMS, Stand September 2023) beschreibt Tränen, Wunden und Blasen überall am Körper; in schweren Fällen auch in Mund, Speiseröhre, Magen, Darm, oberen Atemwegen, Blase und Genitalien.
Zwischen Oberhaut und Lederhaut liegt die Basalmembranzone. Dort verankern Keratine, Laminine und Kollagene die Schichten. Fehlt eines dieser Proteine oder ist es instabil, gleiten die Schichten auseinander. StatPearls (Aktualisierung Januar 2024) nennt mindestens 16 Gene und mehr als 30 Untertypen. Die Schwere folgt oft dem Rest an funktionellem Protein: Ein Restbestand dämpft den Verlauf, ein vollständiger Ausfall verschärft ihn.
Zahlen zur Häufigkeit schwanken mit der Erfassung. StatPearls fasst belastbare Register so zusammen: rund 10 Erkrankte auf eine Million Einwohner, etwa 20 neue Fälle auf eine Million Lebendgeburten. Die GeneReviews zur dystrophen Form zitieren das US-National-EB-Register mit einer Prävalenz von 11,07 auf eine Million. Cleveland Clinic nannte 2022 grob 1 auf 50 000 in den Vereinigten Staaten. Ein Geschlechter- oder Ethnienübergewicht ist nicht belegt; in Populationen mit häufiger Verwandtenehe treten rezessive Formen gehäuft auf.
Die Erkrankung ist nicht ansteckend. Davon zu trennen ist die Epidermolysis bullosa acquisita: eine seltene Autoimmunerkrankung gegen Kollagen VII, die meist erst im Erwachsenenalter beginnt und nicht vererbt wird. NIAMS erwähnt sie als fünften, immunologischen Typ; sie folgt anderen Regeln als die klassischen erblichen Formen.
Welche vier Typen gibt es, und worin unterscheiden sie sich?
Der Konsens von Has und Mitautorinnen im British Journal of Dermatology (Oktober 2020) teilt die klassische EB nach der Spaltebene ein: Epidermolysis bullosa simplex in der Epidermis, junktionale EB in der Lamina lucida, dystrophe EB unter der Lamina densa, Kindler-EB mit gemischter Spalte. Frühere Übersichten führten Kindler noch als Syndrom am Rand; der Konsens macht daraus den vierten klassischen Typ und schlägt den Namen Kindler-EB vor.
StatPearls ordnet die Anteile so: Simplex etwa 70 Prozent, dystrophe Form etwa 25 Prozent, junktionale Form etwa 5 Prozent. Kindler-EB bleibt die seltenste; Has zählte 2020 rund 250 beschriebene Personen seit 1954, StatPearls 2024 etwa 400 weltweit. Innerhalb jedes Typs gibt es lokalisierte und generalisierte, milde und schwere Unterformen. Das klinische Bild eines Neugeborenen allein reicht selten für die Typzuordnung.
| Typ | Spaltebene | Häufige Gene | Vererbung |
|---|---|---|---|
| Epidermolysis bullosa simplex | untere Epidermis | KRT5, KRT14 | meist autosomal-dominant |
| Junktionale Epidermolysis bullosa | Lamina lucida | LAMA3, LAMB3, LAMC2 | autosomal-rezessiv |
| Dystrophe Epidermolysis bullosa | unter der Lamina densa | COL7A1 | dominant oder rezessiv |
| Kindler-EB | gemischt, mehrere Ebenen | FERMT1 | autosomal-rezessiv |
Simplex-Blasen sitzen oberflächlich und heilen oft ohne Narbe; Hitze und Gehen provozieren sie an Händen und Füßen. MedlinePlus schätzt die Simplex-Form auf 1 von 30 000 bis 50 000 Menschen, die lokalisierte Variante ist die häufigste. Junktionale EB gilt als meist schwer: offene Areale an Gesicht, Stamm und Beinen, Granulationsgewebe um Mund und Hals, Zahnschmelzfehler, bei der schweren Form oft Atemwegsprobleme im Säuglingsalter. Dystrophe EB hinterlässt Narben, Milien und Nagelverlust; die rezessive schwere Form verklebt Finger, verengt die Speiseröhre und trägt das höchste Risiko für aggressiven Hautkrebs. Kindler-EB verbindet Blasen mit Lichtempfindlichkeit, später Poikilodermie und dünner, knittriger Haut.
Welche Symptome und Schleimhautzeichen sind typisch?
Leitsymptom ist Haut, die bei Stoß, Scheuern oder Wärme aufreißt. Mayo Clinic (Aktualisierung Juni 2024) listet zusätzlich verdickte oder fehlende Nägel, Blasen in Mund und Rachen, narbigen Haarausfall, papierdünne Haut, milienartige Knötchen, Karies, Schluckstörung sowie Juckreiz und Schmerz. Die ersten Blasen sieht man meist beim Neugeborenen; bei manchen Kindern fallen sie erst auf, wenn das Laufen oder eine neue Sportart die Fußsohlen belastet.
Der Untertyp steuert die Landkarte der Beschwerden. Lokalisierte Simplex-Formen bleiben an Handflächen und Fußsohlen und können sich im Jugendalter bessern. Generalisierte Simplex-Formen treffen den ganzen Körper; Cluster aus bogenförmigen Blasen und eine verdickte Hornhaut an Palmae und Plantae sprechen für die schwere Simplex-Variante. NIAMS beschreibt bei junktionaler EB offene Wunden mit Infekt- und Flüssigkeitsverlust, Blasen in Mund, Speiseröhre, Atemweg, Magen-Darm und Harntrakt, Anämie und Wachstumsstillstand. Bei rezessiver dystropher EB kommen Augenbeteiligung, Zahnverlust und Fingerverschmelzung hinzu.
Schleimhäute entscheiden über Alltag und Gefahr. Blasen im Mund machen das Kauen schmerzhaft; Narben in der Speiseröhre lassen feste Bissen steckenbleiben. Eine heisere Stimme beim Säugling kann auf wiederholte Kehlkopfblasen deuten, ein Warnzeichen besonders der junktionalen Form. Hornhauterosionen erzeugen Lichtscheu und Tränenfluss. Blasen in der Analregion und ballastarme Kost fördern Verstopfung. Cleveland Clinic nennt außerdem Anämie, verwachsene Finger oder Zehen, zu kleine Zähne und ausbleibendes Gedeihen.
- Fragile Haut an Handflächen, Fußsohlen, Windelbereich oder Druckstellen ist das häufigste Frühzeichen.
- Nagelverlust, Milien und papierdünne Narben passen eher zur dystrophen als zur reinen Simplex-Form.
- Heiseres Schreien, Speicheln oder Fütterungsverweigerung beim Säugling brauchen dieselbe Nacht eine ärztliche Bewertung.
- Juckreiz verführt zum Kratzen und erzeugt so neue Wunden; das ist ein Behandlungsziel, kein Charakterzug.
Wie wird die Erkrankung vererbt?
Die meisten klassischen Formen entstehen durch Keimbahnvarianten, die ein Strukturprotein der Haut schwächen. NIAMS unterscheidet zwei Muster. Bei dominantem Erbgang genügt eine veränderte Kopie; jedes Kind eines Betroffenen hat eine Chance von 50 Prozent, die Variante zu erben. Bei rezessivem Erbgang tragen beide Elternteile je eine stumme Kopie, ohne selbst krank zu sein; pro Schwangerschaft liegt die Wahrscheinlichkeit für ein erkranktes Kind bei 25 Prozent, für ein Anlageträgerkind bei 50 Prozent.
Pauschalsätze älterer Laienartikel („junktional immer beide Eltern, alle anderen Typen nur ein Elternteil“) sind falsch. Simplex-EB folgt meist einem dominanten Muster in KRT5 oder KRT14, kommt aber selten auch rezessiv vor. Junktionale EB ist durchweg rezessiv. Dystrophe EB kann dominant (DDEB) oder rezessiv (RDEB) sein; GeneReviews (Revision August 2026) betonen, dass allein die molekulare Charakterisierung von COL7A1 den Modus klärt, nicht das klinische Bild. Manche COL7A1-Varianten erscheinen in beiden Mustern. Kindler-EB ist rezessiv (FERMT1).
Neue Mutationen entstehen auch ohne Familienvorgeschichte, besonders bei dominanter Simplex-EB. Deshalb schließt ein unauffälliger Stammbaum die Diagnose nicht aus. Umgekehrt rechtfertigt eine bekannte familiäre Variante genetische Beratung vor einer weiteren Schwangerschaft. Vorgeburtliche Diagnostik und Präimplantationsdiagnostik sind möglich, sobald die familiären Varianten bekannt sind; die Entscheidung dazu bleibt bei den Eltern und dem Beratungsteam.
Die Autoimmunform acquisita wird nicht vererbt. Sie kann zusammen mit einer entzündlichen Darmerkrankung auftreten; NIAMS nennt selten auch Medikamente als Auslöser. Wer im mittleren Lebensalter erstmals Blasen ohne Kindheitsgeschichte entwickelt, braucht eine immunologische, nicht nur eine genetische Abklärung.
Wie stellen Ärztinnen die Diagnose?
Verdacht entsteht klinisch: Blasen ohne passendes Trauma, familiäre Hautbrüchigkeit, Nagel- und Schleimhautzeichen. Mayo Clinic bestätigt die Diagnose mit Immunfluoreszenz-Kartierung einer kleinen Hautprobe und mit einem Gentest aus Blut. Die Kartierung zeigt, in welcher Ebene die Haut reißt und welche Ankerproteine fehlen. Transmissionselektronenmikroskopie ergänzt feine Strukturdetails, etwa fehlende Verankerungsfibrillen bei dystropher EB.
Has und Kolleginnen raten 2020, Immunfluoreszenz und molekulare Diagnostik früh zu kombinieren. Das schärft die Prognose, ermöglicht Beratung, Prenataldiagnostik, Studienaufnahme und später zielgerichtete Therapien. StatPearls warnt, dass normales Lichtmikroskopie die Ebene nicht zuverlässig trennt und deshalb für die Typzuordnung ungeeignet ist. Eine Probe aus bereits geplatzter Blase täuscht, weil Reparaturvorgänge das Bild verwischen; sinnvoll ist leicht geriebene, noch nicht offene Haut.
Gentests haben Sanger-Einzelgenanalysen in vielen Zentren durch Panel-Sequenzierung abgelöst. Bei dystropher EB erfasst die Sequenzierung von COL7A1 nach GeneReviews etwa 95 Prozent der Fälle; bei unklarem Neugeborenenbild ist ein Mehrgen-Panel oft der erste Schritt, weil Simplex, junktionale und dystrophe Formen sich in den ersten Lebenstagen ähneln. Familien mit bekannter Variante können eine Chorionzottenbiopsie oder Amniozentese erwägen; das NIAMS und Mayo Clinic erwähnen diese Option ausdrücklich, ohne sie vorzuschreiben.
Überweisung an ein EB-Zentrum lohnt sich. Mayo Clinic verweist auf spezialisierte Einrichtungen im Netzwerk EB Clinet, in denen Dermatologie, Pädiatrie, Ernährung, Schmerzmedizin, Chirurgie und Sozialarbeit zusammenarbeiten. Regelmäßige Besuche können Krankenhausaufenthalte durch Infekte und Mangelernährung senken.
Wann zum Arzt, wann in die Notaufnahme?
Unklare Blasen ohne Unfall, besonders beim Säugling oder Kleinkind, gehören in die kinderärztliche oder hautärztliche Sprechstunde, nicht in wochenlanges Zuwarten. Mayo Clinic stuft schwere Blasenbildung bei Neugeborenen als potenziell lebensbedrohlich ein. Ein heiserer Schrei, Speicheln, Fütterungsverweigerung oder sichtbare Mundblasen rechtfertigen denselben Tag einen Kontakt, auch wenn die Haut sonst nur wenige Stellen zeigt.
Sofortige Hilfe, in Deutschland der Notruf 112, ist angezeigt bei Schluckunfähigkeit, Luftnot, Stridor oder Zeichen einer Wundinfektion plus Systemreaktion. Mayo Clinic nennt warme, schmerzhafte, geschwollene Haut, Eiter, Geruch aus der Wunde sowie Fieber oder Schüttelfrost. StatPearls und europäische Notfallkonsense ergänzen Sepsis, akute Speiseröhrenverlegung bei rezessiver dystropher EB, Harnverhalt und schmerzhafte Hornhauterosionen. Säuglinge mit junktionaler EB können durch Granulationsgewebe in den Atemwegen rasch respiratorisch dekompensieren.
Rötung allein um eine bekannte Wunde ist noch kein Notfall, verdient aber eine kurzfristige Kontrolle, wenn Schmerz, Ausdehnung oder Fieber zunehmen. NIAMS listet als Infektzeichen außerdem rote Streifen, die von der Läsion ausgehen, und steigenden Schmerz. Wer bereits eine gesicherte EB hat, sollte jedes neue Team (Notaufnahme, Zahnarzt, Anästhesie) auf nichtklebende Verbände, verbotene Pflaster und schonendes Heben hinweisen, bevor jemand Klebeelektroden oder Namensbänder auf die Haut drückt.
- Unklare Blasen ohne Trauma, vor allem beim Säugling, rechtfertigen eine Vorstellung in der Sprechstunde am selben oder nächsten Werktag.
- Luftnot, Stridor, Unfähigkeit zu schlucken oder zu urinieren sind Notfälle und lösen den Anruf bei 112 aus.
- Fieber plus Eiter, Geruch oder rote Streifen an einer Wunde bedeuten Infektverdacht und brauchen umgehend ärztliche Bewertung.
- Ein nichteinheilendes, krustiges oder schmerzhaft verändertes Areal ab dem Schulalter gehört zur geplanten Hautkontrolle, nicht in die Selbstbeobachtung über Monate.
Wie pflegt man Blasen und Wunden zu Hause?
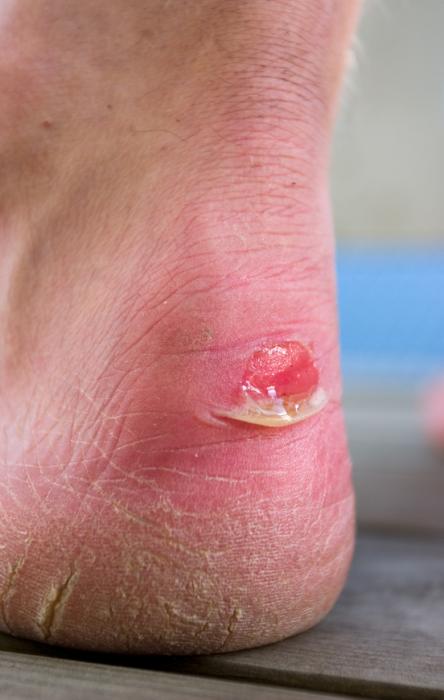
Ziel der täglichen Pflege ist, neue Reibung zu vermeiden, Flüssigkeit aus Blasen abzulassen und Wunden feucht, kühl und keimarm zu halten. Mayo Clinic rät, neue Blasen an zwei Stellen mit steriler Nadel zu öffnen, das Dach aber liegen zu lassen, damit die darunterliegende Haut geschützt bleibt. NIAMS und GeneReviews beschreiben dasselbe Vorgehen; das Dach zu reißen erhöht Schmerz und Keimbesiedlung.
Vor dem Verbandwechsel Hände waschen. Mayo Clinic empfiehlt, die Wunde fünf bis zehn Minuten in einer milden Salz-Wasser-Lösung zu baden; verdünnter Essig oder verdünnte Bleichlösung sind Alternativen, die verklebte Auflagen lösen. Anschließend mit lauwarmem Wasser nachspülen. Auf eine nichtklebende Auflage kommt Vaseline oder eine andere dicke Fettcreme; Fixierung mit Rollbinde, nicht mit Klebeband auf der Haut. Bei schweren Formen wickeln Familien Hände und Füße täglich, um Finger- und Zehenverschmelzung hinauszuzögern.
Schmerzmittel können etwa 30 Minuten vor dem Wechsel eingenommen werden, sofern die behandelnde Ärztin das so verordnet hat; Mayo Clinic nennt bei unzureichender Wirkung unter anderem Gabapentin. Antibiotikasalben gehören nicht auf jede Wunde, sondern auf ärztliche Anordnung bei nachgewiesener oder klarer Infektion. Hitze verstärkt die Blasenbildung; kühle, gleichmäßige Zimmertemperatur und das Vermeiden heißer Bäder sind deshalb Teil der Therapie, kein Komfortluxus.
Kleidung soll weich, weit und ohne scheuernde Nähte sein; Etiketten entfernen, Nähte nach außen drehen. NIAMS empfiehlt Schaffell auf Autositzen und harten Flächen sowie nachts Fäustlinge gegen unwillkürliches Kratzen. Ein Kind hebt man mit einer Hand unter dem Gesäß und einer hinter Nacken oder Rücken, niemals unter den Achseln. Windeln ohne Gummizug an den Beinabschlüssen, ausgekleidet mit nichtklebender Auflage, schonen den Windelbereich. Ernährung bleibt weich, lauwarm oder kalt; scharfe Chips und sehr heiße Getränke reizen Mundblasen.
Welche zugelassenen Therapien gibt es seit 2022?
Bis 2022 war die Behandlung rein unterstützend: Wundpflege, Schmerz- und Juckreizmittel, Infektbehandlung, Ernährung, Physiotherapie, Operationen an Speiseröhre, Händen und zur Sondenanlage. Das bleibt die Basis. Neu ist, dass Regulierungsbehörden erstmals Präparate für EB-Wunden zugelassen haben. Sie ersetzen weder die tägliche Pflege noch heilen sie den Gendefekt im ganzen Körper.
In der Europäischen Union erhielt Filsuvez (Birkenrindenextrakt) am 21. Juni 2022 die Zulassung für partielle Wunden bei dystropher und junktionaler EB ab einem Alter von sechs Monaten. Die EMA beschreibt ein Gel, das etwa einen Millimeter dick auf die Wunde oder direkt auf den Verband kommt und bei jedem Wechsel erneuert wird, bis die Stelle heilt. In der Zulassungsstudie mit 223 Kindern und Erwachsenen schlossen 41 Prozent der Zielwunden unter Filsuvez innerhalb von 45 Tagen vollständig, unter Kontrollgel 29 Prozent; nach 90 Tagen war der Unterschied verschwunden. Häufige unerwünschte Wirkungen sind Wundkomplikationen, lokale Hautreaktionen, Infekte, Juckreiz und Überempfindlichkeit.
Die US-amerikanische FDA zuließ am 19. Mai 2023 Vyjuvek (Beremagene geperpavec), eine topische Gentherapie auf Basis eines vermehrungsunfähigen Herpes-simplex-Virus Typ 1. Sie bringt funktionsfähige COL7A1-Kopien in Wunden von Patientinnen und Patienten ab sechs Monaten mit dystropher EB. In der entscheidenden Studie mit 31 Personen (überwiegend rezessive Form) schlossen 65 Prozent der behandelten Wunden nach 24 Wochen vollständig, unter Scheinbehandlung 26 Prozent. Das Gel tropft eine geschulte Fachkraft wöchentlich auf die Wunden. Häufige Reaktionen waren Juckreiz, Schüttelfrost, Rötung, Ausschlag, Husten und Schnupfen. 24 Stunden nach dem Auftrag sollen behandelte Stellen nicht berührt werden; Verbände der ersten Wechselung werden viruzid desinfiziert.
Am 28. April 2025 ließ die FDA Zevaskyn (Prademagene zamikeracel) zu: genetisch korrigierte eigene Hautzellschichten für Wunden bei rezessiver dystropher EB. GeneReviews nennt eine chirurgische Einmalanwendung pro Läsion bei Erwachsenen und Kindern ab sechs Jahren. Ob und wann diese Gentherapien in einzelnen europäischen Ländern verfügbar sind, klären EB-Zentren und die zuständige Arzneimittelbehörde; Filsuvez ist in der EU bereits zugelassen. Knochenmarktransplantation und experimentelle Proteingaben bleiben Studiengegenstand und gehören nicht zur Standardversorgung.
Operationen bleiben bei Komplikationen nötig. Mayo Clinic nennt Erweiterung einer vernarbten Speiseröhre, eine Ernährungssonde in den Magen, Hauttransplantation an Funktionsverlust der Hand und Lösung von Kontrakturen. Antibiotika oral, wenn Fieber und Schwäche auf eine ausgebreitete Infektion deuten. Keines dieser Verfahren verspricht dauerhafte Blasenfreiheit.
Welche Komplikationen drohen, und wie überwacht man sie?
Infektionen der offenen Haut sind die häufigste akute Gefahr; sie können in eine Sepsis münden. Mayo Clinic beschreibt Sepsis als Keimstreuung ins Blut mit Schock und Organversagen. Säuglinge mit schwerer junktionaler EB sterben häufiger an Infekt, Flüssigkeitsverlust und Atemwegsverschluss als an der Haut allein. Chronische Entzündung und Blutverlust aus Wunden erzeugen Anämie; Schluckstörung und Kalorienverlust über die Haut erzeugen Mangelernährung und verzögertes Wachstum.
Narben ziehen Sehnen und Gelenke zusammen. An den Händen entsteht Pseudosyndaktylie, ein narbiges Verkleben der Finger, das Greifen und Schreiben erschwert. Physiotherapie und tägliches Wickeln können das hinauszögern, lösen es aber nicht immer. Speiseröhrenengen, Verstopfung, Zahnschmelzdefekte (praktisch alle junktionalen Formen nach StatPearls) und Hornhautnarben mit Sehverlust gehören zum extracutanen Spektrum. GeneReviews empfiehlt bei dystropher EB unter anderem regelmäßige Blutbilder, Eisen-, Vitamin-D- und Spurenelementkontrollen, Augenarztbesuche nach Bedarf, ab zwei Jahren jährliche Herzechokardiografie wegen möglicher dilatativer Kardiomyopathie und Knochendichteuntersuchungen ab etwa sechs Jahren.
Das höchste Spätrisiko trägt die schwere rezessive dystrophe EB: GeneReviews beziffern das Lebenszeitrisiko für ein aggressives Plattenepithelkarzinom auf über 90 Prozent. Tumoren erscheinen oft in der dritten Lebensdekade, selten schon in der zweiten. StatPearls zitiert für diese Gruppe eine SCC-bedingte Sterblichkeit von 38,7 Prozent mit 35 Jahren und 78,8 Prozent mit 55 Jahren; die mediane Überlebenszeit nach der ersten Karzinomdiagnose liegt bei etwa fünf Jahren. Die Standardbehandlung bleibt die weite lokale Exzision; die Tumoren metastasieren trotzdem häufig. Hautkontrollen sollen verdächtige, länger als vier Wochen nicht heilende, übergranulierende oder schmerzhaft veränderte Stellen erfassen. GeneReviews raten mindestens zu einer jährlichen Ganzhautuntersuchung ab zehn Jahren, bei vorbekanntem Karzinom engmaschiger.
Kindler-EB und junktionale EB tragen ebenfalls ein erhöhtes Karzinomrisiko, Simplex-Formen nach vorliegenden Übersichten kaum. Photoprotektion gilt besonders für Kindler-EB. Psychische Belastung von Kindern und Pflegenden ist Teil der Krankheit, nicht eine Randnotiz; NIAMS und Mayo Clinic empfehlen Selbsthilfe und bei Bedarf psychologische Begleitung.
Häufige Fragen
Ist Epidermolysis bullosa heilbar?
Eine Heilung, die den Gendefekt in der gesamten Haut und den Schleimhäuten dauerhaft korrigiert, gibt es nicht. Filsuvez, Vyjuvek und Zevaskyn können bei bestimmten Typen die Heilung einzelner Wunden verbessern, ersetzen aber nicht die tägliche Pflege und wirken nicht auf unbehandelte Körperstellen. Aussagen über ein „Ende der Krankheit“ sind nicht durch die Zulassungsstudien gedeckt.
Ist die Erkrankung ansteckend?
Nein. Die klassischen Formen werden vererbt oder entstehen durch eine neue Keimbahnvariante; sie springen nicht von Mensch zu Mensch. Ansteckend können nur Bakterien auf offenen Wunden sein, nicht die EB selbst. Die Autoimmunform acquisita ist ebenfalls nicht übertragbar.
Darf ich Blasen selbst öffnen?
Ja, wenn eine Fachkraft das Vorgehen gezeigt hat und sterile Nadeln bereitliegen. Mayo Clinic und NIAMS empfehlen zwei kleine Punktionsstellen und das Liegenlassen des Blasendachs. Das Dach abzureißen oder die Blase mit unsterilem Werkzeug zu quetschen erhöht Infekt- und Schmerzrisiko. Bei Unsicherheit, sehr großen oder infektverdächtigen Blasen zuerst die behandelnde Praxis fragen.
Kann ein weiteres Kind in der Familie ebenfalls erkranken?
Das hängt vom molekular geklärten Erbgang ab. Bei dominanter Form liegt das Risiko pro Kind bei 50 Prozent, bei rezessiver Form bei 25 Prozent, wenn beide Eltern Anlageträger sind. Ohne Gentest bleibt jede Prozentangabe Schätzung. Humangenetische Beratung klärt das individuelle Risiko und mögliche vorgeburtliche Tests.
Ab wann braucht man Kontrollen auf Hautkrebs?
Bei dystropher EB, besonders der schweren rezessiven Form, empfehlen GeneReviews mindestens jährliche Hautuntersuchungen ab zehn Jahren und Biopsien verdächtiger Stellen. Wunden, die länger als etwa vier Wochen nicht heilen, übergranulieren oder neu schmerzen, sollen früher gezeigt werden. Simplex-Formen brauchen diese Dichte in der Regel nicht; die Entscheidung trifft das EB-Zentrum.
Gibt es in Europa bereits ein zugelassenes Wundgel?
Ja. Filsuvez ist seit Juni 2022 in der EU für partielle Wunden bei dystropher und junktionaler EB ab sechs Monaten zugelassen. Die Anwendung folgt der Fachinformation (etwa ein Millimeter, bei jedem Verbandwechsel) und bleibt ärztlich verordnet. Topische und zelluläre Gentherapien sind zuerst in den USA zugelassen; die Verfügbarkeit in einzelnen EU-Ländern prüfen spezialisierte Zentren.
Fazit
Wer bei sich oder einem Kind wiederholte Blasen ohne passendes Trauma sieht, holt eine hautärztliche oder pädiatrische Abklärung ein und drängt auf Typisierung per Kartierung und Gentest. Der Typ entscheidet über Erbgang, Überwachungsintervalle und darüber, ob Filsuvez oder eine Gentherapie überhaupt infrage kommt. Bis der Befund da ist, gelten kühle Räume, weiche Kleidung, nichtklebende Verbände und das schonende Heben unter Gesäß und Rücken.
Luftnot, Schluckunfähigkeit, Fieber mit eitriger oder riechender Wunde und Harnverhalt sind keine Pflegethemen für den nächsten Werktag. Sie gehören in die Notaufnahme, mit dem Hinweis auf fragile Haut und verbotene Pflaster. Familien mit gesicherter dystropher EB sollten ab dem Schulalter Hautareale, die nicht heilen, fotografieren und dem Zentrum zeigen.
Für den Alltag zählt weniger ein einzelnes neues Präparat als die Routine: Blasendach belassen, Verbände vor dem Wechsel einweichen, Kalorien weich und kühl anbieten, Schmerz vor dem Wickeln behandeln, Impf- und Ernährungsstatus halten. Ein EB-Zentrum bündelt diese Schritte und prüft, welches der seit 2022 zugelassenen Wundmittel zum molekularen Befund passt.
Quellen
- National Institute of Arthritis and Musculoskeletal and Skin Diseases: Epidermolysis Bullosa Symptoms, Types & Causes. National Institute of Arthritis and Musculoskeletal and Skin Diseases, Stand: September 2023.
- National Institute of Arthritis and Musculoskeletal and Skin Diseases: Epidermolysis Bullosa: Diagnosis, Treatment, and Steps to Take. National Institute of Arthritis and Musculoskeletal and Skin Diseases, Stand: September 2023.
- Mayo Clinic: Epidermolysis bullosa – Symptoms and causes. Mayo Clinic, 12. Juni 2024.
- Mayo Clinic: Epidermolysis bullosa – Diagnosis and treatment. Mayo Clinic, 12. Juni 2024.
- U.S. Food and Drug Administration: FDA Approves First Topical Gene Therapy for Treatment of Wounds in Patients with Dystrophic Epidermolysis Bullosa. U.S. Food and Drug Administration, 19. Mai 2023.
- U.S. Food and Drug Administration: ZEVASKYN (prademagene zamikeracel) product information. U.S. Food and Drug Administration, 28. April 2025.
- European Medicines Agency: Filsuvez (birch bark extract). European Medicines Agency, 21. Juni 2022.
- Has C, Bauer JW et al.: Consensus reclassification of inherited epidermolysis bullosa and other disorders with skin fragility. British Journal of Dermatology, 1. Oktober 2020.
- Khanna D, Bardhan A: Epidermolysis Bullosa. StatPearls, 11. Januar 2024.
- Lucky AW, Pope E, Crawford S: Dystrophic Epidermolysis Bullosa. GeneReviews, 18. August 2026.
- Cleveland Clinic: Epidermolysis Bullosa: Symptoms, Causes, Types & Treatment. Cleveland Clinic, 26. Mai 2022.