Das Guillain-Barré-Syndrom kann innerhalb von Stunden bis wenigen Tagen eine aufsteigende Muskelschwäche auslösen, die Gehen, Schlucken und Atmen bedroht. Die meisten Betroffenen brauchen ein Krankenhaus; intravenöses Immunglobulin oder ein Plasmaaustausch können den Verlauf abkürzen, ersetzen aber keine ursächliche Heilung.
Die Erkrankung bleibt selten. Die US-Behörde CDC nennt für die Vereinigten Staaten ein bis zwei Fälle je 100.000 Menschen und Jahr, also rund 3000 bis 6000 Erkrankte. Weltweit schätzt StatPearls (Update 31. Januar 2026) 1,1 bis 1,8 Fälle je 100.000 Personenjahre; Männer sind etwa 1,5-mal so oft betroffen, das Risiko steigt mit dem Alter. Zwei Drittel hatten in den sechs Wochen zuvor Symptome eines Infekts, oft Durchfall oder eine Atemwegsinfektion, so die Mayo Clinic (Stand 7. Juni 2024). Wer Kribbeln in den Füßen spürt, das nach oben wandert, oder Treppen plötzlich nicht mehr schafft, sollte das nicht „ausschlafen“.
Was passiert im Körper beim Guillain-Barré-Syndrom?
Das Immunsystem greift nach einem vorausgehenden Reiz periphere Nerven an, also Leitungen außerhalb von Gehirn und Rückenmark, und stört so Kraft, Gefühl und autonome Steuerung. In der häufigsten Form in Europa und Nordamerika, der akuten inflammatorischen demyelinisierenden Polyradikuloneuropathie (AIDP), wird vor allem die Myelinscheide beschädigt. Ohne diese Isolierung laufen Impulse langsamer oder gar nicht; Muskeln bekommen keine klaren Befehle, die Haut sendet Kribbeln oder Taubheit statt eines sauberen Berührungssignals.
Bei den axonalen Varianten trifft der Angriff die Nervenfortsätze selbst. Campylobacter jejuni, ein häufiger Durchfallerreger, trägt Zuckerketten, die menschlichen Gangliosiden an motorischen Nerven ähneln. Antikörper, die den Erreger treffen sollen, binden dann am Nerv. StatPearls beschreibt diesen Mechanismus der molekularen Mimikry vor allem für die motorische axonale Neuropathie und das Miller-Fisher-Syndrom. Für die klassische demyelinisierende Form sind die Zielantigene weniger klar; diskutiert werden unter anderem Galactocerebrosid nach Mykoplasmeninfekt.
Die Schwäche beginnt häufig an den längsten Bahnen, also in Füßen und Unterschenkeln, und steigt auf. Das NINDS betont, dass die Krankheit nicht ansteckend und nicht erblich ist. Sie folgt einem meist einmaligen Verlauf. Nach dem Tiefpunkt regeneriert Myelin, soweit die Schwann-Zellen das leisten; wo Axone zugrunde gingen, dauert die Erholung länger und bleibt unvollständiger. Genau deshalb zählt das Syndrom zu den neurologischen Notfällen. Je früher die Immuntherapie startet, desto eher lässt sich weiterer Schaden begrenzen, auch wenn der Körper die Reparatur selbst leisten muss.
Autonome Fasern steuern Herzschlag, Blutdruck, Verdauung und Blase. Sind sie mitbetroffen, schwankt der Kreislauf, der Darm steht still oder Urin bleibt zurück. Die Cleveland Clinic (Aktualisierung 2. Oktober 2023) nennt Herzrhythmusstörungen und instabilen Blutdruck als gefährliche Folgen dieser Dysautonomie. Solche Schwankungen erklären einen Teil der Sterblichkeit, neben Atemversagen und Infekten im Bett.

Welche Symptome und Phasen sind typisch?
Typisch sind beidseitiges Kribbeln oder eine Schwäche, die in den Beinen beginnt, nach oben zieht und sich über Stunden bis Tage verschlechtert, nicht über Monate. Viele merken zuerst unsicheres Gehen oder dass die Treppe schwerer fällt als am Vortag. Das NINDS schreibt, die größte Schwäche sei bei den meisten innerhalb der ersten zwei Wochen erreicht; in der dritten Woche befinden sich etwa 90 Prozent am Tiefpunkt. StatPearls setzt den Beginn oft rund zehn Tage nach dem Auslöser an. Ein Tiefpunkt binnen 24 Stunden oder eine Zunahme über mehr als vier Wochen spricht eher gegen die klassische Diagnose.
Die Mayo Clinic listet Kribbeln in Fingern, Zehen, Knöcheln oder Handgelenken, Beinschwäche, unsicheren Gang, Störungen von Sprechen, Kauen und Schlucken, Doppelbilder oder unbewegliche Augen, krampfartigen oder einschießenden Schmerz (oft nachts stärker), Blasen- und Darmprobleme, schnellen Puls, zu hohen oder zu niedrigen Blutdruck und Atemnot. Schmerz ist kein Randthema. Rund ein Drittel der Betroffenen hat laut Mayo Clinic behandlungsbedürftige Nervenschmerzen. Kinder klagen oft zuerst über Rückenschmerz oder weigern sich zu laufen, bevor die Lähmung offensichtlich wird.
Drei grobe Zeitfenster helfen bei der Einordnung.
- Die Verschlechterung dauert meist etwa zwei Wochen und sollte nach vier Wochen zum Stillstand gekommen sein, sonst gehört die Diagnose auf den Prüfstand.
- Darauf folgt eine Plateauphase von Tagen bis Wochen, in der sich Kraft und Gefühl kaum ändern, der Körper aber weiter überwacht werden muss.
- Die Erholung zieht sich häufig sechs bis zwölf Monate, bei manchen bis zu drei Jahre, so die Zeitlinie der Mayo Clinic zur Diagnostik und Therapie.
Gesicht, Zunge und Atemmuskeln können mitmachen. Der NHS (Seitenstand 12. August 2024) nennt scharfen Nervenschmerz in Beinen oder Rücken, Atemprobleme, hängende Gesichtsmuskeln, Schluck- und Sprechstörungen sowie Doppelbilder. Manche verlieren vorübergehend die Kontrolle über Arme, Beine und Mimik. Emotionale Belastung gehört zum Krankheitsbild, weil die Abhängigkeit von Pflege oft über Nacht kommt. Das ist keine „Einbildung“, sondern eine nachvollziehbare Reaktion auf einen raschen Verlust von Selbstständigkeit.
Wann muss ich in die Klinik?
Aufsteigendes Kribbeln, rasch zunehmende Schwäche oder Atemnot beim Flachliegen sind ein Grund für die Notaufnahme, nicht für das Abwarten bis zum nächsten Werktag. Die Mayo Clinic rät bei mildem, nicht wanderndem Kribbeln in Zehen oder Fingern zu einem zeitnahen Arztkontakt. Notfallhilfe verlangt sie, wenn das Kribbeln von den Füßen nach oben steigt, Schwäche schnell fortschreitet, die Luft knapp wird oder Speichel in die falsche Röhre gerät. Der NHS stellt Gesichtslähmung, Unfähigkeit, einen oder beide Arme zu heben, und undeutliches Sprechen auf eine Stufe mit Schlaganfallalarm, weil beides lebensbedrohlich sein kann.
Im Krankenhaus zählt die Überwachung von Atmung und Kreislauf so viel wie die Immuntherapie. Leonhard und Kollegen schätzten 2019, dass rund 20 Prozent beatmungspflichtig werden. Die Mayo Clinic nennt bis zu 22 Prozent mit vorübergehender maschineller Beatmung in der ersten stationären Woche. Die Cleveland Clinic spricht von Atemversagen bei bis zu 30 Prozent. Die Spanne entsteht, weil Serien unterschiedlich schwer Erkrankte einschließen. Schluckstörungen, Sprechprobleme und Kreislaufschwankungen können laut NINDS und Mayo Clinic ohne offensichtliche Luftnot auftreten und trotzdem Intensivüberwachung brauchen. Deshalb messen Teams die Vitalkapazität wiederholt, zählen Atemzüge und legen früh eine Intensivschwelle fest.
Die europäische Leitlinie der European Academy of Neurology und der Peripheral Nerve Society (EAN/PNS, 2023) empfiehlt Scores wie den modified Erasmus GBS Respiratory Insufficiency Score (mEGRIS), um das Beatmungsrisiko in der ersten Woche abzuschätzen. Kurze Zeit von Symptombeginn bis Aufnahme, bulbäre Beteiligung und ein niedriger Kraftsummenscore erhöhen die Wahrscheinlichkeit. Wer schon unsicher steht, sollte sich fahren lassen oder den Rettungsdienst rufen, statt selbst zu steuern.
| Situation | Wohin | Warum laut Quellen |
|---|---|---|
| Kribbeln in Zehen oder Fingern, das nicht wandert | Zeitnah Hausarzt oder Neurologie | Mayo Clinic: milde, stabile Missempfindungen abklären |
| Schwäche steigt von den Füßen auf, Treppe oder Gang unsicher | Notaufnahme am selben Tag | Klassischer Verlauf, rasche Zunahme möglich |
| Atemnot flach liegend, Speichelverschlucken, Erstickungsgefühl | Notruf | Mayo Clinic: Atemmuskeln und Schlucken können versagen |
| Hängendes Gesicht, Arme nicht hebbar, undeutliche Sprache | Notruf | NHS: kann GBS oder Schlaganfall sein, beides eilig |
| Starke Blutdruck- oder Pulssprünge bei bekannter Diagnose | Intensivabklärung | Dysautonomie kann Kreislauf und Herzrhythmus gefährden |
Welche Formen des Syndroms gibt es?
Es handelt sich um ein Spektrum, nicht um ein einziges Lähmungsmuster; die häufigste europäische Form beginnt in den Beinen, andere starten an den Augen. Die Mayo Clinic beschreibt AIDP als vorherrschenden Typ in Nordamerika und Europa mit aufsteigender Schwäche. Das Miller-Fisher-Syndrom (MFS) beginnt an den Augen, oft mit unsicherem Gang. Es ist in den USA seltener, in Asien häufiger. Die akute motorische axonale Neuropathie (AMAN) und die akute motorisch-sensorische axonale Neuropathie (AMSAN) kommen in den USA weniger vor, in China, Japan und Mexiko häufiger.
Leonhard und Mitautorinnen fassten 2019 regionale Häufigkeiten zusammen. Die klassische sensomotorische Form macht in Europa und den Amerikas schätzungsweise 70 Prozent der Fälle aus, in Asien 30 bis 40 Prozent. MFS liegt je nach Kohorte zwischen etwa 5 und 25 Prozent. Rein motorische Verläufe sind in den meisten Studien 5 bis 15 Prozent, in Bangladesch deutlich häufiger. Seltene Muster bleiben auf Beine (paraparetische Variante), auf Rachen, Nacken und Arme (pharyngo-zerviko-brachiale Form) oder auf beide Gesichtshälften mit Kribbeln beschränkt.
Antikörper gegen das Gangliosid GQ1b finden sich nach StatPearls bei 85 bis 90 Prozent der vollständigen MFS-Fälle. Die EAN/PNS-Leitlinie hält Gangliosid-Antikörper bei typischem sensomotorischem Verlauf für wenig steuern, rät aber zu Anti-GQ1b bei MFS-Verdacht. Nodal-paranodale Antikörper gehören in die Abklärung, wenn ein autoimmunes Nodopathie-Bild denkbar ist, weil sich Therapie und Prognose dann unterscheiden können.
Nach acht Wochen anhaltender Verschlechterung soll die Diagnose laut Leitlinie in Richtung einer akut beginnenden chronisch inflammatorischen demyelinisierenden Polyradikuloneuropathie (A-CIDP) überdacht werden. Das betrifft rund 5 Prozent der zunächst als Guillain-Barré eingeordneten Patienten. Zwischen vier und acht Wochen liegt ein Graubereich, den StatPearls als subakute inflammatorische demyelinisierende Polyradikuloneuropathie beschreibt. Diese Gruppe braucht engmaschige Kontrolle, weil Rückfälle und ein Übergang in CIDP möglich sind.
Können Infekte oder Impfungen auslösen?
Die genaue Ursache bleibt unbekannt; der häufigste vorausgehende Faktor ist ein Infekt, Impfungen spielen zahlenmäßig eine sehr kleine Rolle. StatPearls nennt vorangehende Infektionen bei etwa 70 Prozent. Häufige Erreger zum Zeitpunkt der Serokonversion sind Campylobacter jejuni, Hepatitis-E-Virus, Cytomegalievirus, Mycoplasma pneumoniae, Epstein-Barr-Virus und HIV. Auch Haemophilus influenzae und Varizella-Zoster sind verknüpft. Arboviren wie Zika, Dengue, Chikungunya und das Japanische-Enzephalitis-Virus treten in Endemiegebieten hinzu.
Die Zika-Verbindung, 2013 in Französisch-Polynesien und 2015/2016 in Lateinamerika an Fallzahlen ablesbar, gilt heute als etabliert, nicht mehr als offene Vermutung. Leonhard und Kollegen formulierten ihre Zehn-Schritte-Empfehlung gerade, weil solche Ausbrüche die Versorgung überfordern können. Die Mayo Clinic zählt Zika und COVID-19 zu möglichen Triggern. Ob SARS-CoV-2 selbst kausal ist, bleibt laut StatPearls umstritten; ältere Kohorten fanden keinen klaren Zusammenhang, neuere Übersichten halten eine Assoziation für möglich. Praktisch zählt jede schwere Atemwegs- oder Durchfallerkrankung in den Wochen zuvor.
Zur Grippeimpfung schreibt die CDC (17. September 2024), die Daten schwankten von Saison zu Saison. Falls ein Extra-Risiko besteht, liegt es bei ein bis zwei zusätzlichen Fällen je einer Million Impfdosen. 1976, nach der Schweinegrippe-Kampagne, lag der Zuschlag bei etwa einem Fall je 100.000 Geimpften. Studien deuten zugleich, dass eine echte Grippe das Syndrom wahrscheinlicher nach sich zieht als die Impfung. Die CDC betont, schwere Grippeverläufe und Todesfälle seien real, die Impfung bleibe der beste Schutz vor Infekt und Komplikationen.
Bei COVID-19-Impfstoffen unterscheidet die CDC (20. Dezember 2024) nach Technologie. Für den Adenovirus-Vektorimpfstoff von Janssen/Johnson & Johnson fand sie Hinweise auf ein erhöhtes Risiko bei Erwachsenen, für die mRNA-Impfstoffe von Pfizer-BioNTech und Moderna nicht. StatPearls nennt analog ein mögliches Extra-Risiko für Ad26.COV2.S und ChAdOx1, nicht für BNT162b2 und mRNA-1273. Der NHS erwähnt sehr seltene Fälle nach RSV-Impfung bei älteren Erwachsenen. Chirurgie, Trauma, Hodgkin-Lymphom und manche Immuntherapeutika (Checkpoint-Inhibitoren, TNF-α-Blocker, Typ-I-Interferone) sind als nichtinfektiöse Auslöser beschrieben, ebenfalls selten.
Wie stellen Ärzte die Diagnose?
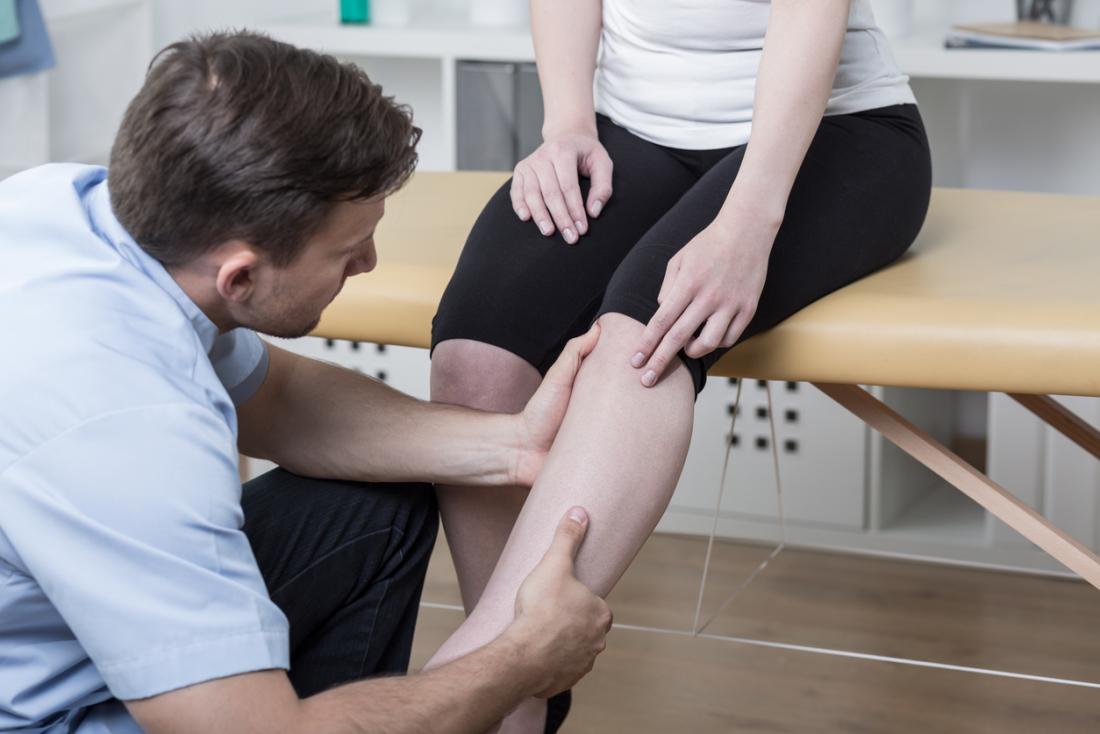
Die Diagnose stützt sich zuerst auf Anamnese und neurologische Untersuchung; Liquor und Elektrodiagnostik stützen sie, schließen sie früh aber nicht aus. Beidseitige, rasch fortschreitende Schwäche bei abgeschwächten oder fehlenden Eigenreflexen ist der Kern. Das NINDS hebt hervor, dass andere Krankheiten über Monate schwächer werden, dieses Syndrom über Tage. Reine motorische oder axonale Varianten können Reflexe erhalten oder sogar lebhaft zeigen, das darf nicht beruhigen.
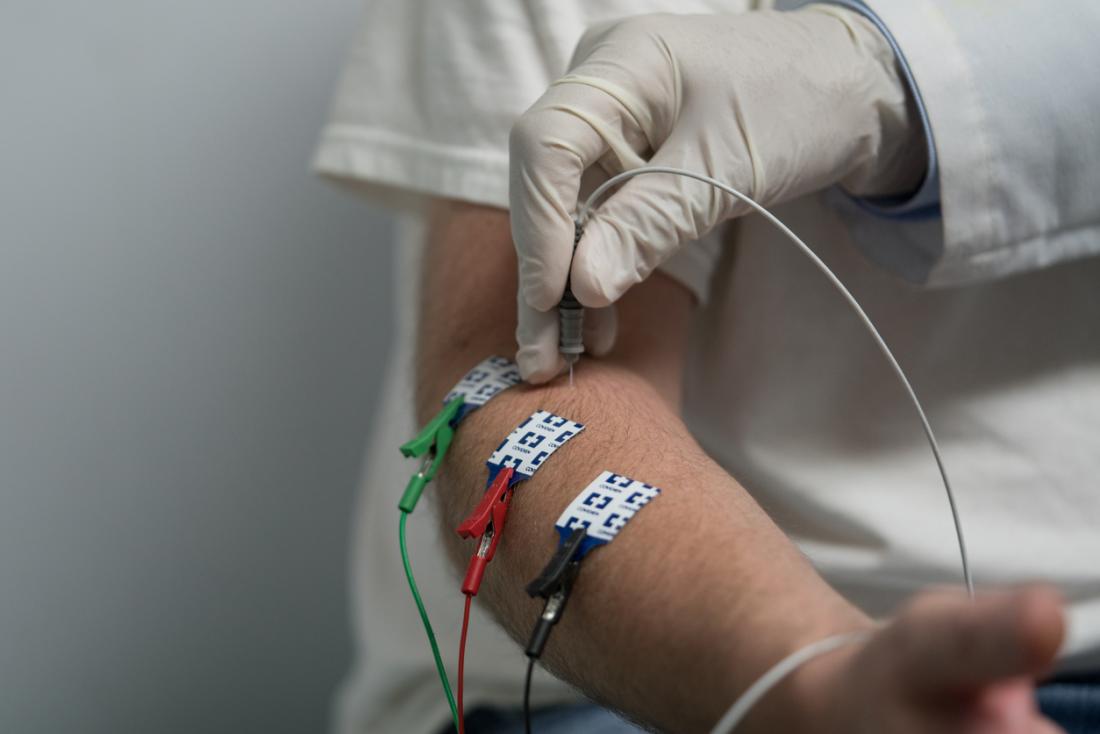
Eine Lumbalpunktion sucht die albuminzytologische Dissoziation, also erhöhtes Eiweiß bei weitgehend normaler Zellzahl. In der ersten Woche liegt das Protein laut StatPearls bei etwa der Hälfte noch im Referenzbereich, gegen Ende der zweiten Woche bei 70 bis 90 Prozent. Mehr als 50 Zellen je Mikroliter wecken Zweifel und lenken zu Infekt, Entzündung oder Infiltration der Wurzeln. Nach IVIg steigen Eiweiß und Zellen im Liquor künstlich, die Probe gehört deshalb möglichst vor der Therapie. Elektrodiagnostik (Nervenleitgeschwindigkeit und Elektromyographie) zeigt verlangsamte oder blockierte Impulse und hilft, demyelinisierende von axonalen Mustern zu trennen. Früh kann auch sie unauffällig sein.
Bildgebung per MRT kommt bei atypischem Verlauf infrage, vor allem um ein Rückenmarkskompressionssyndrom oder eine Myelitis auszuschließen. Die EAN/PNS-Leitlinie hält eine Liquoruntersuchung besonders dann für wertvoll, wenn die Klinik unsicher ist, und rät zu Elektrodiagnostik zur Stützung. Anti-GQ1b bei MFS-Verdacht, nodale Antikörper bei Nodopathie-Verdacht. Routine-Gangliosidpanels bei klassischem Verlauf ändern die Akutentscheidung selten. Differenzialdiagnosen reichen von Botulismus und Myasthenia gravis über Hypokaliämie und Rückenmarkischämie bis zu toxischen Neuropathien. Kein einzelner Laborwert ersetzt den klinischen Blick.
Welche Behandlung kürzt den Verlauf?
Zwei Verfahren sind gleichwertig wirksam, wenn sie früh beginnen: intravenöses Immunglobulin und Plasmaaustausch; Kortison allein hilft nicht. Die EAN/PNS-Leitlinie 2023 empfiehlt IVIg 0,4 g je Kilogramm Körpergewicht an fünf Tagen bei Patientinnen und Patienten, die innerhalb von zwei Wochen nach Schwächebeginn ohne Hilfe nicht gehen können. Als praktische Ergänzung gilt dasselbe Fenster auch zwischen Woche zwei und vier. Alternativ folgt ein Plasmaaustausch von 12 bis 15 Litern in vier bis fünf Sitzungen über ein bis zwei Wochen, innerhalb von vier Wochen nach Beginn, ebenfalls wenn freies Gehen unmöglich ist.
Ein Cochrane-Review (Aktualisierung 2014, Evidenz bis Dezember 2013) fand in fünf Studien mit 536 schwer Betroffenen nach vier Wochen keinen relevanten Unterschied auf der Behinderungsskala zwischen IVIg und Plasmaaustausch. Unerwünschte Wirkungen waren nicht klar häufiger, IVIg wurde aber deutlich öfter zu Ende geführt. Plasmaaustausch gefolgt von IVIg brachte in einer Studie mit 249 Teilnehmenden keinen klinisch spürbaren Extra-Nutzen. Die Leitlinie 2023 rät ausdrücklich gegen Plasmaaustausch unmittelbar nach IVIg, gegen orales Kortison und schwach gegen intravenöses Kortison. Ein zweiter IVIg-Kurs bei schlechter Prognose wird nicht empfohlen. Ältere Praktiken, „sicherheitshalber noch eine Runde Immunglobulin“ zu geben, gelten damit als überholt.
Schmerzbehandlung bleibt symptomatisch. Die Taskforce empfiehlt schwach Gabapentinoide, trizyklische Antidepressiva oder Carbamazepin. Der NHS nennt Gabapentin, Carbamazepin oder Amitriptylin. Für Fatigue gibt es laut Leitlinie keine spezifische Arzneimittelempfehlung. Unterstützend zählen Thromboseprophylaxe, solange jemand nicht selbstständig geht (Mayo Clinic: Gerinnungshemmer und Kompressionsstrümpfe), Lagerung gegen Druckstellen, passive Bewegung gegen Kontrakturen, Herzüberwachung und bei Schluckstörung Schutz vor Aspiration. Heparin zur Thrombosevorbeugung erwähnt die Cleveland Clinic ausdrücklich bei weitgehender Lähmung.
| Verfahren | Fenster laut EAN/PNS 2023 | Umfang | Was die Evidenz nicht stützt |
|---|---|---|---|
| Intravenöses Immunglobulin | Innerhalb von 2 Wochen (auch 2–4 Wochen als Praxispunkt), wenn Gehen ohne Hilfe unmöglich | 0,4 g/kg an 5 Tagen | Zweiter Kurs bei schlechter Prognose |
| Plasmaaustausch | Innerhalb von 4 Wochen, gleiche Gehschwelle | 12–15 l in 4–5 Sitzungen über 1–2 Wochen | Sofortige Kombination mit IVIg |
| Orales Kortison | Keine Indikation | Entfällt | Kann den Verlauf eher verschlechtern |
| Schmerzmittel (Auswahl) | Begleitend bei neuropathischem Schmerz | Gabapentinoide, Trizyklika oder Carbamazepin, schwach empfohlen | Kein Standard gegen Fatigue |
Mild Erkrankte, die noch frei gehen, fallen nicht automatisch unter die starke Behandlungsempfehlung. Hier entscheidet das Team nach Tempo der Verschlechterung, Atemwerten und Begleiterkrankungen. Kinder erhalten IVIg in den verfügbaren Studien häufiger als allein unterstützende Pflege; die Evidenzqualität ist niedriger als bei Erwachsenen.
Wie lange dauert die Erholung?
Die meisten Erwachsenen gehen nach sechs Monaten wieder selbstständig; volle Muskelkraft nach einem Jahr erreicht rund 60 Prozent, ein kleiner Teil erholt sich sehr verzögert oder unvollständig. Die Mayo Clinic nennt diese Zahlen für Erwachsene: etwa 80 Prozent gehen sechs Monate nach der Diagnose ohne Hilfe, etwa 60 Prozent haben nach einem Jahr die motorische Kraft zurück, 5 bis 10 Prozent erleben eine sehr langsame, unvollständige Erholung. Kinder erkranken seltener und holen in der Regel vollständiger auf. StatPearls zitiert nach Immuntherapie 77 Prozent unabhängig gehfähig nach sechs und 81 Prozent nach zwölf Monaten; mehr als die Hälfte sei nach einem Jahr vollständig genesen.
Sterblichkeit hängt von Alter, Beatmung und Komplikationen ab. StatPearls nennt 3 bis 7 Prozent insgesamt und rund 20 Prozent unter den Beatmeten. Leonhard und Kollegen schätzten 2019 3 bis 10 Prozent selbst bei guter Versorgung. Die Cleveland Clinic berichtet für die Akutphase unter 2 Prozent. Häufige Todesursachen sind Lungenentzündung, Sepsis, akutes Atemnotsyndrom, Lungenembolie und Herzstillstand, teils noch in der Rehabilitationsphase. Schwere Startschwäche, höheres Alter, Durchfall vor Beginn (Campylobacter) und axonale Elektrophysiologie gelten als ungünstige Marker.
Behandlungsschwankungen betreffen laut StatPearls etwa 10 Prozent. Innerhalb von acht Wochen nach Therapiebeginn verschlechtert sich der Behinderungsgrad erneut, oft spricht ein erneutes Ansetzen derselben Immuntherapie an. Echte Wiedererkrankungen liegen unter 5 Prozent, Leonhard nannte 2 bis 5 Prozent. Drei oder mehr Rückfälle oder Fortschreiten über acht Wochen lenken zu CIDP. Prognosescores wie mEGOS schätzen die Chance, nach sechs Monaten noch nicht frei zu gehen. Sie ersetzen keine individuelle Beratung, helfen aber, Rehabilitation und Erwartungen zu planen.
Was bleibt im Alltag nach der Akutphase?
Auch nach dem Verlassen der Intensivstation können Schwäche, Schmerz, Erschöpfung und Angst den Tag bestimmen; Rehabilitation ist Teil der Behandlung, kein Nachspiel. Der NHS nennt anhaltendes Kribbeln, einschießenden Schmerz, Erschöpfung, Muskelschmerz und -schwäche, Gehen nur mit Hilfe sowie Angst und Depression als häufige Restbeschwerden. Die Cleveland Clinic schätzt, dass rund 30 Prozent der Erwachsenen drei Jahre nach der Diagnose noch eine Restschwäche haben, bei Kindern eher mehr. Fatigue, unabhängig von der verbliebenen Parese, fand die Zehn-Schritte-Übersicht von 2019 bei 60 bis 80 Prozent.
Physiotherapie beginnt oft schon im Bett mit Durchbewegen, Lagerung und Atemtraining, später mit Kraft, Gleichgewicht und Gang. Ergotherapie übt Alltagsgriffe, Hilfsmittel und die Rückkehr an den Arbeitsplatz. Bei Beteiligung von Zunge und Kehlkopf kommt Logopädie hinzu. Orthesen, Rollator oder Rollstuhl sind Brücken, kein Scheitern. Der NHS rechnet mit Wochen bis Monaten im Krankenhaus und mit Kontrollen zuerst alle paar Monate, später jährlich, weil ein kleiner Teil erneut krank werden kann. Wer genesen schien und wieder Schwäche spürt, soll die Spezialambulanz nicht auf die lange Bank schieben.
Druckstellen, Kontrakturen und Beinvenenthrombosen entstehen durch Liegen, nicht durch „schlechten Willen“. Regelmäßiges Umlagern, Kompression und, solange die Mobilität fehlt, medikamentöse Thrombosevorbeugung senken dieses Risiko. Hornhautschutz bei Facialisparese, Schluckversuche nur nach Freigabe, Blasenmanagement bei Harnverhalt gehören dazu. Psychologisch lastet der plötzliche Autonomieverlust schwer. NINDS und NHS empfehlen Gespräche, Selbsthilfe und bei Bedarf professionelle Trauer- oder Angstbehandlung. Das Syndrom nimmt Lebenszeit in der Akutphase selten, es nimmt aber Monate an Tempo, Kraft und Sicherheit. Pausen zu setzen, bevor die Erschöpfung kippt, ist praktischer als Durchhalten um jeden Preis.
Häufige Fragen
Ist das Guillain-Barré-Syndrom ansteckend?
Nein. Es wird nicht von Mensch zu Mensch übertragen und nicht vererbt, so das NINDS. Ansteckend kann der vorausgehende Infekt sein, etwa eine Campylobacter-Gastroenteritis, nicht die Nervenerkrankung selbst. Haushaltskontakte brauchen deshalb keine Isolierung wegen des Syndroms.
Kann eine Impfung das Syndrom auslösen?
Sehr selten, und das Extra-Risiko einer saisonalen Grippeimpfung liegt nach CDC-Angaben (2024) bei höchstens ein bis zwei Fällen je Million Dosen, falls es in einer Saison überhaupt auftritt. Adenovirus-vektorbasierte COVID-19-Impfstoffe zeigten ein erhöhtes Signal, mRNA-Impfstoffe nicht. Eine echte Grippe bleibt wahrscheinlicher als Auslöser als die Impfung.
Wie schnell muss die Behandlung beginnen?
IVIg soll laut EAN/PNS-Leitlinie 2023 innerhalb von zwei Wochen nach Schwächebeginn starten, wenn freies Gehen unmöglich ist; Plasmaaustausch innerhalb von vier Wochen. Cochrane-Evidenz stützt IVIg in diesem frühen Fenster als gleichwertig zum Plasmaaustausch. Späterer Beginn ist schlechter untersucht.
Bleibt man nach dem Syndrom gelähmt?
Die meisten Erwachsenen gehen nach sechs Monaten wieder selbstständig, volle Kraft nach einem Jahr hat laut Mayo Clinic rund 60 Prozent. Etwa 5 bis 10 Prozent erholen sich sehr langsam und unvollständig, rund 30 Prozent behalten nach drei Jahren eine Restschwäche (Cleveland Clinic). Dauerhafte schwere Lähmung ist die Ausnahme, Restbeschwerden sind häufig.
Kann die Krankheit wiederkommen?
Ein echter Rückfall ist ungewöhnlich, unter 5 Prozent. Häufiger sind Behandlungsschwankungen in den ersten acht Wochen, die oft auf dieselbe Immuntherapie erneut ansprechen. Nimmt die Schwäche nach acht Wochen weiter zu, muss CIDP ausgeschlossen werden.
Unterscheidet sich das Syndrom von einem Schlaganfall oder von MS?
Ja. Der Schlaganfall sitzt im Gehirn oder Rückenmark und ist meist einseitig und plötzlich maximal. Multiple Sklerose betrifft das zentrale Nervensystem über Schübe oder langsam. Guillain-Barré trifft periphere Nerven, meist beidseitig und über Tage aufsteigend, mit Reflexverlust. Gesichtslähmung und Sprachstörung bleiben trotzdem Notrufgründe, bis ein Schlaganfall ausgeschlossen ist.
Fazit
Wer in wenigen Tagen unsicher wird auf den Beinen, Kribbeln nach oben wandern spürt oder flach liegend schlecht Luft bekommt, gehört in ärztliche Obhut, nicht in die Eigenbeobachtung über das Wochenende. Im Krankenhaus retten Überwachung von Atmung und Kreislauf Leben; IVIg oder Plasmaaustausch können, früh gegeben, die Erholung beschleunigen. Ein zweiter Immunglobulinkurs bei schlechter Prognose, orales Kortison und die Kombination beider Verfahren direkt hintereinander gehören nach der Leitlinie von 2023 nicht mehr zum Standard.
Die Zahlen zur Impfung haben sich gegenüber älteren, an 1976 geklebten Vorstellungen verschoben. Saisonale Grippeimpfung bedeutet, falls überhaupt, ein bis zwei Extrafälle je Million Dosen, während die Infektion selbst das größere Risiko trägt. Zika ist ein belegter Auslöser, vektorbasierte COVID-19-Impfstoffe ein kleines Signal, mRNA-Stoffe nach CDC-Lage 2024 keines. Nach der Akutphase zählen Geduld, Physiotherapie und ehrliche Erwartungen. Sechs Monate bis zum freien Gehen sind für viele realistisch, Restmüdigkeit und Schmerz dürfen trotzdem ernst genommen werden.
Quellen
- Mayo Clinic: Guillain-Barre syndrome – Symptoms and causes. Mayo Clinic, 7. Juni 2024.
- Mayo Clinic: Guillain-Barre syndrome – Diagnosis and treatment. Mayo Clinic, 7. Juni 2024.
- National Institute of Neurological Disorders and Stroke: Guillain-Barré Syndrome. National Institute of Neurological Disorders and Stroke, Stand: 2024.
- Centers for Disease Control and Prevention: Guillain-Barré Syndrome and Flu Vaccine. Centers for Disease Control and Prevention, 17. September 2024.
- Centers for Disease Control and Prevention: Guillain-Barré Syndrome (GBS) and Vaccines. Centers for Disease Control and Prevention, 20. Dezember 2024.
- van Doorn PA, Van den Bergh PYK et al.: European Academy of Neurology/Peripheral Nerve Society Guideline on diagnosis and treatment of Guillain–Barré syndrome. Journal of the Peripheral Nervous System, Oktober 2023.
- Hughes RAC, Swan AV, van Doorn PA: Intravenous immunoglobulin for Guillain-Barré syndrome. Cochrane Database of Systematic Reviews, 2014.
- Bhatti KS, Maheshwary A, Sun CE: Guillain-Barre Syndrome. StatPearls, 31. Januar 2026.
- Leonhard SE, Mandarakas MR et al.: Diagnosis and management of Guillain–Barré syndrome in ten steps. Nature Reviews Neurology, 20. September 2019.
- Cleveland Clinic: Guillain-Barré Syndrome (GBS): Symptoms & Treatment. Cleveland Clinic, 2. Oktober 2023.
- National Health Service: Guillain-Barré syndrome. National Health Service, 12. August 2024.