Homocystinurie ist eine seltene erbliche Stoffwechselstörung, bei der Homocystein im Blut und oft im Urin ansteigt, weil der Abbau der Aminosäure Methionin stockt. Die häufigste Form entsteht durch einen Mangel am Enzym Cystathionin-beta-Synthase (CBS); unbehandelt können Linsenluxation, Thrombosen, Osteoporose und Entwicklungsprobleme folgen.
Eine Heilung gibt es nicht. Die GeneReviews-Aktualisierung vom September 2025 und die europäische E-HOD-Leitlinie von Morris und Kollegen (2017) setzen auf Pyridoxin, eine methioninarme Ernährung und Betain, mit festen Zielwerten für das Gesamthomocystein im Plasma. Wer früh erkannt und dauerhaft behandelt wird, kann viele Organfolgen vermeiden. Das Neugeborenen-Screening findet jedoch vor allem schwere, pyridoxinunempfindliche Fälle; milde, B6-empfindliche Verläufe bleiben oft jahrelang unsichtbar.
Was Homocystinurie ist und wie der Stoffwechsel stockt
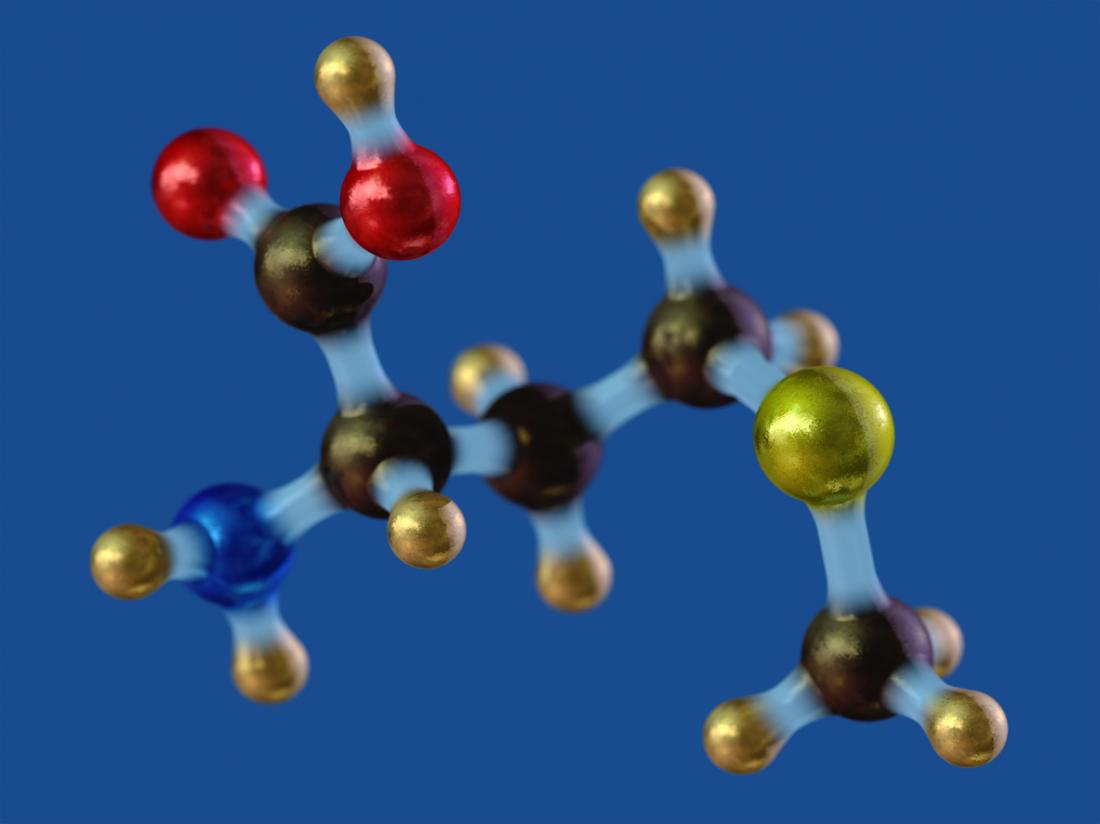
Homocystinurie bedeutet, dass Homocystein sich im Körper staut, weil ein Enzymschritt im Methioninabbau fehlt oder nur schwach arbeitet. Methionin ist eine essenzielle Aminosäure aus Eiweiß in der Nahrung; der Körper wandelt sie über Homocystein weiter um. Bei klassischer Homocystinurie fehlt die CBS, die Homocystein zu Cystathionin und weiter zu Cystein macht. Dann steigen Homocystein und meist auch Methionin, während Cystathionin niedrig bleibt.
Der Name stammt noch vom Homocystin im Urin. Heute entscheidet der Plasmaspiegel des Gesamthomocysteins (tHcy). GeneReviews nennt bei klassischer Erkrankung oft Werte über 100 µmol/l, während Gesunde unter 15 µmol/l liegen; bei späterer, milder Präsentation können 50 bis 100 µmol/l genügen. Methionin liegt bei kindlichem Vollbild häufig zwischen 200 und 1500 µmol/l, bei Erwachsenen mit vorwiegend thrombotischem Verlauf oft nur knapp über 50 µmol/l.
Zwei defekte Genkopien sind nötig, weil die Vererbung autosomal-rezessiv läuft. Jedes Kind zweier Anlageträger hat 25 Prozent Risiko, zu erkranken, 50 Prozent Chance, stiller Träger zu sein, und 25 Prozent Chance, beide gesunden Kopien zu erben. Träger haben in der Regel keine Homocystinurie. MedlinePlus Genetics merkt an, dass heterozygote CBS-Anlageträger häufiger niedrige Spiegel von Vitamin B12 und Folat zeigen können; das ersetzt keine Diagnose.
Homocystein schädigt Gewebe auf mehreren Wegen. Es stört Quervernetzungen in Elastin und Kollagen, was Linsenaufhängung und Knochen erklärt, und es belastet das Gefäßendothel. Die E-HOD-Gruppe (2025) nennt zusätzlich N-Homocysteinylierung von Proteinen, mitochondriale Veränderungen und einen gestörten Schwefelwasserstoff-Haushalt. Warum einzelne Organe so unterschiedlich betroffen sind, ist nicht vollständig geklärt.
Welche Formen gibt es und worin sie sich vom Marfan-Syndrom unterscheiden
Klassische Homocystinurie ist der CBS-Mangel. Seltener staut sich Homocystein, weil die Rückverwandlung zu Methionin stockt. Dazu gehören schwere MTHFR-Defekte, Störungen der Methionin-Synthase und Fehler im Cobalaminstoffwechsel (unter anderem MMADHC). MedlinePlus Genetics führt CBS, MTHFR, MTR, MTRR und MMADHC als zugehörige Gene. Biochemisch trennt vor allem das Methionin. Bei CBS-Mangel ist es hoch, bei Remethylierungsdefekten niedrig oder normal.
| Form | Homocystein | Methionin | Typischer Hinweis |
|---|---|---|---|
| Klassischer CBS-Mangel | stark erhöht, oft über 100 µmol/l | erhöht | Auge, Skelett, Thrombose, Entwicklung |
| Remethylierungsdefekt | stark erhöht | niedrig oder normal | oft neurologisch, megaloblastäre Anämie möglich |
| Isolierte Hypermethioninämie | normal oder nur leicht erhöht | deutlich erhöht | Screening-Zufall, andere Enzymschritte |
| Marfan-Syndrom | normal | normal | Hochwuchs und Linsenluxation ohne Stoffwechselfehler |
Das Marfan-Syndrom täuscht das Auge und den Körperbau. Lange Gliedmaßen, Spinnenfinger und eine verschobene Linse kommen bei beiden vor. Cleveland Clinic (Juli 2023) und GeneReviews betonen den entscheidenden Laborunterschied. Bei Marfan bleiben Homocystein und Methionin unauffällig, die Ursache sitzt im Fibrillin-1-Gen. Ohne tHcy-Messung kann eine behandelbare Homocystinurie als Bindegewebskrankheit durchgehen.
Ein erhöhter Homocysteinwert beim Hausarzt ist meist etwas anderes. Niereninsuffizienz, Folat- oder B12-Mangel und manche Arzneimittel heben tHcy in einen Bereich, der weit unter den Spiegeln klassischer Homocystinurie bleibt. GeneReviews erwähnt, dass auch ein schwerer ernährungsbedingter B12-Mangel biochemisch eine „Homocystinurie“ erzeugen kann. Vor einem Pyridoxin-Test sollen Folat und B12 ausgeglichen sein, sonst wird die Einordnung unscharf.
Wie häufig die Erkrankung vorkommt
Klassische Homocystinurie gilt weltweit als selten. MedlinePlus Genetics nennt mindestens einen Fall auf 200.000 bis 335.000 Menschen. GeneReviews (2025) übernimmt diese Größenordnung und ergänzt, dass Gründermutationen lokale Häufigkeiten stark anheben. Klinisch erfasste Zahlen unterschätzen das Geschehen, weil milde, B6-empfindliche Verläufe erst im Erwachsenenalter oder gar nicht erkannt werden.
In Deutschland schätzte eine molekulare Kontrollgruppenstudie die Häufigkeit auf etwa 1 zu 17.800; diese Zahl steht bei MedlinePlus und in GeneReviews als populationsgenetische Rechnung, nicht als Zählung aller Neugeborenen. Irland liegt bei etwa 1 zu 65.000, Norwegen bei einer molekulargenetischen Schätzung von 1 zu 6.400. Katar hat mit der Variante p.Arg336Cys eine der höchsten bekannten Raten, in einer Neugeborenenstudie bis 1 zu 1.800, nach neueren Angaben über 1 zu 3.000.
Die Variante p.Ile278Thr macht global rund ein Viertel der pathogenen CBS-Veränderungen aus und sagt meist Pyridoxin-Ansprechen voraus. p.Gly307Ser, häufig bei irischer und weiterer keltischer Herkunft, spricht typischerweise nicht auf B6 an. Solche Genotyp-Hinweise ersetzen den standardisierten Pyridoxin-Test nicht, können ihn aber vorbereiten.
Ältere Texte zitierten oft nur die grobe US-Spanne 1 zu 200.000 bis 300.000 und eine irisch-stämmige Gruppe in Neuengland. Die aktuellen Enzyklopadien halten an der weltweiten Untergrenze fest, nennen aber höhere molekulare Schätzungen für Deutschland und Norwegen und die extreme Häufung in Katar. Das ändert die Erwartung in einer Stoffwechselambulanz. Ein „zu selten für uns“ gilt dort nicht.
Welche Symptome typischerweise auftreten
Neugeborene wirken meist unauffällig. Merck (Review März 2024) datiert die ersten deutlichen Zeichen, etwa eine Linsenverlagerung mit Sehverlust, häufig nach dem dritten Lebensjahr. GeneReviews beschreibt vier Systeme, die einzeln oder kombiniert betroffen sein können, nämlich Auge, Skelett, Gefäße und zentrales Nervensystem. Manche Menschen bleiben bis zu einem Schlaganfall oder einer Sinusvenenthrombose im Jugend- oder Erwachsenenalter ohne Diagnose.
Am Auge steht zuerst eine zunehmende Kurzsichtigkeit, danach die Ectopia lentis. Unbehandelt tritt die Linsenluxation bei den meisten Betroffenen bis zum achten Lebensjahr auf, bei B6-Unempfindlichen früher. Selten verschiebt sich die Linse schon im Säuglingsalter. Hohe Myopie ohne nachweisbare Luxation kommt vor. Ein Augenarzt mit erweiterter Pupille sieht die Lage der Linse; plötzliche Doppelbilder oder ein steiler Sehverlust gehören in die Notfallabklärung.
Skelett und Körperbau erinnern an Marfan, mit Hochwuchs, langen Extremitäten, Arachnodaktylie, Trichter- oder Kielbrust, Skoliose, X-Beinen, Hohlfuß und hohem Gaumen. Osteoporose betrifft vor allem Wirbel und lange Röhrenknochen; GeneReviews empfiehlt DXA ab der Adoleszenz alle drei bis fünf Jahre, früher bei Brüchen oder Vitamin-D-Mangel. Helle Haut und helles Haar, Wangenröte und Livedo reticularis kommen vor, sind aber nicht beweisend.
Im Nervensystem sind Sprach- und Lernverzögerung häufig die ersten Hinweise. Im E-HOD-Register hatten zum Diagnosezeitpunkt 53 Prozent der Nichtansprecher, 30 Prozent der Teilansprecher und 17 Prozent der B6-Responder Entwicklungs- oder Lernprobleme. Unbehandelt streut der Intelligenzquotient historisch sehr weit, Mittelwert 64. Frühe Therapie nach Screening erhält in Langzeitbeobachtungen meist eine normale kognitive Entwicklung. Krampfanfälle betreffen laut Register etwa 19 Prozent; psychiatrische Belastungen (Angst, Depression, Schlaf- und Aufmerksamkeitsprobleme) sind häufiger als in der Allgemeinbevölkerung.
Welche Komplikationen gefährlich werden können
Thromboembolien sind die führende Ursache für frühe Todesfälle und schwere Behinderung. Jedes Gefäß kann betroffen sein, darunter tiefe Beinvenen, Lungenembolie, arterielle Hirninfarkte und Sinusvenenthrombosen schon im Kindesalter. GeneReviews nennt zerebrovaskuläre Ereignisse sogar bei Säuglingen, typisch bleiben sie bei jungen Erwachsenen. Ein erster Gefäßverschluss im Jugend- oder Erwachsenenalter ist bei B6-empfindlichen Formen oft das einzige erkennbare Zeichen.
Schwangerschaft, Wochenbett, Fieber, Erbrechen, Operation und langes Liegen erhöhen das Risiko zusätzlich, weil Homocystein bei Katabolismus steigt und der Blutfluss stockt. Östrogenhaltige Verhütung gilt bei Frauen mit CBS-Mangel als zu meiden. Wer schon einmal ein Gefäßereignis hatte, braucht einen schriftlichen Notfallplan der Stoffwechselambulanz; Betain allein kann laut GeneReviews bei manchen die Wiederholung senken, ersetzt aber keine Gerinnungsstrategie im Akutfall.
Die Linse kann Netzhautablösung, starken Astigmatismus und Katarakt nach sich ziehen. MedlinePlus nennt den Linsenaustausch als mögliche Operation, wenn das Sehen ernsthaft leidet. Jede Narkose bei Homocystinurie ist ein Thromboserisiko; sie gehört in ein Haus mit Stoffwechselerfahrung, nicht in eine rein augenärztliche Tagesklinik ohne Vorbereitung.
Bereits eingetretene kognitive Schäden lassen sich durch Diät oder Vitamine nicht rückgängig machen, schreibt MedlinePlus. Was sich ändern lässt, ist das weitere Risiko. E-HOD 2025 verglich Nichtansprecher nach Neugeborenen-Screening mit später entdeckten Patienten. Die frühe Behandlung senkte das Risiko für Thromboembolien auf ein Risikoverhältnis von 0,073 und für Linsenluxation auf 0,069. Das ist der stärkste Beleg, dass Stoffwechselkontrolle Organe schützt, nicht nur Laborwerte.
Wie die Diagnose heute gestellt wird
Verdächtig sind ein auffälliges Neugeborenen-Screening mit hohem Methionin, ein Kind mit Hochwuchs plus Myopie oder Linsenluxation, ein junger Mensch mit unklarer Thrombose und ein familiär bekanntes CBS-Gen. GeneReviews verlangt zur Bestätigung biallelische pathogene Varianten im CBS-Gen. Sequenzierung findet 95 bis 98 Prozent der Veränderungen; große Deletionen sind selten und brauchen eine eigene Suche.
Vor der Genetik gehören tHcy und Plasma-Aminosäuren in ein Stoffwechsellabor, ohne Pyridoxin und Multivitamin seit zwei Wochen. Stark erhöhtes Homocystein plus hohes oder grenzwertig hohes Methionin macht die klassische Form sehr wahrscheinlich. Ein niedriges Cystathionin und ein hoher Methionin-Cystathionin-Quotient stützen den CBS-Mangel. Leberbiopsie und Fibroblasten-Enzymtest, die ältere Patientenratgeber noch aufführten, sind in den USA für CBS kaum noch verfügbar und stehen hinter der Molekulargenetik.
Nach der Diagnose folgt der Pyridoxin-Test, bevor die weitere Therapie feststeht. E-HOD unterscheidet Nichtansprecher, Teil-, Voll- und Extremansprecher. Bei klinisch entdeckten Patienten bleiben Ernährung zunächst normal, Folat 5 mg täglich, ein B12-Mangel wird ausgeglichen; dann gibt man bis zu 10 mg/kg Pyridoxin, höchstens 500 mg pro Tag, über sechs Wochen. Fällt tHcy unter 50 µmol/l, gilt die Person als B6-empfindlich. Ein Abfall um mindestens 20 Prozent bei weiter über 50 µmol/l ist ein Teilansprechen. Weniger als 20 Prozent Abfall bedeutet fehlendes Ansprechen.
Säuglinge nach Screening bekommen kürzere, vorsichtigere Schemata, weil sie selten B6-empfindlich sind. Eine Option ist 100 mg Pyridoxin täglich über zwei Wochen. Dosen nahe oder über 200 mg/Tag können bei Neugeborenen Apnoe, Atemversagen sowie hohe CK- und Transaminasenwerte auslösen; GeneReviews nennt 200 bis 300 mg als Obergrenze im Säuglingsalter. Periphere Neuropathie droht bei Dosen über 900 mg/Tag, weshalb dauerhaft über 500 mg vermieden werden sollen.
Geschwister jedes Alters brauchen tHcy und Aminosäuren, bei bekannter Mutation einen gezielten Gentest. Eltern sollen selbst einmal Homocystein messen lassen, weil eine unerkannt betroffene Mutter in der nächsten Schwangerschaft ein Thromboserisiko trägt.
Was das Neugeborenen-Screening leistet und wo es Lücken hat
In den USA und in England gehört die Suche nach Homocystinurie zum erweiterten Stoffwechselscreening. Der Trockenblutfleck, in den USA meist zwischen 24 und 72 Stunden, in England um den fünften Lebenstag, wird auf Methionin untersucht, oft per Tandem-Massenspektrometrie. Manche Programme messen zusätzlich das Verhältnis Methionin zu Phenylalanin oder Homocystein als Zweitstufentest, um Fehlalarme zu senken.
Methionin steigt bei CBS-Mangel erst sekundär. Deshalb fehlen fast alle B6-empfindlichen Säuglinge in den ersten Lebenstagen, wenn die Karte abgenommen wird. GeneReviews stellt klar, dass praktisch alle per Screening gefundenen Kinder pyridoxinunempfindlich sind. Auch ein Teil der schweren Fälle rutscht unter den Cut-off. Remethylierungsdefekte haben niedriges oder normales Methionin und bleiben bei einem rein methioninbasierten Test unsichtbar; einzelne Labore flaggen deshalb ein zu niedriges Methionin.
Katar misst Gesamthomocystein bereits in der ersten Stufe, weil die Krankheit dort häufig ist. In den USA ist ein validierter Homocystein-Ersttest noch nicht flächendeckend eingeführt. Ein unauffälliges Screening schließt Homocystinurie also nicht aus. Bei späterer Myopie, Linsenluxation, marfanoidem Habitus oder Thrombose in jungen Jahren muss tHcy nachgemessen werden, auch wenn die Fersenblutkarte einst „unauffällig“ war.
Nach einem positiven Screening überweist das Programm an eine Stoffwechselambulanz. Bestätigt sich die Diagnose, startet ein kurzer Pyridoxin-Versuch und, falls nötig, die methioninarme Säuglingsernährung aus begrenzter Muttermilch oder Säuglingsmilch plus methioninfreier Spezialnahrung. Die britische Elterninformation von 2025 erlaubt bis zum Bestätigungsergebnis weiter zu stillen oder übliche Säuglingsmilch zu geben.
Wie Pyridoxin, Diät und Betain eingesetzt werden
Ziel der Therapie ist ein sicherer Homocysteinspiegel bei erhaltener Ernährung. GeneReviews und Morris 2017 setzen bei B6-empfindlichen Patienten tHcy unter 50 µmol/l an, bei den übrigen möglichst unter 100 µmol/l (historisch entsprach freies Homocystin unter 11 µmol/l etwa 120 µmol/l tHcy). Das E-HOD-Register 2025 zeigte, dass Vollansprecher oft unter 50 µmol/l kommen, während viele Nicht- und Teilansprecher dauerhaft deutlich über 100 µmol/l liegen, meist wegen schlechter Umsetzung, nicht weil die Mittel prinzipiell versagen.
Pyridoxin bleibt die Erstmaßnahme, wenn der Test ein Ansprechen zeigt. GeneReviews nennt als Erhaltung oft etwa 200 mg/Tag oder die kleinste Dosis, die Zielwert und normales Methionin hält, bis 10 mg/kg; bei Erwachsenen typisch 2 bis 5 mg/kg. Rund 40 Prozent gelten als B6-empfindlich. Nichtansprecher brauchen Pyridoxin nicht dauerhaft in hoher Dosis; das Register fand dennoch viele, die entgegen der Leitlinie zu hoch dosiert wurden.
Wer nicht oder nur teilweise anspricht, braucht eine methioninarme, eiweißkontrollierte Kost plus methioninfreie Aminosäuremischung, damit der Restbedarf an Eiweiß gedeckt ist. Fleisch, Fisch, Ei, Milchprodukte, Soja, Nüsse und Hülsenfrüchte sind methioninreich und werden individuell begrenzt, nicht pauschal gestrichen. Stillen kann mit Spezialnahrung kombiniert werden. Die Menge setzt eine erfahrene Stoffwechseldiätetik nach Blutwerten fest; Eigenversuche mit „low carb“ oder veganer Kost ohne Begleitung können unter- oder überversorgen.
Betain (wasserfreies Trimethylglycin, in den USA als Cystadane zugelassen) methyliert Homocystein zurück zu Methionin. Das FDA-Label (November 2024) empfiehlt ab drei Jahren 6 g täglich, verteilt auf 3 g morgens und abends; unter drei Jahren startet man mit 100 mg/kg/Tag in zwei Gaben und steigert wöchentlich um 50 mg/kg. Methionin muss unter 1000 µmol/l bleiben, sonst sind Hirnödeme beschrieben. GeneReviews sieht Nutzen selten oberhalb von 150 bis 200 mg/kg/Tag. Übelkeit, Körpergeruch und Magenbeschwerden können die Einnahme erschweren.
Folat 5 mg oral täglich, wenn das Erythrozytenfolat niedrig ist, und Hydroxocobalamin 1 mg intramuskulär monatlich bei nachgewiesenem B12-Mangel gehören zum Schema der GeneReviews. Ein Enzymersatz (Pegtibatinase) läuft in der Phase-3-Studie HARMONY bei zwölf- bis 65-Jährigen zusätzlich zur Standardtherapie; eine Zulassung gibt es nicht. In früheren Dosisstufen fiel tHcy um 57 bis 67 Prozent. Bis Studienergebnisse und Behörden entscheiden, bleiben Pyridoxin, Diät und Betain die wirksame Grundversorgung.
Wann zum Arzt und wann in die Notaufnahme
Ein geplanter Termin in der Stoffwechsel- oder Humangenetik reicht, wenn in der Familie Homocystinurie bekannt ist, ein Kind ungewöhnlich hochwüchsig und kurzsichtig wird oder ein Screening nachkontrolliert werden muss. MedlinePlus rät zur Abklärung, sobald typische Zeichen bei bekannter Familienvorgeschichte auftreten. Hausärztlich gemessene, mäßig erhöhte Homocysteinwerte ohne Augenzeichen und ohne Thrombose gehören zuerst zu B12, Folat und Niere, nicht automatisch zur seltenen CBS-Krankheit.
Zeitnah, innerhalb weniger Tage, braucht es eine fachärztliche Klärung bei neu entdeckter Linsenluxation, bei einer Thrombose vor dem 55. Lebensjahr ohne klare Ursache, bei fortschreitender Myopie plus Hochwuchs oder bei Geschwistern eines betroffenen Kindes, die nie getestet wurden. Ein Pyridoxin-Selbstversuch aus der Drogerie verfälscht Labor und kann bei Säuglingen gefährlich werden.
| Situation | Typisches Bild | Nächster Schritt |
|---|---|---|
| Familienplanung oder bekanntes CBS-Gen | Partner oder Geschwister ohne Symptome | Humangenetik, tHcy und gezielter Test, kein Notfall |
| Verdacht ohne Akutzeichen | Hochwuchs, Myopie, Lernprobleme, auffälliges Screening | Stoffwechselambulanz in Tagen, nicht Wochen |
| Erste Thrombose in jungem Alter | Beinschwellung, Brustschmerz oder TIA ohne klassische Risikofaktoren | tHcy und Aminosäuren im Krankenhaus mitdenken |
| Akute Sehstörung | Plötzliche Doppelbilder, steiler Visusverlust, Lichtblitze | Sofort Augennotdienst, Stoffwechsel informieren |
| Thromboseverdacht | Einseitig dickes, schmerzhaftes Bein, Atemnot, Brustschmerz, halbseitige Schwäche | Notaufnahme, nicht zuwarten |
| Fieber oder Erbrechen bei bekannter HCU | Katabolismus, Trinkschwäche, Immobilität | Am selben Tag Stoffwechselzentrum, Flüssigkeit halten |
Sofortige Notfallhilfe gilt bei Zeichen eines Schlaganfalls, einer Lungenembolie, einer Sinusvenenthrombose (starker Kopfschmerz, Erbrechen, Bewusstseinsänderung) und bei akutem Visusverlust. GeneReviews listet Fieber, Erbrechen, Durchfall und neue neurologische Befunde als Anlässe, das Stoffwechselzentrum unverzüglich zu informieren. Dehydratation und Immobilisation sind hier keine Bagatellen.
Schwangerschaft, Operation und Alltag
Schwangere mit CBS-Mangel bleiben auf ihrer Stoffwechseltherapie. Pyridoxin, sofern wirksam, und Betain dürfen laut GeneReviews weiterlaufen; eine relevante Teratogenität von Betain ist in den vorliegenden Fallserien nicht belegt. Die methioninarme Kost bleibt, der Bedarf an Methionin steigt aber in der zweiten Schwangerschaftshälfte oft deutlich, weshalb Blutkontrollen engmaschig nötig sind. Folat gehört wie bei jeder Schwangerschaft dazu, B12 bei Mangel.
Das Thromboserisiko ist im Wochenbett besonders hoch. E-HOD und GeneReviews empfehlen niedermolekulares Heparin im letzten Trimenon und in den ersten sechs Wochen nach der Geburt; bei vorangegangener Thrombose oder weiteren Risiken schon die gesamte Schwangerschaft. Niedrig dosierte Acetylsalicylsäure wurde zusätzlich gegeben, ersetzt aber keine gerinnungshemmende Spritze, wenn die Leitlinie Heparin vorsieht. Eine geplante Schwangerschaft soll vor der Zeugung mit Geburtshilfe, Hämostaseologie und Stoffwechsel abgestimmt werden.
Operationen, auch Zahnbehandlungen, brauchen Vorlauf. Lachgas ist zu meiden, weil es Cobalamin inaktiviert und Homocystein steigen lässt. Infusionen mit Glukose halten den Katabolismus niedrig, die übliche Medikation läuft bis zum Operationstag und startet danach rasch wieder. Frühes Aufstehen, Kompression und, je nach Risiko, niedermolekulares Heparin senken die Gerinnselgefahr. Wer reist, sollte ein Notfallschreiben mit Diagnose, Zielwerten und Zentrumstelefon mitführen.
Östrogenhaltige Pillen sind zu vermeiden. Langstrecken ohne Bewegung, starke Durchfälle und Fastenperioden sollen geplant abgefedert werden. Dazu gehören Trinken, die Aminosäuremischung nicht weglassen und bei Fieber das Zentrum anrufen. DXA, jährliche Augenkontrolle und, im Erwachsenenalter, ein Lipidprofil gehören zur Verlaufskontrolle, nicht nur das Homocystein.
Häufige Fragen
Ist Homocystinurie heilbar?
Nein, eine Heilung der klassischen Form gibt es nicht. Pyridoxin, Diät und Betain können Homocystein senken und Komplikationen verhindern, heben aber eine bereits bestehende geistige Behinderung nicht auf. Ein Enzymersatz wird in Studien geprüft und ist noch nicht zugelassen.
Erkennt der Fersentest jedes betroffene Kind?
Nein. Das Screening sucht vor allem nach hohem Methionin und verpasst fast alle B6-empfindlichen Säuglinge sowie viele Remethylierungsdefekte. Ein unauffälliger Test in der ersten Lebenswoche schließt die Krankheit später nicht aus.
Was bedeutet ein leicht erhöhtes Homocystein beim Hausarzt?
Meist liegt kein CBS-Mangel vor, sondern Folat- oder B12-Mangel, Nierenkrankheit oder Medikamente. Klassische Homocystinurie zeigt typischerweise sehr hohe Werte, oft über 100 µmol/l, plus erhöhtes Methionin. Die Einordnung gehört ins Labor mit Aminosäuren, nicht in einen Vitamin-Selbstversuch.
Darf ich trotz Homocystinurie schwanger werden?
Viele Schwangerschaften verlaufen ohne große Komplikation, wenn die Stoffwechselwerte eng geführt werden. Das Risiko für Thrombosen steigt, besonders nach der Geburt; niedermolekulares Heparin im letzten Drittel und sechs Wochen postpartal ist die aktuelle Empfehlung. Die Planung soll vor der Zeugung in einem Stoffwechselzentrum liegen.
Welche Lebensmittel muss ich streichen?
Nicht die ganze Eiweißgruppe pauschal, sondern die Methioninmenge, die die Diätetik aus Blutwerten ableitet. Methioninreich sind Fleisch, Fisch, Ei, Milchprodukte, Soja, Nüsse und Hülsenfrüchte; den Restbedarf deckt eine methioninfreie Aminosäuremischung. Ohne Begleitung zu fasten oder sehr eiweißreich zu essen, kann Werte und Ernährungslage kippen.
Wann ist ein Gerinnsel ein Notfall?
Sofort, wenn ein Bein schmerzhaft schwillt, Atemnot oder Brustschmerz einsetzt, oder halbseitige Schwäche, Sprachstörung oder stärkster Kopfschmerz auftreten. Das ist die Notaufnahme, parallel das Stoffwechselzentrum. Warten „ob es von selbst besser wird“ ist bei bekanntem CBS-Mangel die falsche Strategie.
Fazit
Homocystinurie bleibt eine seltene, aber behandelbare Stoffwechselkrankheit, deren Schaden vor allem von zu hohem Homocystein über Jahre kommt. Wer tHcy bei B6-Ansprechen unter 50 µmol/l und sonst möglichst unter 100 µmol/l hält, senkt das Risiko für Linsenluxation und Thrombose deutlich; das E-HOD-Register 2025 hat das an früh behandelten Nichtansprechern gezeigt.
Praktisch heißt das Folgende. Screening-Lücken kennen, bei passendem Bild tHcy nachmessen, den Pyridoxin-Test nur unter Stoffwechselaufsicht machen und Dosen nicht aus dem Internet kopieren. Pille, Lachgas, Durst und langes Liegen sind vermeidbare Risiken. Eine Schwangerschaft oder Operation gehört ins vorbereitete Zentrum, nicht in den Zufall.
Neue Enzyme in Phase 3 ändern den Alltag 2026 noch nicht. Was morgen zählt, ist der nächste vereinbarte Blutwert, die eingehaltene Mischung und die Telefonnummer der Ambulanz im Portemonnaie, falls ein Bein schmerzt oder das Bild plötzlich verschwimmt.
Quellen
- Sacharow SJ, Levy HL: Homocystinuria due to Cystathionine Beta-Synthase Deficiency. GeneReviews, 25. September 2025.
- MedlinePlus Genetics: Homocystinuria: MedlinePlus Genetics. MedlinePlus, National Library of Medicine, Stand: 2023.
- MedlinePlus: Homocystinuria: MedlinePlus Medical Encyclopedia. MedlinePlus, National Library of Medicine, 27. Oktober 2025.
- Cleveland Clinic: Homocystinuria (HCU): Symptoms, Causes & Treatment. Cleveland Clinic, 26. Juli 2023.
- Demczko M: Homocystinuria – Children’s Health – Merck Manual Consumer Version. Merck Manual Consumer Version, März 2024.
- Morris AAM, Kožich V et al.: Cystathionine β-Synthase Deficiency in the E-HOD Registry—Part II: Dietary and Pharmacological Treatment. Journal of Inherited Metabolic Disease, 13. Januar 2025.
- Morris AAM, Kožich V, Santra S et al.: Guidelines for the diagnosis and management of cystathionine beta-synthase deficiency. Journal of Inherited Metabolic Disease, Januar 2017.
- Recordati Rare Diseases: CYSTADANE- betaine powder, for solution. DailyMed, U.S. National Library of Medicine, November 2024.
- Travere Therapeutics: A Study to Investigate Efficacy and Safety of Pegtibatinase Compared With Placebo in Participants ≥12 to ≤65 Years of Age With Classical Homocystinuria (HCU) Due to Cystathionine Beta Synthase Deficiency. ClinicalTrials.gov, Stand: 2026.