Phenylketonurie (PKU) ist ein erblicher Enzymmangel. Phenylalanin aus der Nahrung wird nicht zuverlässig zu Tyrosin umgewandelt und kann unbehandelt das Gehirn dauerhaft schädigen. Wird der Stoffwechsel in den ersten Lebenstagen erkannt und der Blutwert konsequent gesenkt, entwickeln die meisten Kinder sich geistig im Normbereich; eine Heilung gibt es laut Mayo Clinic (Stand 13. Mai 2022) und Cleveland Clinic (16. Juli 2025) nicht.
Die evidenzbasierte Leitlinie des American College of Medical Genetics and Genomics (ACMG, 2023, Publikation Januar 2025) verlangt lebenslange Therapie, sobald unbehandelte Phenylalaninwerte über 360 µmol/l liegen, und hält denselben Schwellenwert als Ziel fest. Ältere europäische Empfehlungen von 2017 erlaubten nach dem zwölften Geburtstag noch bis 600 µmol/l; die US-Leitlinie zieht diese Altersgrenze nicht mehr. Zur Diät kommen bei geeigneten Patienten Sapropterin, seit 2018 Pegvaliase und seit 2025 Sepiapterin hinzu.
Was Phenylketonurie ist und wie sie vererbt wird
PKU entsteht, wenn beide Kopien des Gens PAH so verändert sind, dass das Leberenzym Phenylalanin-Hydroxylase fehlt oder nur schwach arbeitet. Phenylalanin ist eine essenzielle Aminosäure. Der Körper stellt sie nicht selbst her, sondern nimmt sie mit Eiweiß und manchen Süßstoffen auf. Ohne ausreichende Enzymleistung staut sie sich im Blut, während Tyrosin relativ knapp wird. Tyrosin braucht der Organismus unter anderem für Melanin und für Botenstoffe wie Dopamin; der Mangel erklärt hellere Haut und Haare sowie einen Teil der neurologischen Folgen.
StatPearls (Aktualisierung 12. April 2026) beschreibt den Erbgang als autosomal-rezessiv. Tragen beide Elternteile je eine veränderte Kopie, liegt die Chance für ein erkranktes Kind bei 25 Prozent, für ein gesundes Trägerkind bei 50 Prozent. Ein einzelnes verändertes Allel macht die Eltern selbst nicht krank. Die Häufigkeit schwankt stark nach Region. Dieselbe Übersicht schätzt weltweit etwa 1 zu 10 000 bis 24 000 Lebendgeburten, in Europa grob 1 zu 10 000 und in den USA etwa 1 zu 15 000. MedlinePlus Genetics nennt für die Vereinigten Staaten 1 zu 25 000; die Zahlen beschreiben unterschiedliche Kohorten, kein Mittelwert.
Fast alle Fälle (rund 98 Prozent laut StatPearls) beruhen auf dem PAH-Mangel. Selten, in etwa 1 bis 2 Prozent, liegt ein Defekt im Cofaktor Tetrahydrobiopterin (BH4) vor. Diese Variante braucht andere Medikamente als die klassische Diät allein; deshalb gehört die Pterin-Diagnostik zur Abklärung jedes auffälligen Screenings. Die ACMG-Leitlinie empfiehlt zusätzlich eine molekulare Bestätigung der PAH-Varianten, weil der Genotyp die Schwere und die Chance auf ein Ansprechen auf BH4-Analoga mitbestimmen kann.
Welche Symptome unbehandelt auftreten
Neugeborene mit PKU wirken in den ersten Wochen unauffällig; ohne Therapie schleichen sich die Zeichen über Monate ein. Mayo Clinic und Cleveland Clinic listen denselben Kern, darunter muffiger oder mäuseartiger Geruch von Atem, Haut oder Urin, hellere Haut, Haare und Augen als bei Geschwistern, Ekzem, Zittern, Anfälle, Mikrozephalie, Entwicklungsverzögerung und später schwere Intelligenzminderung. Der Geruch entsteht durch Phenylessigsäure, ein Abbauprodukt, das über Schweiß und Urin geht.
StatPearls datiert die Entwicklungsverzögerung oft auf das Alter von 6 bis 12 Monaten. Unbehandelt folgen Anfälle einschließlich BNS-Anfällen, Hyperaktivität, Aggression, selbstverletzendes Verhalten oder Züge aus dem Autismus-Spektrum, später Angst und Depression. Motorisch können Tremor, Spastik und Gangstörung hinzukommen. Phenylalanin konkurriert an der Blut-Hirn-Schranke mit anderen großen neutralen Aminosäuren; im Gehirn fehlen dann Bausteine für Serotonin und Katecholamine, die Markscheiden reifen schlechter.
Die Schwere folgt dem Restenzym. StatPearls teilt grob in klassische PKU mit unbehandelten Werten über 1200 µmol/l, milde PKU zwischen 600 und 1200 µmol/l und milde Hyperphenylalaninämie unter 600 µmol/l. Behandlung wird empfohlen, sobald unbehandelte Spiegel 360 µmol/l überschreiten. Sehr milde Formen brauchen manchmal keine strenge Diät; das entscheidet die Stoffwechselklinik, nicht ein Hausmittel. Wo das Neugeborenenscreening greift, sieht man das Vollbild der klassischen Erkrankung kaum noch.
Wie der Neugeborenentest die Diagnose stellt
Der Fersenbluttest im Neugeborenenscreening findet fast alle Fälle, bevor Symptome entstehen. In den USA und vielen anderen Ländern, darunter Deutschland, gehört PKU zum Pflichtprogramm. MedlinePlus (Labortest, zitiert 2025) legt die Abnahme üblicherweise auf 24 bis 72 Stunden nach der Geburt; das Kind soll zuvor Eiweiß aus Muttermilch oder Formel erhalten haben. Ein Test vor der 24-Stunden-Marke kann falsch unauffällig ausfallen und wird oft in der zweiten Lebenswoche wiederholt.
Wenige Tropfen Blut wandern als Trockenblutkarte ins Labor. Moderne Programme messen Phenylalanin und das Verhältnis Phenylalanin zu Tyrosin per Tandem-Massenspektrometrie. Ein auffälliges Ergebnis ist noch keine Diagnose. Als Nächstes folgen quantitative Plasma-Aminosäuren, der Phe/Tyr-Quotient und Tests auf Pterine im Blut oder Urin, um einen BH4-Stoffwechseldefekt auszuschließen. Merck (März 2024) betont diese Unterscheidung, weil die Standard-PKU-Diät neurologische Schäden bei BH4-Mangel nicht verhindert.
Familien mit bekanntem Risiko können vor der Geburt Chorionzotten oder Fruchtwasser untersuchen lassen. MedlinePlus nennt außerdem einen Enzym- oder Gentest der Eltern, wenn sie Trägerstatus klären wollen. Die ACMG-Leitlinie hält die molekulare Diagnostik beim Kind für eine starke Empfehlung. Sie bestätigt den PAH-Mangel formal und hilft, Sapropterin, Sepiapterin oder künftige Studien einzuordnen. Die Therapie startet trotzdem nicht erst nach dem Genbefund, sondern sobald der hohe Phenylalaninwert feststeht und ein Cofaktordefekt ausgeschlossen oder parallel abgeklärt ist.
Welche Phenylalanin-Zielwerte heute gelten
Der Zielkorridor für behandelte Patienten liegt bei 120 bis 360 µmol/l, gemessen in Plasma oder Vollblut; Werte dauerhaft über 360 µmol/l hängen mit schlechteren Intelligenzmaßen zusammen. Die ACMG-Leitlinie stützt das mit einer systematischen Übersicht. In 14 zusammengeführten Studien lag der mittlere IQ bei lebenslangem Mittelwert ≤360 µmol/l bei 106, bei höheren Mittelwerten bei 102. Der Abstand wirkt klein, bleibt aber statistisch belastbar und gilt über die Kindheit hinaus. Verlust der Kontrolle im Jugend- und Erwachsenenalter kann Tremor, Gangstörung, nachlassende Exekutivfunktionen und psychiatrische Symptome nachziehen.
Europäische Empfehlungen von 2017 staffelten nach Alter, mit 120 bis 360 µmol/l unter 12 Jahren und danach bis 600 µmol/l. Die aktuelle US-Leitlinie verzichtet auf diese Lockerung. Für Leser in Deutschland bedeutet das keine automatische Umstellung der lokalen Praxis. Je näher der Wert dauerhaft an 360 µmol/l oder darunter bleibt, desto besser die kognitive Prognose. Merck nennt für Kinder dasselbe Fenster, umgerechnet 2 bis 6 mg/dl.
Zu niedrige Spiegel sind ebenfalls unerwünscht. Die ACMG-Gruppe hält Werte unter 120 µmol/l oft für unbedenklich, weil Gesunde bis etwa 30 µmol/l liegen; Enzymtherapien können jedoch unter 30 µmol/l drücken. Die Fachinformation zu Pegvaliase verlangt dann Dosis- oder Kostanpassung. Kontrollintervalle legt die Klinik fest. In der Säuglingszeit oft wöchentlich, später seltener, in Wachstumsschüben und in der Schwangerschaft wieder eng. Ein einzelner Ausreißer nach einem Infekt oder einem Festessen ersetzt keine Trendbeurteilung.
Wie die phenylalaninarme Ernährung funktioniert
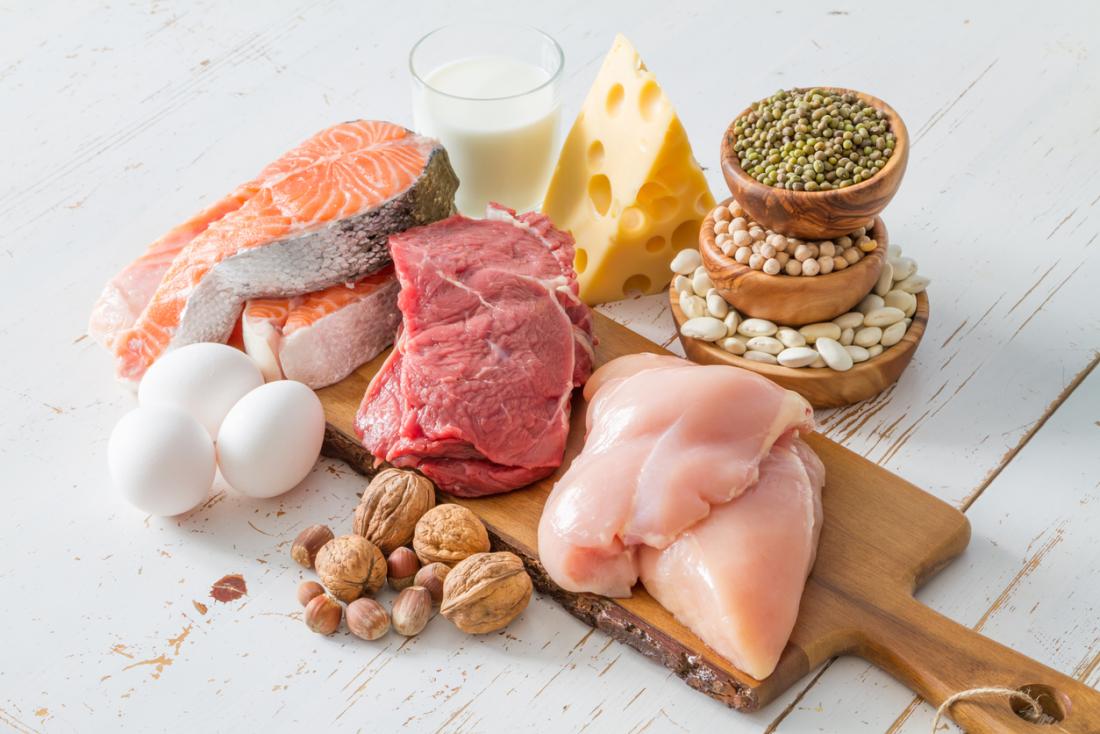
Die Basis bleibt eine streng begrenzte Zufuhr natürlichen Eiweißes plus eine phenylalaninfreie oder -arme Aminosäuremischung, die Protein, Tyrosin, Vitamine und Spurenelemente liefert. Mayo Clinic (Therapie, 13. Mai 2022) formuliert das Ziel als nur so viel Phenylalanin, wie Wachstum und Stoffwechsel brauchen, nicht mehr. Fleisch, Fisch, Eier, Milchprodukte, Nüsse, Hülsenfrüchte und Soja fallen praktisch aus. Kartoffeln, Getreide und viele Gemüse werden portioniert, Obst und spezielles eiweißarmes Brot oder Nudeln füllen den Teller.
Aspartam spaltet Phenylalanin ab und steht auf Diätlimonaden, zuckerfreiem Kaugummi, manchen Vitaminen und Hustenbonbons. In der EU trägt solches Produkt den Hinweis „enthält eine Phenylalaninquelle“. Cleveland Clinic (Juli 2025) rät, auch „light“- und „zuckerfrei“-Etiketten zu lesen. Die individuelle Toleranz misst die Klinik anhand von Blutwerten, Gewicht und Essprotokoll, nicht anhand einer universellen Grammzahl.
Stillen ist nicht tabu. Muttermilch enthält Phenylalanin, aber vergleichsweise wenig. ACMG (starke Empfehlung) und MedlinePlus halten Stillen in Kombination mit Phe-freier Säuglingsnahrung und engmaschigen Kontrollen für möglich; auch Mütter mit PKU dürfen ein Kind ohne PAH-Mangel stillen. StatPearls beschreibt oft eine kurze Phase mit ausschließlich Phe-freier Formel, bis der Spiegel fällt, danach dosierte Muttermilch oder normale Anfangsmilch. Die Mischung gehört in die Hand der Stoffwechseldiätetik, nicht in ein Internetrezept.
Alltagshilfen, die Mayo Clinic nennt, bleiben nüchtern praktisch.
- Portionen mit Waage und Messlöffel erfassen, weil Schätzungen den Tageswert schnell überschreiten können.
- Die Aminosäuremischung auf Mahlzeiten verteilen, statt die ganze Tagesmenge auf einmal zu trinken.
- Gewürze und phenylalaninarme Kräuter nutzen, damit Gemüse nicht eintönig schmeckt.
- Restaurantbesuche vorher klären oder eine sichere Beilage von zu Hause mitnehmen.
Langfristig drohen bei lückenhafter Formel Mängel an Selen, Zink, Kupfer, Magnesium, Vitamin B12 und Vitamin D; StatPearls nennt außerdem eine tendenziell niedrigere Knochendichte. Deshalb bleibt die Spezialnahrung Teil der Therapie, auch wenn Medikamente die natürliche Proteinmenge später lockern.
Welche Medikamente die Diät ergänzen können
Drei zugelassene Wirkstoffe können den Phenylalaninspiegel senken; keines ersetzt die ärztliche Kostplanung, und keines wirkt bei jedem Patienten. Sapropterin (Handelsname unter anderem Kuvan) ist ein synthetisches BH4. Laut US-Fachinformation (DailyMed, Kuvan) gilt es ab einem Lebensmonat bei BH4-responsiver PKU, immer zusammen mit phenylalaninarmer Kost. Die Startdosis beträgt 10 mg/kg einmal täglich vom ersten Monat bis sechs Jahre bzw. 10 bis 20 mg/kg ab sieben Jahren; nach nachgewiesenem Ansprechen 5 bis 20 mg/kg. StatPearls schätzt das Ansprechen auf etwa 20 bis 55 Prozent, vor allem bei milderen Genotypen. Fehlt nach einem Monat auf 20 mg/kg jeder Abfall, soll das Mittel laut Fachinformation abgesetzt werden.
Sepiapterin (Sephience) erhielt die FDA-Zulassung im Juli 2025 für Hyperphenylalaninämie ab einem Monat bei sepiapterin-responsiver PKU, ebenfalls plus Diät. Es ist eine Vorstufe von BH4 und stabilisiert zugleich fehlgefaltetes Enzym. DailyMed (Revision September 2025) staffelt die Startdosis nach Alter, mit 7,5 mg/kg unter sechs Monaten, 15 mg/kg bis unter einem Jahr, 30 mg/kg bis unter zwei Jahren und 60 mg/kg ab zwei Jahren; 60 mg/kg ist die Obergrenze. Häufige Nebenwirkungen sind Durchfall, Kopfschmerz, Bauchschmerz, zu niedriger Phenylalaninwert und verfärbter Stuhl. Blutungsneigung kann zunehmen. Hemmstoffe der Dihydrofolatreduktase (etwa Trimethoprim oder Methotrexat) und bestimmte Sulfonamide sollen vermieden werden. StatPearls zitiert die Phase-3-Studie APHENITY. Dort unterschritten 84 Prozent der Behandelten 360 µmol/l gegenüber 9 Prozent unter Placebo; 43 Prozent der zuvor sapropterin-negativen Teilnehmenden sprachen an.
Pegvaliase (Palynziq) ist ein pegyliertes Bakterienenzyme, das Phenylalanin unabhängig von PAH zu trans-Zimtsäure und Ammoniak spaltet. Die aktuelle US-Fachinformation (wesentliche Änderung Februar 2026) gilt für Patienten ab 12 Jahren mit Werten über 600 µmol/l trotz bestehender Therapie. In Europa lag die Schwelle lange bei 16 Jahren; was vor Ort erstattungsfähig ist, klärt die Klinik. DailyMed nennt als Start 2,5 mg subkutan einmal wöchentlich über vier Wochen, erste Gabe unter Aufsicht, danach langsame Steigerung. Anaphylaxie steht als Warnhinweis im Kasten. In den Zulassungsstudien hatten 10 Prozent (29 von 285) insgesamt 42 Episoden, oft in der ersten Stunde, vereinzelt bis 48 Stunden später, auch nach Jahren. Adrenalin muss verfügbar sein. Weitere häufige Reaktionen sind Hautrötung an der Einstichstelle und Gelenkschmerz.
| Präparat | Für wen laut FDA-Label | Start nach Fachinformation | Besonderes Risiko |
|---|---|---|---|
| Sapropterin (Kuvan) | Ab 1 Monat, BH4-responsiv, plus Diät | 10 mg/kg (1 Monat–6 Jahre) oder 10–20 mg/kg ab 7 Jahren, 1× täglich | Wirkt nur nach nachgewiesenem Ansprechen |
| Sepiapterin (Sephience) | Ab 1 Monat, sepiapterin-responsiv, plus Diät | Altersstaffel 7,5–60 mg/kg, 1× täglich zum Essen | Blutungsneigung; Wechsel mit Folat- und Sulfonamidhemmern |
| Pegvaliase (Palynziq) | Ab 12 Jahren (FDA 2/2026), Phe >600 µmol/l | 2,5 mg s.c. 1×/Woche über 4 Wochen, dann titrieren | Anaphylaxie; Programm mit Adrenalin und Schulung |
Große neutrale Aminosäuren können bei Jugendlichen und Erwachsenen als Zusatz die Aufnahme von Phenylalanin ins Gehirn mindern; in der Schwangerschaft rät die ACMG davon ab, weil der mütterliche Blutwert nicht zuverlässig sinkt. Gentherapie und mRNA-Ansätze laufen 2026 in frühen Studien, sind aber keine Versorgung.
Schwangerschaft und maternale PKU
Hohes mütterliches Phenylalanin ist für den Fetus giftig, auch wenn das Kind selbst kein defektes PAH-Genpaar erbt. ACOG (Committee Opinion 802, April 2020) verlangt Werte unter 6 mg/dl (360 µmol/l) mindestens drei Monate vor der Zeugung und 2 bis 6 mg/dl (120 bis 360 µmol/l) während der gesamten Schwangerschaft. Die ACMG-Leitlinie stuft die präkonzeptionelle Kontrolle als starke Empfehlung ein. Wer den Zielwert schon bei der Zeugung hält, senkte in der zusammengeführten Evidenz das Risiko für Mikrozephalie, Herzfehler, unterdurchschnittlichen IQ oder Verhaltensprobleme um 93 Prozent gegenüber Schwangerschaften, die erst später oder gar nicht kontrolliert waren.
Unkontrollierte maternale PKU kann Fehlgeburt, Frühgeburt, Wachstumsverzögerung, angeborene Herzfehler und kleine Kopfform nach sich ziehen. Das fetale Herz formt sich in den Wochen 8 bis 10; wer die Schwangerschaft erst dann bemerkt und der Wert liegt hoch, hat das kritischste Fenster schon hinter sich. Deshalb gehört Familienplanung in die Stoffwechselsprechstunde, nicht erst zum positiven Test. ACOG fordert Feindiagnostik, serielle Wachstumskontrollen und eine fetale Echokardiografie. Zu niedrige mütterliche Werte in der zweiten Schwangerschaftshälfte können das Wachstum ebenfalls dämpfen; die Klinik justiert Diät und Formel dann nach oben, nicht nach Gefühl.
Sapropterin darf die ACMG in der Schwangerschaft bedingt empfehlen, wenn die Frau anspricht und Nutzen sowie Risiken besprochen sind. Für Pegvaliase fehlt der Leitlinie die Datenlage; Zulassungsstudien schlossen Schwangere aus. Stillen nach der Geburt befürwortet ACMG ausdrücklich, sofern das Kind keinen eigenen PAH-Mangel hat oder – falls doch – Formel und Kontrollen mitlaufen. Partner-Carrier-Tests und Pränataldiagnostik können die Familie zusätzlich entlasten, ersetzen aber nicht die Stoffwechselkontrolle der Schwangeren.
Wann die Stoffwechselklinik oder der Notfall zählt
Jeder auffällige Neugeborenentest gehört noch am selben Werktag in ein Stoffwechselzentrum, nicht in eine abwartende Wiederholung ohne Plan. MedlinePlus rät außerdem zum Arzt, wenn ein Säugling nie gescreent wurde – etwa nach Geburt außerhalb der Klinik oder im Ausland – und erst recht, wenn in der Familie PKU vorkommt. Anfälle, ein plötzlich muffiger Körpergeruch, ein hartnäckiges Säuglingsekzem plus Stillstand der Meilensteine sind Gründe für eine umgehende pädiatrische Abklärung, auch wenn das Screening damals unauffällig schien; falsch negative Befunde sind selten, aber nicht unmöglich.
Frauen mit PKU, die schwanger werden wollen oder unerwartet schwanger sind, brauchen sofort Kontakt zur Stoffwechsel- und zur Pränatalmedizin. Mayo Clinic nennt dasselbe für Erwachsene, die die Diät in der Jugend abgebrochen haben. Rückkehr zur Kost und zu Kontrollen kann Konzentration, Stimmung und das Risiko späterer neurologischer Ausfälle verbessern, auch wenn frühe Hirnschäden nicht rückgängig werden.
Pegvaliase macht aus einer Stoffwechselkrankheit zusätzlich ein Allergierisiko. Atemnot, Pfeifen, Schwellung von Lippen oder Zunge, plötzlicher Blutdruckabfall, Erbrechen oder generalisierter Ausschlag nach der Spritze sind ein Notfall. Dann das Mittel absetzen, Adrenalin wie geschult nutzen und den Rettungsdienst rufen. DailyMed hält fest, dass solche Reaktionen jederzeit auftreten können, nicht nur in den ersten Wochen. Infekte, Fieber und längeres Fasten können den Phenylalaninwert in die Höhe treiben, weil körpereigenes Eiweiß abgebaut wird; dann zählt die Klinikhotline, bevor jemand auf eigene Faust die Formel streicht.
Was früh behandelte Erwachsene erwarten können
Früh und dauerhaft behandelte Menschen erreichen meist eine Intelligenz im Normbereich, schließen Schulen ab und arbeiten selbstständig; die Lebenserwartung gilt bei guter Führung als normal. StatPearls (2026) und Mayo Clinic bleiben trotzdem nüchtern. Subtile Einbußen in Aufmerksamkeit, Verarbeitungsgeschwindigkeit und Planung kommen auch bei früher Diagnose vor. Eine Metaanalyse, die StatPearls zitiert, knüpft an den lebenslangen Mittelwert. Pro 100 µmol/l mehr Phenylalanin sank der IQ um etwa 1,9 bis 4,1 Punkte. Weiße Substanz im MRT kann verändert sein, ohne dass jeder Fleck Symptome macht.
Psychisch berichten Register und Kohorten häufiger Angst und Niedergeschlagenheit als die Allgemeinbevölkerung. Die National-PKU-Alliance-Registry, die die ACMG-Gruppe zitiert, nannte Angst bei 64 Prozent und Depression bei 52 Prozent der Teilnehmenden; das ist Selbstbericht, kein Bevölkerungszensus, zeigt aber die Last der lebenslangen Therapie. Neurologisch beschreiben französische Daten Tremor und andere Zeichen bei gut 11 Prozent früh behandelter Erwachsener mit klassischer Form, vor allem bei schlechter Stoffwechselführung; viele Befunde bessern sich, wenn der Wert wieder sinkt.
Die schwierigste Phase ist oft der Wechsel von der Kinder- in die Erwachsenenmedizin. Diätmüdigkeit, Kosten für Spezialnahrung und fehlende Erwachsenensprechstunden erklären, warum Werte in den Zwanzigern steigen. ACMG besteht auf Therapie auf Lebenszeit, sobald der unbehandelte Wert über 360 µmol/l lag, und auf Versicherungsschutz für Medizinprodukte unabhängig vom Alter. Neue Wirkstoffe können natürlichen Proteinanteil erhöhen; sie entbinden nicht von Kontrollen und ersetzen keine Knochen-, Vitamin- und Stimmungsüberwachung.
Häufige Fragen
Ist Phenylketonurie heilbar?
Nein. Mayo Clinic und Cleveland Clinic schreiben ausdrücklich, dass es keine Heilung gibt. Frühzeitige Diät und, wo geeignet, Medikamente können schwere Hirnschäden verhindern und den Alltag vieler Patienten nah an den der Altersgruppe halten.
Muss die Diät im Erwachsenenalter weiterlaufen?
Ja, sobald unbehandelte Werte über 360 µmol/l liegen, empfiehlt die ACMG-Leitlinie von 2025 die Therapie lebenslang. Wer in der Jugend aufhört, riskiert nachlassende Konzentration, Stimmungsschwankungen und neurologische Zeichen, die sich nach Wiederaufnahme oft teilweise bessern.
Kann ein Baby mit PKU gestillt werden?
Ja, in Kombination mit phenylalaninfreier Säuglingsnahrung und engmaschigen Blutkontrollen. ACMG befürwortet Stillen ausdrücklich; die Mengen legt die Stoffwechseldiätetik fest, nicht eine pauschale Zahl aus dem Netz.
Welche Lebensmittel sind bei PKU besonders problematisch?
Alle eiweißreichen tierischen und viele pflanzliche Quellen sowie Aspartam. Mayo Clinic nennt Milch, Eier, Käse, Fleisch, Fisch, Geflügel, Nüsse, Soja und Hülsenfrüchte als typische Sperrkost; die erlaubte Restmenge ist individuell.
Was bedeutet maternale PKU für das ungeborene Kind?
Hohe mütterliche Phenylalaninwerte können Herz, Gehirn und Wachstum des Fetus schädigen, auch wenn das Kind selbst keine PKU hat. ACOG verlangt den Zielkorridor schon Monate vor der Zeugung; die ACMG-Auswertung zeigte ein um 93 Prozent niedrigeres Risiko schwerer Folgen bei Kontrolle zum Konzeptionszeitpunkt.
Wirkt Sapropterin bei jeder Form?
Nein. DailyMed und StatPearls begrenzen den Nutzen auf BH4-responsive Verläufe, oft mildere Genotypen. Ohne messbaren Abfall nach einem Monat auf 20 mg/kg täglich soll das Mittel laut US-Label beendet werden.
Wann ist Pegvaliase ein Notfall?
Bei Zeichen einer Anaphylaxie nach der Spritze zählen Atemnot, Schwellung im Gesicht, Kreislaufkollaps, heftiges Erbrechen oder generalisierte Nesselsucht. DailyMed verlangt Adrenalin und sofortige Notfallhilfe; die Reaktion kann auch nach langer Therapie auftreten.
Fazit
PKU bleibt eine Diagnose für das ganze Leben, aber keine automatische schwere Behinderung. Der Hebel ist der Phenylalaninwert. Liegt er unter oder bei 360 µmol/l, früh nach der Geburt erreicht und später nicht aufgegeben, hängt die kognitive Prognose eng mit diesem Labor zusammen. Screening, Plasma-Aminosäuren, Pterintest und PAH-Genetik sortieren, wer Diät allein braucht und wer ein Cofaktorproblem oder ein medikamentös ansprechbares Enzym hat.
Seit 2018 ist die Apotheke breiter geworden. Sapropterin bleibt der erste pharmakologische Versuch bei Restaktivität, Sepiapterin (2025) kann einen Teil der früheren Nichtansprecher erreichen, Pegvaliase senkt Werte unabhängig vom Leberenzym und verlangt dafür ein Allergiekonzept. Keines dieser Mittel heilt, weil das Gen unverändert bleibt.
Wer morgen etwas tun will, lässt den Screeningbefund nicht liegen, streicht die Aminosäuremischung nicht eigenmächtig, ruft bei Kinderwunsch drei Monate vor dem Versuch die Stoffwechselklinik an und hält bei Pegvaliase das Adrenalin greifbar. Fragen zu Dosis und Lockerung der Kost gehören dorthin, nicht in ein allgemeines Rezept.
Quellen
- Smith WE, Berry SA et al.: Phenylalanine hydroxylase deficiency diagnosis and management: A 2023 evidence-based clinical guideline of the American College of Medical Genetics and Genomics (ACMG). Genetics in Medicine, Januar 2025.
- Daley SF, Corado A: Phenylketonuria (PKU). StatPearls, 12. April 2026.
- National Library of Medicine: Phenylketonuria. MedlinePlus Medical Encyclopedia, 8. April 2025.
- National Library of Medicine: Phenylketonuria. MedlinePlus Genetics, Stand: 2023.
- Mayo Clinic Staff: Phenylketonuria (PKU) – Symptoms and causes. Mayo Clinic, 13. Mai 2022.
- Mayo Clinic Staff: Phenylketonuria (PKU) – Diagnosis and treatment. Mayo Clinic, 13. Mai 2022.
- Cleveland Clinic: Phenylketonuria (PKU). Cleveland Clinic, 16. Juli 2025.
- Demczko M: Phenylketonuria (PKU). Merck Manual Professional Edition, März 2024.
- U.S. Food and Drug Administration: KUVAN- sapropterin dihydrochloride tablet. DailyMed, Stand: 2025.
- U.S. Food and Drug Administration: PALYNZIQ- pegvaliase-pqpz injection, solution. DailyMed, Februar 2026.
- U.S. Food and Drug Administration: SEPHIENCE- sepiapterin powder. DailyMed, September 2025.
- American College of Obstetricians and Gynecologists: Management of Women With Phenylalanine Hydroxylase Deficiency (Phenylketonuria). Obstetrics & Gynecology (Committee Opinion 802), April 2020.