Neurofibromatose ist eine Gruppe erblicher Erkrankungen, bei denen meist gutartige Tumoren an Hautnerven, Hirnnerven oder im Rückenmark wachsen und die Hautpigment oft verändert ist. Eine Heilung gibt es nicht; Verlauf, Komplikationen und Lebensqualität hängen vom Typ ab und lassen sich mit Kontrollen, Operation und seit 2020 auch mit Medikamenten beeinflussen.
Viele Familien fürchten zuerst Krebs oder ein stark verkürztes Leben. Die ehrliche Antwort lautet, dass die meisten Tumoren gutartig bleiben und laut National Institute of Neurological Disorders and Stroke viele Menschen mit NF1 eine durchschnittliche Lebenserwartung haben, während GeneReviews (Revision April 2025) den Median trotzdem um mindestens acht Jahre niedriger ansetzt als in der Allgemeinbevölkerung, vor allem durch bösartige Nervenscheidentumoren und Gefäßkomplikationen.
Die Mayo Clinic (Aktualisierung Juli 2026) nennt für NF1 etwa ein betroffenes Kind unter 2500 Geburten. Finnische Register in GeneReviews kommen auf eine Geburteninzidenz von etwa 1 zu 1871. Seit April 2020 ist in den USA der MEK-Hemmer Selumetinib für symptomatische, nicht vollständig operable plexiforme Neurofibrome zugelassen, 2025 folgten die Erweiterung auf Kleinkinder und Erwachsene sowie Mirdametinib. Sechs oder mehr Café-au-lait-Flecken, neue Sehstörungen oder beidseitiger Hörverlust gehören zu den Schwellen, ab denen eine Abklärung nicht warten sollte.
Welche Formen der Neurofibromatose gibt es?
Unter dem Sammelbegriff stehen mehrere genetisch getrennte Krankheitsbilder, die Tumoren der Nervenscheide begünstigen, sich aber in Gen, Alter bei Beginn und Leitbefund unterscheiden. NF1 bleibt die häufigste Form. Was früher Neurofibromatose Typ 2 hieß, heißt seit dem internationalen Konsens von Plotkin und Kollegen 2022 NF2-bezogene Schwannomatose; der alte Name wurde bewusst aufgegeben, damit weniger Verwechslung mit NF1 entsteht.
Das Merck Manual (Fachfassung, Februar 2026) rechnet NF1 etwa 96 Prozent aller Neurofibromatosen zu, die NF2-bezogene Form etwa 3 Prozent. Eine Metaanalyse, die das Handbuch zitiert, schätzt die Geburteninzidenz der NF1 auf rund 1 zu 2600. Für die NF2-bezogene Schwannomatose nennt dasselbe Werk Registerdaten aus Nordwestengland mit etwa 1 zu 28 000 Geburten, für die übrige Schwannomatose etwa 1 zu 69 000. Die restliche Schwannomatose bleibt die seltenste Linie.
Drei Linien sollte man im Kopf behalten, weil sie Therapie und Kontrollplan steuern.
| Form | Gen und Chromosom | Geburtenhäufigkeit (Register/Schätzungen) | Typisches Leitbild |
|---|---|---|---|
| Neurofibromatose Typ 1 | NF1-Gen auf Chromosom 17 | etwa 1 von 1900 bis 3000 | Café-au-lait-Flecken, Neurofibrome, oft schon im Kindesalter |
| NF2-bezogene Schwannomatose | NF2-Gen auf Chromosom 22 | etwa 1 von 28 000 | beidseitige vestibuläre Schwannome, Hör- und Gleichgewichtsstörung |
| Nicht-NF2-Schwannomatose | SMARCB1 oder LZTR1 auf Chromosom 22 | etwa 1 von 69 000 | schmerzhafte Schwannome, typisch ohne Vestibularistumor |
Mosaikformen kommen bei allen Typen vor. Dann trägt nur ein Teil der Körperzellen die Variante, das Bild bleibt oft milder oder auf eine Körperregion begrenzt. Ein Kind eines Elternteils mit Mosaik kann trotzdem die klassische, den ganzen Körper betreffende Form erben. Deshalb gehört zur ersten Beratung immer die Frage, ob Verwandte Flecken, Hörverlust oder Nerventumoren haben, auch wenn niemand bisher eine Diagnose trägt.
Welche Symptome hat die Neurofibromatose Typ 1?
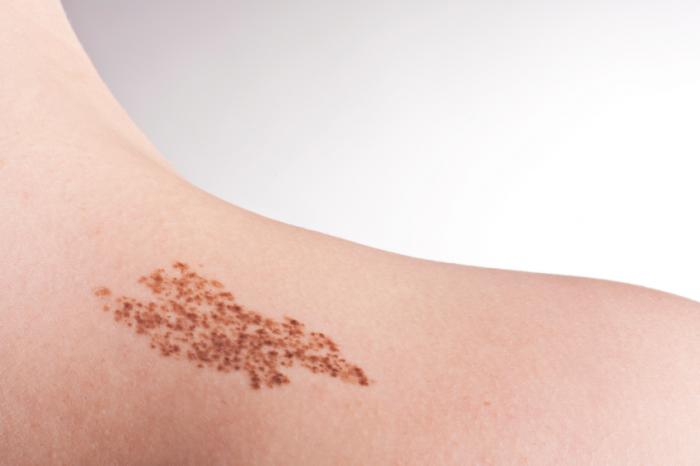
NF1 zeigt sich fast immer zuerst an der Haut und oft schon im Säuglings- oder Kleinkindalter; bis zum zehnten Lebensjahr sind die meisten Kinder diagnostizierbar, schreibt die Mayo Clinic. Café-au-lait-Flecken sind flache, milchkaffeefarbene Maler, die bei vielen Menschen einzeln vorkommen. Mehr als sechs solcher Flecken, bei Kindern über 5 Millimeter und nach der Pubertät über 15 Millimeter im größten Durchmesser, gelten als Warnzeichen für NF1.
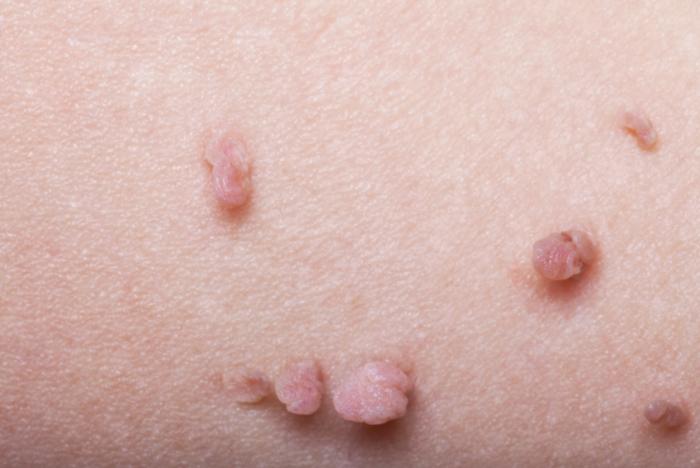
Sommersprossen in Achseln oder Leisten erscheinen häufig zwischen dem dritten und fünften Lebensjahr und liegen in Hautfalten, nicht nur im Gesicht. Kutane Neurofibrome sind weiche, erbsengroße Knoten in oder unter der Haut. Sie bleiben im Kindesalter oft rar und nehmen ab der Jugend zu; Erwachsene können wenige oder Hunderte entwickeln. Plexiforme Neurofibrome folgen mehreren Nervenästen, können schon angeboren sein und benachbartes Gewebe aufdehnen. GeneReviews beziffert sichtbare plexiforme Tumoren auf etwa 30 Prozent, im Ganzkörper-MRT auf rund 50 Prozent.
Lisch-Knötchen sind kleine, die Sehkraft nicht störende Erhebungen der Iris; sie braucht man die Spaltlampe, um sie sicher zu sehen. Neu in den Kriterien von 2021 sind Aderhautveränderungen, die sich mit optischer Kohärenztomografie oder Nahinfrarot zeigen. Ein Sehnervengliom entsteht nach NINDS bei etwa 15 bis 20 Prozent der Kinder, am ehesten zwischen dem ersten und sechsten Lebensjahr. Viele dieser Gliome bleiben stumm. Manche mindern die Sehschärfe, lassen ein Auge vortreten oder lösen eine Pubertas praecox aus, wenn der Sehnervenkreuzungshügel mitbetroffen ist.
Weitere häufige Befunde sind ein größerer Kopfumfang, eher geringe Körpergröße, Skoliose, eine nach vorn außen gebogene Tibia und Bluthochdruck. Lernschwierigkeiten betreffen nach GeneReviews 50 bis 60 Prozent, eine geistige Behinderung nur 4 bis 8 Prozent. ADHS liegt bei 30 bis 50 Prozent der Kinder und Jugendlichen vor, autistische Symptome bei einem relevanten Anteil. Krampfanfälle kommen in etwa 6 bis 7 Prozent vor. Der Alltag kann also von Flecken allein bis zu Schmerz, Sehverlust und Schulproblemen reichen, selbst innerhalb einer Familie.
Woran erkennt man die NF2-bezogene Schwannomatose?
Leitbefund sind langsam wachsende Schwannome, vor allem beidseits am Gleichgewichts- und Hörnerv, dazu oft Meningeome und spinale Ependymome. Symptome beginnen laut NHS (Seite geprüft April 2025) meist in den späten Teenagerjahren oder frühen Zwanzigern, können aber in jedem Alter auftreten. Kinder fallen manchmal zuerst mit Schielen, kindlichem Katarakt oder Fußheberschwäche auf, nicht mit Taubheit.
Hörverlust kommt schleichend oder selten plötzlich. Tinnitus, Unsicherheit beim Gehen und Schwindel gehören dazu, weil der Tumor den achten Hirnnerv belastet. Gesichtsschwäche, Taubheit oder eine hängende Mundecke entstehen, wenn Nachbarstrukturen mitbetroffen sind. Kopfschmerz, Übelkeit und Krampfanfälle können auf Meningeome oder Druck im Schädelinneren hinweisen. Hautschwannome kommen vor, Café-au-lait-Flecken bleiben aber deutlich seltener und blasser als bei NF1.
NINDS betont, dass viele Schwannome über Jahre kaum wachsen und nicht jede Läsion sofort operiert werden muss. Gefährlich wird die Lage, nicht der Zellcharakter. Ein vestibuläres Schwannom kann den Hirnstamm einengen. Mehrere spinale Tumoren können Gehen, Blase oder Feinmotorik stören. Juvenile hintere subkapsuläre Katarakte, retinale Hamartome und epiretinale Membranen stützen die Diagnose, wenn eine erfahrene Augenärztin sie sieht.
Ältere Texte sprachen vom Akustikusneurinom. Gemeint ist dasselbe vestibuläre Schwannom. Der neue Name NF2-bezogene Schwannomatose soll klar machen, dass es sich um ein Schwannomleiden handelt und nicht um eine Variante der NF1. Wer Hörverlust plus Gleichgewichtsstörung in jungem Alter hat oder beidseitige Tumoren am inneren Gehörgang, braucht eine MRT-Abklärung und genetische Beratung, nicht nur ein Hörgerät.
Was unterscheidet die übrige Schwannomatose?
Die nicht-NF2-Schwannomatose erzeugt multiple Schwannome an peripheren und spinalen Nerven, in der Regel ohne die beidseitigen Vestibularistumoren der NF2-bezogenen Form. Schmerz steht im Vordergrund, oft als erster und belastendster Befund, schreibt das Merck Manual. Taubheit, Kribbeln oder Schwäche in Fingern und Zehen können folgen, je nachdem welchen Nerv der Tumor trägt.
Genetisch zählen vor allem keimbahnpathogene Varianten in SMARCB1 oder LZTR1, beide auf Chromosom 22 in der Nähe des NF2-Gens. Plotkin und Kollegen unterscheiden zusätzlich 22q-bezogene Schwannomatose, Schwannomatose ohne nähere Zuordnung (wenn noch nicht molekular untersucht) und Schwannomatose, die sich trotz Testung keinem bekannten Gen zuordnen lässt. Etwa 15 bis 25 Prozent der Fälle sind familiär, der Rest entsteht neu.
Beschwerden beginnen oft erst im frühen Erwachsenenalter. Manche Träger bleiben lange ohne Beschwerden, andere haben einen umschriebenen Körperabschnitt mit mehreren Tumoren. Hybridtumoren aus Schwannom- und Neurofibromanteilen kommen vor und gehören in die Hand von Neuropathologen, die NF-Erkrankungen kennen. Die Abgrenzung zur NF2-bezogenen Form ist praktisch wichtig, weil Hörprognose, MRT-Plan und Operationsindikation anders aussehen.
Therapie zielt zuerst auf Schmerz. Analgetika, Physiotherapie und gezielte Nervenblockaden können helfen. Eine Resektion kommt infrage, wenn der Schmerz nicht beherrschbar ist oder ein neurologisches Defizit wächst. Radikale „Alles-raus“-Strategien ohne Funktionsabwägung nützen selten, weil neue Schwannome nachwachsen können.
Wie entsteht die Erkrankung und wie wird sie vererbt?
Ursache ist jeweils der Verlust eines Tumorsuppressors in anfälligen Zellen. Das NF1-Gen bildet Neurofibromin, das das Ras-MAPK-Wachstumssignal bremst. Fehlt funktionsfähiges Neurofibromin, teilen sich Schwann-Zellen und andere Nervenscheidenzellen ungebremster. MedlinePlus erklärt den Zwei-Treffer-Mechanismus. Ein Kind wird mit einer veränderten Kopie geboren; der zweite Treffer entsteht später in einzelnen Zellen und löst dort das Neurofibrom aus.
NF2 kodiert Merlin, das Kontakt- und Wachstumshemmer in Schwann-Zellen ist. SMARCB1 und LZTR1 greifen in Chromatin und Ras-Regulation ein. Beim familiären Schwannomleiden braucht es oft mehrere Schritte auf Chromosom 22, bis ein Tumor entsteht. Deshalb sieht man bei Geschwistern mit derselben Keimbahnvariante sehr verschiedene Tumorzahlen.
Das Erbgangsmuster ist autosomal-dominant. Ein Elternteil mit NF1 oder NF2-bezogener Schwannomatose gibt die Variante mit 50 Prozent Wahrscheinlichkeit weiter. Rund die Hälfte der NF1-Fälle entsteht neu in Ei- oder Samenzelle, ohne dass ein Elternteil erkrankt ist. Die Penetranz der NF1 liegt nach Kindheit nahe 100 Prozent, die Ausprägung schwankt stark. Ein milde betroffener Elternteil kann ein Kind mit plexiformen Tumoren und Lernproblemen haben, und umgekehrt.
Mosaik-NF1 oder Mosaik-NF2-SWN entsteht, wenn die Variante erst nach der Befruchtung in einem Zellklon auftritt. Das klinische Bild bleibt oft segmentaler. Für die Familienplanung gilt trotzdem Vorsicht. Trägt die Keimbahn die Variante, gilt wieder das 50-Prozent-Risiko. Pränataldiagnostik und Präimplantationsdiagnostik sind möglich, wenn die familiäre Variante bekannt ist. GeneReviews rät vor einer Schwangerschaft zur genetischen Beratung, nicht zur Selbstzuschreibung von Wahrscheinlichkeiten aus dem Internet.
Wie wird die Diagnose heute gestellt?
Die Diagnose stützt sich auf klinische Kriterien plus, seit 2021, den Nachweis einer keimbahnpathogenen NF1-Variante als eigenes Kriterium. Legius und die International Consensus Group ersetzten damit die NIH-Liste von 1987. Ohne erkranktes Elternteil braucht es zwei Merkmale. Mit einem Elternteil, das die Kriterien erfüllt, reicht ein weiteres Merkmal beim Kind.
Zu den NF1-Merkmalen zählen sechs oder mehr Café-au-lait-Flecken der genannten Größe, Achsel- oder Leistenfreckling, zwei Neurofibrome beliebigen Typs oder ein plexiformes Neurofibrom, ein Sehnervengliom, zwei Lisch-Knötchen oder zwei Aderhautveränderungen, eine typische Knochenläsion (Keilbeindysplasie, anterolaterale Tibiabiegung, Pseudarthrose) und eine heterozygote pathogene NF1-Variante mit etwa 50 Prozent Allelfrequenz in normalem Gewebe, etwa Blut. Ein Befund nur im Tumorgewebe oder eine Variante unsicherer Bedeutung zählt nicht.
Die Unterscheidung zum Legius-Syndrom (SPRED1) ist neu fest in den Kriterien verankert. Kinder mit vielen Café-au-lait-Flecken und Freckling, aber ohne Neurofibrome, Lisch-Knötchen, Gliome und typische Knochenläsionen, können Legius-Syndrom haben. Das Bild ist milder, die Krebsrisiken der NF1 fehlen weitgehend. Deshalb soll der Gentest NF1 und bei rein pigmentärem Bild SPRED1 einschließen, nicht nur „irgendetwas Neurokutanes“ bestätigen.
Für die NF2-bezogene Schwannomatose gelten nach Plotkin 2022 unter anderem beidseitige vestibuläre Schwannome, dieselbe NF2-Variante in mindestens zwei anatomisch getrennten NF2-typischen Tumoren oder eine Kombination aus Haupt- und Nebenkriterien (einseitiges vestibuläres Schwannom, betroffener Elternteil, mehrere Meningeome, NF2-Variante im Blut, plus Katarakt, Ependymom, nichtvestibuläres Schwannom). MRT von Kopf und Wirbelsäule, Hör- und Augentest sowie eine Untersuchung durch ein NF-erfahrenes Team ersetzen das Rätselraten anhand einzelner Knötchen.
Wood-Licht kann blasse Café-au-lait-Flecken auf sehr heller oder sehr dunkler Haut sichtbar machen. Die Mayo Clinic hält fest, dass sich NF1 oft bis zum Alter von vier Jahren klinisch sichern lässt, wenn man die Kinder weiterbeobachtet. Ein einziges Merkmal ohne Familienanamnese ist noch keine Diagnose, aber ein Grund für Wiedervorstellungen.
Welche Behandlungen gibt es seit 2020?
Bis 2020 bestand die Therapie vor allem aus Beobachten, Operieren, Orthesen und der Behandlung von Blutdruck, Schmerz und Lernproblemen. Das hat sich für plexiforme Neurofibrome geändert. Es gibt weiter keine Heilung, schreibt die Mayo Clinic. Aber zwei MEK-Hemmer können inoperable, symptomatische plexiforme Tumoren bei vielen Patientinnen und Patienten verkleinern.
Die US-Arzneimittelbehörde ließ Selumetinib (Koselugo) am 10. April 2020 für Kinder ab zwei Jahren zu, 2025 senkte sie die Altersgrenze auf ein Jahr und erweiterte die Zulassung am 19. November 2025 auf Erwachsene. Grundlage bei Erwachsenen war die placebokontrollierte Studie KOMET mit 145 Teilnehmenden. Die bestätigte Ansprechrate nach zentralen MRT-Volumina lag bei 20 Prozent unter Selumetinib gegenüber 5 Prozent unter Placebo; 86 Prozent der Ansprechenden hielten das Ansprechen mindestens sechs Monate. Die empfohlene Dosis beträgt laut FDA 25 Milligramm pro Quadratmeter Körperoberfläche oral zweimal täglich, bis der Tumor fortschreitet oder die Unverträglichkeit überwiegt. Warnhinweise betreffen Herzpumpleistung, Augen, Darm, Haut, den Muskelmarker Kreatinkinase und, bei Kapseln, Vitamin-E-bedingt das Blutungsrisiko sowie eine Schädigung Ungeborener.
Mirdametinib (Gomekli) folgte am 11. Februar 2025 für Erwachsene und Kinder ab zwei Jahren mit symptomatischen plexiformen Neurofibromen, die sich nicht vollständig entfernen lassen. In der einarmigen Studie ReNeu mit 114 Personen lag die bestätigte Ansprechrate bei 41 Prozent der Erwachsenen und 52 Prozent der Kinder. Häufige unerwünschte Wirkungen waren Ausschlag, Durchfall, Übelkeit, Muskel- und Gelenkschmerz; bei Kindern zusätzlich Nagelbettentzündung und in einem relevanten Anteil eine verminderte linksventrikuläre Funktion. Die Dosis richtet sich nach der Körperoberfläche und wird in drei von vier Wochen eines Zyklus gegeben. Ob und in welcher Form deutsche Fachzentren das Präparat einsetzen, hängt von europäischer Zulassung, Erstattungsregeln und dem Einzelfall ab.
Operation bleibt sinnvoll, wenn ein Tumor Druck, Entstellung, Infektneigung oder den Verdacht auf Bösartigkeit erzeugt. Plexiforme Tumoren lassen sich oft nur unvollständig entfernen und können nachwachsen; Nervenschäden sind ein reales Risiko. Kutane Neurofibrome kann man bei Juckreiz oder mechanischer Reizung entfernen, sie können aber erneut erscheinen. Skoliose braucht Korsett oder Wirbelsäulenchirurgie, eine Tibiabiegung frühzeitig eine Schiene, damit der Knochen nicht bricht. Sehnervengliome beobachtet man zunächst. Schreitet der Sehverlust fort, ist Chemotherapie die erste onkologische Linie, nicht voreilige Bestrahlung im Kindesalter, weil Bestrahlung bei NF1 das Risiko für Zweitprobleme einschließlich Moyamoya-Gefäßkrankheit erhöhen kann.
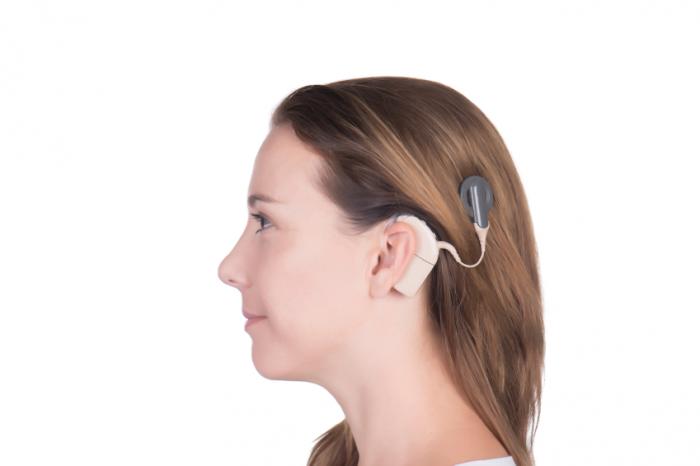
Bei NF2-bezogener Schwannomatose bleibt die Operation am Vestibularisnerv ein zweischneidiger Eingriff, weil Hören und Gesichtsnerv auf dem Spiel stehen. Das Merck Manual nennt Bevacizumab, einen Hemmstoff des Gefäßwachstumsfaktors, als Option bei rasch wachsenden vestibulären Schwannomen, um Hörverlust und Operationsdruck hinauszuschieben. Eine eigene FDA-Zulassung für diese Indikation fehlt; britische und europäische Zentren nutzen das Mittel in Spezialprogrammen. Hörgeräte, Cochlea-Implantat oder auditorisches Hirnstammimplantat können Sprache zugänglich machen, ersetzen aber kein natürliches Gehör. Schmerztherapie, Physiotherapie und genetische Beratung gehören bei allen Formen dazu.
Welche Komplikationen und Krebsrisiken bestehen?
Komplikationen entstehen, wenn Tumoren Nerven oder Organe einengen, Knochen verformen oder selten bösartig werden. Das lebenszeitliche Risiko eines bösartigen peripheren Nervenscheidentumors (MPNST) liegt nach GeneReviews bei 8 bis 13 Prozent, die europäische Überwachungsleitlinie ERN GENTURIS (eClinicalMedicine, 2023) nennt 8 bis 16 Prozent. Die Tumoren entstehen meist in vorbestehenden plexiformen Neurofibromen, typischerweise zwischen dem 20. und 40. Lebensjahr. Alarmzeichen sind neuer oder stark zunehmender Schmerz, rasches Wachstum, Verhärtung, neue Schwäche oder Ausfälle von Blase, Darm, Schlucken oder Atmung.
Frauen mit NF1 haben ein erhöhtes Risiko für Brustkrebs vor dem 50. Lebensjahr und ungünstigere Tumorbiologie. Mayo Clinic und ERN GENTURIS empfehlen deshalb ein jährliches Brustscreening ab 30 Jahren, bevorzugt mit MRT, hilfsweise Mammografie. Der NHS nennt für Großbritannien eine jährliche Mammografie ab 40. Beide Schwellen liegen früher als das übliche Alterscreening. Weitere gehäuft vorkommende Tumoren sind gastrointestinale Stromatumoren, Phäochromozytome, Glomustumoren der Finger und, selten, juvenile myelomonozytäre Leukämie.
Gefäßkomplikationen umfassen arteriellen Bluthochdruck (GeneReviews: mindestens 15 bis 20 Prozent), Nierenarterienstenose, angeborene Herzfehler und bei Kindern nach Schädelbestrahlung ein erhöhtes Moyamoya-Risiko. Schlaganfälle treten früher auf als in der Allgemeinbevölkerung. Phäochromozytome sind selten, können aber krisenhaften Blutdruck erklären und dürfen bei typischer Klinik nicht übersehen werden.
Skelettprobleme reichen von rasch fortschreitender dystropher Skoliose im Grundschulalter über Pseudarthrose nach Tibiafraktur bis zu früher Osteoporose im Erwachsenenalter. Schwangerschaft kann Neurofibrome vorübergehend vermehren und den Blutdruck belasten; die meisten Schwangerschaften verlaufen dennoch ohne schwere Komplikation, brauchen aber ein geburtshilfliches Team, das NF1 kennt. Sichtbare Tumoren belasten Selbstbild und soziale Kontakte. Das ist kein kosmetisches Nebenthema, sondern ein Grund, psychologische Mitbehandlung früh anzubieten.
Wann zum Arzt und wann in die Klinik?
Ein Arztbesuch lohnt, sobald bei einem Kind sechs oder mehr Café-au-lait-Flecken, Achselfreckling, unklare Knoten oder eine Familienanamnese für NF auffallen. Die Mayo Clinic rät zur Vorstellung, sobald Symptome der NF1 sichtbar werden, auch wenn die Tumoren langsam wachsen. Ungeklärter Schmerz, Muskelschwäche sowie Taubheit in Händen oder Füßen gehören ebenfalls zur Abklärung.
Nicht jeder Fleck ist ein Notfall. Sinnvoll ist der Kinderarzt oder die Hausärztin, wenn die Zahl der Maler zunimmt, die Schule stockt, der Blutdruck steigt oder ein weicher, wachsender Tumor in Gesicht, Hals oder Extremität erscheint. Ein NF-Zentrum oder eine neuropädiatrische Ambulanz sollte die Diagnose sichern, den Gentest einordnen und den Kontrollkalender festlegen. Eltern, die selbst betroffen sind, können eine genetische Sprechstunde schon vor der Geburt nutzen.
Der NHS formuliert klare Dringlichkeitsstufen, die sich auf deutsche Notfallwege übertragen lassen.
- Anhaltende, zunehmende oder neu sehr starke Kopfschmerzen bei bekanntem oder vermutetem NF-Leiden brauchen noch am selben Tag ärztlichen Rat, in Deutschland über den Hausarzt, den kassenärztlichen Bereitschaftsdienst 116 117 oder die Notaufnahme.
- Wiederholtes Erbrechen ohne Magen-Darm-Infekt, plötzliche Sehverschlechterung oder ein vorgewölbtes Auge gehören in dieselbe schnelle Spur, weil ein Sehnervengliom oder ein Hirndruck dahinterstecken kann.
- Ein erstmaliger Krampfanfall oder eine neue Schwäche im Gesicht oder einer Körperhälfte ist ein Grund, den Rettungsdienst 112 zu rufen.
- Neuer, nächtlicher oder rasch zunehmender Schmerz in einem bekannten plexiformen Tumor, Verhärtung oder frische Lähmung müssen binnen Tagen auf ein MPNST geprüft werden, nicht in der nächsten Jahressprechstunde.
- Plötzlicher Hörsturz, beidseitiger Hörverlust in jungem Alter oder eine Kombination aus Tinnitus, Fallneigung und Gesichtsschwäche rechtfertigt eine rasche HNO- und MRT-Abklärung auf vestibuläre Schwannome.
Zwischen den Terminen zählt jede Änderung. Die Mayo Clinic betont, dass viele Komplikationen besser steuerbar sind, wenn die Behandlung früh beginnt. Wer wartet, bis „der Knoten von selbst aufhört“, verliert Zeit, in der ein MEK-Hemmer, eine Operation oder eine Blutdruckeinstellung noch mehr Funktion retten könnte.
Wie verläuft das Leben mit der Diagnose?
Der Verlauf ist lebenslang und individuell. Viele Menschen mit NF1 haben vor allem Hautzeichen und leben ohne schwere Behinderung. Andere brauchen wiederholte Eingriffe, Seh- oder Hörhilfen, Schmerztherapie oder onkologische Mitbehandlung. NINDS hält fest, dass die meisten Menschen mit NF1 eine durchschnittliche Lebenserwartung haben. GeneReviews präzisiert den Preis. Der Median liegt mindestens acht Jahre unter dem der Allgemeinbevölkerung, Frauen tragen in manchen Registern eine höhere Übersterblichkeit, und die wichtigsten frühen Todesursachen sind MPNST und Vaskulopathie.
Für die NF2-bezogene Form schreibt der NHS (April 2025), dass die Krankheit den Alltag oft stark einschränkt und die Lebensdauer beeinflussen kann, abhängig von Tumorzahl, Lage und Tempo. Ältere Serien, die ein sehr niedriges mittleres Sterbealter nannten, stammen aus einer Zeit ohne Spezialzentren und ohne VEGF-Hemmung. Heutige Prognosen soll das behandelnde Team am eigenen Verlauf festmachen, nicht an einer Zahl aus den 1990er-Jahren.
Kontrollen folgen dem Alter. Kinder brauchen mindestens jährlich eine altersgerechte Untersuchung mit Haut, Blutdruck, Wachstum, Pubertätszeichen, Skelett und einer vollständigen Augenuntersuchung, plus eine Einschätzung von Lernen und Verhalten. Das Merck Manual empfiehlt die Suche nach Sehnervengliomen alle 6 bis 12 Monate bis zum achten Lebensjahr, danach jährlich. Symptomlose Screening-MRTs des Gehirns sind nicht Standard; bei Sehverlust, hormonellen Zeichen oder neuen neurologischen Ausfällen ist die MRT dagegen geboten. ERN GENTURIS schlägt beim Übergang ins Erwachsenenalter ein Ganzkörper-MRT vor, um die innere Tumorlast und das individuelle MPNST-Risiko zu schätzen. Erwachsene sollen mindestens alle drei Jahre klinisch gesehen werden, bei Symptomen enger.
Alltagshilfe ist Teil der Medizin. Kinder mit NF1 profitieren von einer neuropsychologischen Testung und einem schulischen Nachteilsausgleich. Methylphenidat kann ADHS-Symptome oft bessern, wie GeneReviews festhält. Erwachsene brauchen Blutdruckmessung, früheres Brustscreening, Haut- und Schmerzchecks sowie ein Gespräch, bevor sie eine Familie planen. Selbsthilfegruppen und NF-Ambulanzen ersetzen keine Therapie, verringern aber die Isolation, die sichtbare Tumoren erzeugen können.
Häufige Fragen
Ist Neurofibromatose heilbar?
Nein, eine Heilung gibt es weder für NF1 noch für die Schwannomatosen. Symptome, Tumoren und Komplikationen lassen sich überwachen und oft lindern. Seit 2020 können MEK-Hemmer plexiforme Neurofibrome bei einem Teil der Behandelten verkleinern, ohne die genetische Ursache zu beseitigen.
Ist Neurofibromatose dasselbe wie Krebs?
Nein. Die meisten Neurofibrome, Schwannome, Meningeome und Sehnervengliome sind gutartig. Menschen mit NF1 haben dennoch ein erhöhtes Risiko für bestimmte Krebserkrankungen, vor allem für MPNST und für Brustkrebs bei Frauen vor dem 50. Lebensjahr. Deshalb gehören Alarmzeichen und früheres Brustscreening in den Kontrollplan.
Wird Neurofibromatose immer vererbt?
Nein. Etwa die Hälfte der NF1-Fälle entsteht neu, ohne erkranktes Elternteil. Liegt die Variante bei einem Elternteil vor, beträgt das Risiko für jedes Kind 50 Prozent. Die Penetranz der NF1 ist nach der Kindheit fast vollständig, die Schwere aber nicht vorhersehbar.
Wie viele Café-au-lait-Flecken sind verdächtig?
Mehr als sechs Flecken der genannten Größe gelten als ein diagnostisches Merkmal der NF1, nicht als Diagnose allein. Einzelne Café-au-lait-Maler sind in der Bevölkerung häufig und meist harmlos. Kommen Achselfreckling, Knoten, eine Familienanamnese oder Sehprobleme hinzu, sollte eine Fachärztin die Kriterien prüfen.
Kann man mit Neurofibromatose alt werden?
Ja, viele Menschen mit NF1 erreichen ein hohes Alter, besonders bei mildem Hautbefund und ohne bösartigen Nervenscheidentumor. GeneReviews nennt dennoch eine um mindestens acht Jahre niedrigere mittlere Lebenserwartung. Bei der NF2-bezogenen Form hängt die Prognose stärker von Hörnerven-, Hirn- und Rückenmarkstumoren ab.
Was ist ein plexiformes Neurofibrom?
Es ist ein oft angeborener, mehrere Nervenäste umfassender Tumor, der Gewebe verdicken und verformen kann. Sichtbar ist er bei etwa 30 Prozent, im Ganzkörper-MRT bei etwa der Hälfte der Menschen mit NF1. Persistierender Schmerz, rasches Wachstum oder neue Schwäche müssen an eine entartende Veränderung denken lassen.
Fazit
Wer bei einem Kind viele milchkaffeefarbene Flecken, Achselfreckling oder weiche Nervenknoten sieht, holt besser früh eine Diagnose ein, statt auf das Jugendalter zu warten. Zwei klinische Merkmale oder ein Merkmal plus Gentest sichern NF1 nach den Kriterien von 2021; beidseitige vestibuläre Schwannome oder eine NF2-Variante in mehreren Tumoren führen zur NF2-bezogenen Schwannomatose. Ein einziges Mal ohne Zweitzeichen ist noch keine Festlegung, aber ein Grund für Wiedervorstellungen und eine Augenkontrolle.
Der nächste praktische Schritt ist ein festes NF-Team, kein Selbstversuch mit ungeregelten Präparaten. Kinder brauchen jährliche Haut-, Blutdruck-, Wachstums- und Sehchecks, Frauen mit NF1 ein Brustscreening ab 30 nach Mayo und ERN GENTURIS. Neue Schmerzen in einem plexiformen Tumor, Sehverlust, Erbrechen mit Kopfschmerz oder ein erstmaliger Krampfanfall gehören in die rasche Medizin, nicht in die Warteschleife.
Seit 2020 ist die Therapie nicht mehr nur Beobachten und Schneiden. Selumetinib und Mirdametinib können inoperable plexiforme Neurofibrome verkleinern, Bevacizumab kann bei ausgewählten Menschen mit NF2-bezogener Schwannomatose Wachstum und Gehör beeinflussen. Die Mittel ersetzen weder Heilung noch lebenslange Vorsicht. Sie ändern aber die Frage, die Familien 2018 noch unbeantwortet mit nach Hause nahmen, nämlich ob sich ein wachsender Nerventumor überhaupt medikamentös berühren lässt.
Quellen
- Mayo Clinic: Neurofibromatosis type 1 – Symptoms and causes. Mayo Clinic, 14. Juli 2026.
- Mayo Clinic: Neurofibromatosis type 1 – Diagnosis and treatment. Mayo Clinic, 14. Juli 2026.
- FDA: FDA approves selumetinib for adults with neurofibromatosis type 1 with symptomatic, inoperable plexiform neurofibromas. U.S. Food and Drug Administration, 19. November 2025.
- FDA: FDA approves mirdametinib for adult and pediatric patients with neurofibromatosis type 1 who have symptomatic plexiform neurofibromas not amenable to complete resection. U.S. Food and Drug Administration, 11. Februar 2025.
- NINDS: Neurofibromatosis. National Institute of Neurological Disorders and Stroke, Stand: 2025.
- Friedman JM: Neurofibromatosis 1. GeneReviews, 3. April 2025.
- NHS: Neurofibromatosis type 1 (NF1). National Health Service, 9. April 2025.
- NHS: Neurofibromatosis type 2 (NF2). National Health Service, 24. April 2025.
- Victorio MC: Neurofibromatosis. Merck Manual Professional Edition, Februar 2026.
- Plotkin SR, Messiaen L et al.: Updated diagnostic criteria and nomenclature for neurofibromatosis type 2 and schwannomatosis: An international consensus recommendation. Genetics in Medicine, 9. Juni 2022.
- Legius E, Messiaen L et al.: Revised diagnostic criteria for neurofibromatosis type 1 and Legius syndrome: an international consensus recommendation. Genetics in Medicine, 19. Mai 2021.
- Carton C, Evans DG et al.: ERN GENTURIS tumour surveillance guidelines for individuals with neurofibromatosis type 1. eClinicalMedicine, 13. Januar 2023.