Das Marfan-Syndrom ist eine angeborene Störung des Bindegewebes, die vor allem die Aorta, die Augenlinsen und das Skelett trifft und die Hauptschlagader lebensbedrohlich erweitern oder einreißen kann. Eine Heilung gibt es nicht; mit Bildgebung, Betablockern oder Sartanen und rechtzeitig geplanter Wurzeloperation nähert sich die Lebenserwartung nach Angaben der Cleveland Clinic (Stand März 2025) und von GeneReviews (Aktualisierung 2022) der der Allgemeinbevölkerung.
Die Ausprägung reicht von wenigen körperlichen Hinweisen bis zum seltenen neonatalen Verlauf mit früher Herzschwäche. Viele Menschen erhalten die Diagnose erst als Jugendliche oder junge Erwachsene, obwohl die Veranlagung schon bei der Geburt besteht. Gefährlich bleibt vor allem die Aortenwurzel am Ausgang des Herzens. Wird eine Erweiterung übersehen, kann die Wand schichtenweise einreißen. Das IRAD-Register, das StatPearls 2023 zitiert, fand bei Dissektionen unter 40 Jahren in etwa der Hälfte der Fälle ein Marfan-Syndrom.
Was ist das Marfan-Syndrom?
Das Marfan-Syndrom verändert Fibrillin-1, ein Gerüstprotein des Bindegewebes, und macht Gefäße, Bänder, Klappen und Linsen instabiler als bei Menschen ohne die Variante. Cleveland Clinic (2025) und NHS (2023) zählen es zu den häufigeren erblichen Bindegewebserkrankungen; Kliniken nennen meist etwa eine betroffene Person unter 3000 bis 5000, Frauen und Männer gleich oft, ohne Bevorzugung einer Herkunft.
MedlinePlus Genetics nennt weltweit ungefähr eine Person unter 5000. Das Merck Manual (Oktober 2025) zitiert Registerarbeiten mit 1,5 bis 6,8 Fällen je 100 000 Einwohner und liegt damit niedriger als die klinischen Schätzungen. Die Differenz erklärt sich vor allem durch unerkannte milde Verläufe und unterschiedliche Diagnosekriterien, nicht durch zwei verschiedene Krankheiten.
Bindegewebe hält Organe, hält Druck in Arterien aus und begrenzt das Längenwachstum der Knochen. Fehlt funktionsfähiges Fibrillin-1, wachsen Röhrenknochen oft überlang, Gelenke werden locker, und die Aortenwand gibt unter dem Pulsdruck nach. Gleichzeitig binden Mikrofasern Wachstumsfaktoren schlechter; überschüssiges TGF-beta fördert Entzündung und Umbau der Gefäßwand. Intelligenz und kognitive Entwicklung bleiben in der Regel unberührt.
Ohne Behandlung starben klassische Verläufe historisch oft im frühen Erwachsenenalter; StatPearls nennt rund 32 Jahre für unbehandelte Patientinnen und Patienten um 1972 und etwa 72 Jahre nach Daten von 1993. Heutige Überlebenszahlen ähneln der Allgemeinbevölkerung, wenn Diagnose, Medikamente und geplante Operation rechtzeitig greifen. Männer sterben im Mittel früher als Frauen. Plötzliche Todesfälle betreffen vor allem Unerkannte und Menschen mit später Diagnose.
Welche Körperzeichen und Beschwerden sind typisch?
Körperbau, Augen und Herz liefern die häufigsten Hinweise, aber kein einzelnes Zeichen beweist die Diagnose. Mayo Clinic (März 2024) und Cleveland Clinic (2025) beschreiben schlanken Hochwuchs, unverhältnismäßig lange Arme, Beine, Finger und Zehen, Kiel- oder Trichterbrust, hohen Gaumen mit eng stehenden Zähnen, Plattfüße und eine oft seitlich gekrümmte Wirbelsäule. Die Armspannweite übersteigt häufig die Körpergröße.
Zwei Merkmale gelten in der revidierten Ghent-Nosologie als Kardinalzeichen. Die Aortenwurzel am Sinus Valsalvae erweitert sich, manchmal schon vor dem zehnten Lebensjahr, und die Augenlinse kann aus ihrer Aufhängung rutschen (Ectopia lentis). GeneReviews (2022) sieht eine Linsenverlagerung bei ungefähr 60 Prozent, StatPearls nennt 50 bis 80 Prozent; die Linse wandert meist nach oben außen. Mehr als die Hälfte der Betroffenen ist stark kurzsichtig.
Herzklappen können schlaff werden. StatPearls beziffert einen Mitralklappenprolaps auf 40 bis 54 Prozent, häufiger bei Frauen und mit dem Alter zunehmend. Dann spüren manche Extra- oder Aussetzer, Luftnot oder rasche Ermüdung. Eine undichte Aortenklappe entsteht oft erst, wenn die Wurzel schon deutlich geweitet ist. Hautstreifen ohne Schwangerschaft oder starke Gewichtsschwankung, lockere Gelenke und ein schmales Gesicht mit tief sitzenden Augen ergänzen das Bild, fehlen aber bei vielen.
Nicht jeder Hochwuchs ist Marfan. Homozystinurie, Loeys-Dietz-Syndrom, vaskuläres Ehlers-Danlos-Syndrom und isolierte Linsenverlagerung können täuschen. Bei Kindern bleiben Skelett- und Aortenbefunde oft unvollständig; GeneReviews rät dann zu vorläufigen Bezeichnungen wie unspezifische Bindegewebestörung oder mögliches Marfan-Syndrom, bis der Aorten-Z-Score die Schwelle erreicht.
Typische Hinweise, die eine Abklärung lohnen, sind:
- Ein Elternteil hat gesicherte Diagnose oder starb jung an einer Aortenkomplikation ohne andere Erklärung.
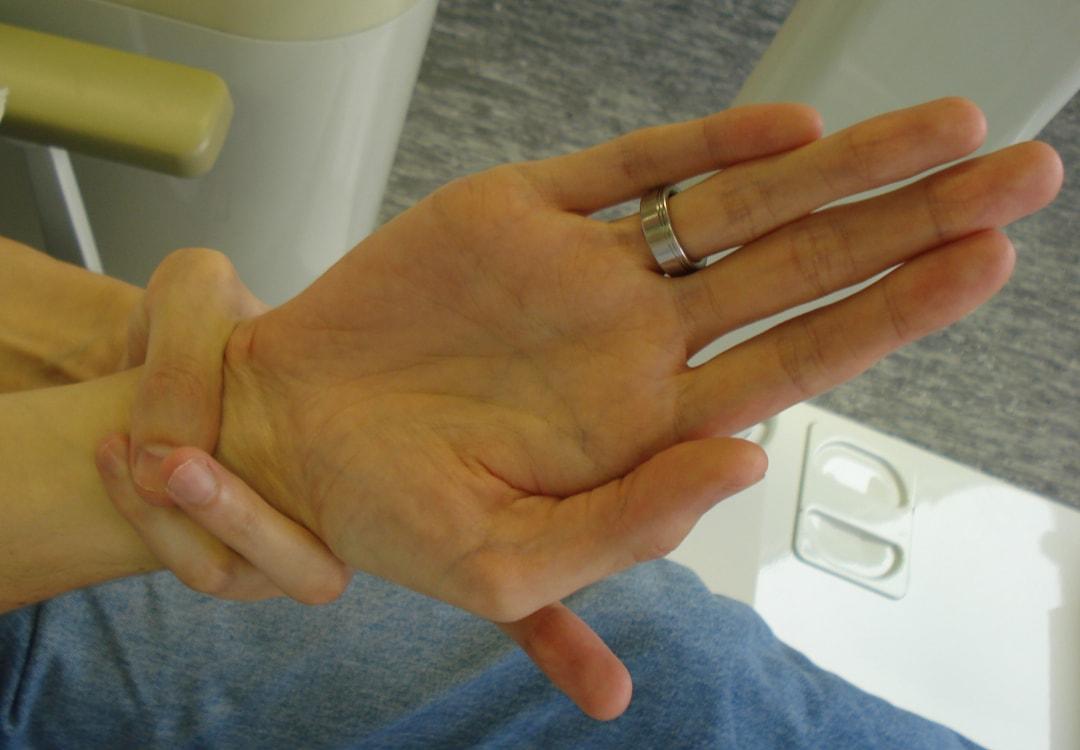
- Finger und Handgelenk erfüllen das Daumen- und das Handgelenkzeichen gleichzeitig.
- Neue Sehverschlechterung, Lichtblitze oder ein plötzlicher Schatten im Gesichtsfeld treten auf.
- Brustschmerz, Rücken- oder Bauchschmerz entsteht abrupt und fühlt sich reißend an.
Wann ist die Aorta gefährlich, wann in die Notaufnahme?
Die gefährlichste Komplikation ist die Dissektion der aufsteigenden Aorta, ein Einriss der inneren Wandschicht, durch den Blut die Wand spaltet und die Arterie reißen kann. Mayo Clinic (2024) beschreibt plötzlichen, oft reißenden Schmerz in Brust oder Rücken; die Cleveland Clinic nennt denselben Mechanismus als häufigste lebensbedrohliche Folge. StatPearls verortet den Start typischerweise oberhalb der Herzkranzgefäßabgänge, mit möglicher Ausdehnung über die gesamte Aorta.
Schmerz allein entscheidet nicht. Manche Menschen schildern eher das Gefühl, etwas sei grundlegend falsch, oder der Schmerz wandert. Kalte blasse Beine, plötzliche Bewusstlosigkeit, Schlaganfallzeichen oder ein neuer lauter Klappenbefund verstärken den Verdacht. Dann gehört der Weg in die Notaufnahme, nicht in die nächste Sprechstunde. ACC/AHA 2022, zusammengefasst bei StatPearls 2024, fordern bei akutem Aortensyndrom systolische Werte unter 120 mmHg, soweit die Organe durchblutet bleiben, und eine Herzfrequenz von 60 bis 80 Schlägen; zuerst intravenöse Betablocker, danach bei Bedarf gefäßerweiternde Mittel.
Eine geplante Kontrolle ersetzt den Notfall nicht. Umgekehrt rechtfertigt nicht jeder stechende Brustschmerz bei bekanntem Marfan-Syndrom sofort den Operationssaal. Neu, maximal, wandernd oder mit Kreislaufschwäche ist die Schwelle zur Klinik niedrig zu halten, weil Minuten die Prognose einer Typ-A-Dissektion bestimmen. StatPearls zitiert Johns-Hopkins-Serien, in denen die 30-Tage-Sterblichkeit bei elektiver Wurzeloperation bei 1,5 Prozent lag, bei Notfalleingriff binnen 24 Stunden bei 11,7 Prozent.
Lungenfellkollaps (Pneumothorax) und Netzhautablösung können ebenfalls abrupt beginnen. Stechender einseitiger Brustschmerz mit Luftnot nach Husten oder ohne Anlass, plötzlicher Vorhang vor einem Auge oder viele Lichtblitze brauchen dieselbe Nachtabklärung, nur in anderer Fachrichtung. NIAMS und Mayo listen beide Komplikationen als typische, behandelbare Folgen des lockeren Gewebes.
Welche Rolle spielen FBN1 und Vererbung?
Ursache ist in der Regel eine krankheitsverursachende Variante im Gen FBN1 auf Chromosom 15, das die Bauanleitung für Fibrillin-1 trägt. GeneReviews (2022) findet Sequenzvarianten bei etwa 90 bis 93 Prozent der klassisch Betroffenen, größere Deletionen bei einem kleineren Anteil. Fehlt der Nachweis, schließt das die klinische Diagnose nicht aus; selten liegen Veränderungen in der Regulation oder eine überlappende Erkrankung mit TGFBR1, TGFBR2 oder verwandten Genen vor.
Ein verändertes Allel reicht (autosomal-dominant). Ungefähr 75 Prozent erben die Variante von einem Elternteil, ungefähr 25 Prozent entstehen neu in Ei- oder Samenzelle. Jedes Kind eines Betroffenen hat unabhängig vom Geschlecht eine Chance von 50 Prozent, die Variante zu übernehmen. Die Durchdringung gilt als vollständig, die Ausprägung innerhalb einer Familie aber als sehr unterschiedlich. Deshalb kann ein schlanker Vater mit Linsenproblem ein Kind mit früher Aortenweitung haben.
Fibrillin-1 bildet Mikrofibrillen, die Gewebe elastisch halten und TGF-beta speichern. Weniger funktionsfähiges Protein setzt den Wachstumsfaktor frei; Entzündung, Matrix-abbauende Enzyme und glatte Muskelzellverluste schwächen die Aortenmedia. Genau dieser Signalweg begründet, warum Sartane (Angiotensin-Rezeptorblocker) nicht nur den Blutdruck senken, sondern in Tiermodellen und späteren Studien die Wurzelvergrößerung bremsen können. StatPearls fasst das als Umbau aus Strukturdefekt, überschüssigem TGF-beta und erhöhten MMP-2- und MMP-9-Aktivitäten.
Ein Gentest hilft, wenn die Klinik unklar bleibt, wenn Verwandte kaskadenartig untersucht werden sollen oder wenn Loeys-Dietz und vaskuläres Ehlers-Danlos-Syndrom ausgeschlossen werden müssen, weil deren OP-Schwellen und Gefäßmuster anders liegen. Vor einer Schwangerschaft kann die bekannte familiäre Variante eine Präimplantations- oder pränatale Diagnostik erlauben. Die Beratung gehört in die Humangenetik, nicht in einen Online-Selbsttest.
Wie wird die Diagnose gestellt?
Die Diagnose stützt sich auf die 2010 überarbeitete Ghent-Nosologie, nicht auf ein einzelnes Labor. Ohne Familienanamnese reicht die Kombination aus Aortenwurzel-Z-Score von mindestens 2 (oder Dissektion) plus Linsenverlagerung. Alternativ genügen Aortenbefund plus gesicherte FBN1-Variante, Aortenbefund plus Systemscore von mindestens 7 Punkten oder Linsenverlagerung plus eine FBN1-Variante, die zuvor mit Aortenerkrankung verknüpft war. Mit gesicherter Familie reichen Linsenbefund, Systemscore mindestens 7 oder ein altersangepasster Aorten-Z-Score.
Der Systemscore gewichtet körperliche und bildgebende Zeichen. Daumen- und Handgelenkzeichen zusammen zählen drei Punkte, Kielbrust zwei, Trichterbrust oder Brustasymmetrie einen, Hinterfußfehlstellung zwei, Plattfuß einen, Spontanpneumothorax zwei, durale Ektasie zwei, Hüftpfannenprotrusion zwei. Skoliose, eingeschränkte Ellstreckung, drei von fünf Gesichtszeichen, Hautstreifen, Myopie über drei Dioptrien und Mitralklappenprolaps bringen je einen Punkt. Ein reduzierter Rumpf-Bein-Index plus erhöhte Spannweite zählt nur ohne schwere Wirbelsäulenkrümmung.
Kinder unter 20 Jahren erfüllen die Schwellen oft noch nicht. GeneReviews schlägt dann die Kategorie unspezifische Bindegewebestörung vor, wenn der Systemscore unter 7 liegt oder der Aorten-Z-Score unter 3 bleibt und keine FBN1-Variante vorliegt. Potenzielles Marfan-Syndrom gilt, wenn eine FBN1-Variante ohne bisherige Aortenassoziation bei Z-Score unter 3 gefunden wird. Jährliche Echokardiografie bleibt in beiden Gruppen Pflicht, weil die Wurzel nachwachsen kann.
Mayo Clinic (2024) nennt als Basisuntersuchungen Echokardiografie, bei Bedarf CT oder MRT der Aorta, Spaltlampenuntersuchung nach weiter Pupille und Druckmessung gegen Glaukom. NIAMS (Oktober 2023) betont, dass kein Einzeltest die Diagnose ersetzt. Ein negatives FBN1-Ergebnis bei typischer Klinik verpflichtet, überlappende Syndrome gezielt zu suchen statt die Überwachung einzustellen.
Welche Herzuntersuchungen und Intervalle sind üblich?
Nach der Diagnose misst die transthorakale Echokardiografie Aortenwurzel und aufsteigende Aorta; sechs Monate später folgt eine zweite Messung, um das Wachstum zu sehen. Bleibt der Durchmesser stabil, reicht laut ACC/AHA 2022, referiert bei StatPearls 2024, eine jährliche Kontrolle mit Echo, CT oder MRT. Wächst die Wurzel rasch, liegt sie nahe der Operationsschwelle oder besteht eine relevante Klappenundichtigkeit, werden die Abstände kürzer.
Erwachsene brauchen irgendwann eine Darstellung der gesamten Aorta, weil sich Aussackungen seltener auch im Bogen, in der absteigenden Brust- oder in der Bauchaorta bilden. Nach Wurzelersatz oder nach Dissektion empfiehlt GeneReviews mindestens jährliche Schnittbildgebung. Bei Kindern ohne starke Weitung bleibt das jährliche Echo Standard; Vergleiche laufen über körperoberflächenbezogene Z-Scores, nicht über Zentimeter allein.
Messregeln müssen gleich bleiben, sonst täuscht ein Millimeter Unterschied Wachstum vor. StatPearls zur Leitlinie 2022 beschreibt für das Echo die Leading-edge-Messung der Wurzel in der Enddiastole, für CT und MRT innere Kante zu innerer Kante mit EKG-Triggerung, jeweils Sinus zu Sinus. Wiederholte CT-Serien bei jungen Menschen belasten durch Strahlung; MRT ohne Gadolinium ist in der Schwangerschaft und für Verlaufskontrollen oft die bessere Wahl, wenn die Frage die gesamte Aorta betrifft.
Erstgradig Verwandte eines Indexpatienten sollen klinisch und, bei bekannter Variante, genetisch untersucht werden. Fehlt die Variante, bleibt die Bildgebung der Aorta der praktikable Weg. Ein unauffälliges Echo im Kindesalter schließt späteres Wachstum nicht aus; die Intervalle legt die Kardiologie nach Körpergröße, Familienanamnese und Klappenstatus fest, nicht nach einem festen Kalender für alle.
Welche Medikamente können die Aorta schützen?
Die US-Leitlinie ACC/AHA 2022 empfiehlt entweder einen Betablocker oder einen Angiotensin-Rezeptorblocker in der höchsten vertragenen Dosis, um das Wachstum der Aortenwurzel zu verlangsamen; die Kombination beider Stoffgruppen gilt als vernünftig. Ältere Empfehlungen von 2010 stellten Betablocker in den Vordergrund und nannten Sartane eher als Zusatz. Diese Gleichstellung ist die wichtigste medikamentöse Verschiebung der letzten Jahre.
Betablocker senken Herzfrequenz und Druckanstieg in der Wurzel. StatPearls zur älteren Praxis nennt Zielwerte unter 100 Schlägen nach submaximaler Belastung bei Erwachsenen und unter 110 bei Kindern; welche Substanz gewählt wird, hängt von Asthma, Verträglichkeit und Schwangerschaftswunsch ab. NHS (Juni 2023) nennt Losartan oder Irbesartan, wenn Betablocker nicht möglich sind. Merck (2025) startet bei Kindern eine Monotherapie, sobald der Z-Score mindestens 2 beträgt (unter 16 Jahren) oder der absolute Durchmesser mindestens 3,5 cm (ab 16 Jahren), und erweitert auf zwei Wirkstoffe, wenn die Weitung fortschreitet.
Sartane und ACE-Hemmer sind in der Schwangerschaft tabu, weil sie das Ungeborene schädigen können. Betablocker dürfen oft weiterlaufen, dann mit Wachstumskontrolle des Fetus; Atenolol steht im Verdacht, das Wachstum stärker zu dämpfen als andere Vertreter. Kalziumkanalblocker, die manche Kliniken früher als Ausweichmittel bei Asthma nutzten, warnt GeneReviews 2022 ausdrücklich: Tierdaten und Beobachtungen zeigten mehr Dissektionen und frühere Aortenoperationen. Cleveland Clinic erwähnt Kalziumblocker 2025 noch als Alternative; die Leitlinie 2022 setzt auf Betablocker oder Sartan, nicht auf diese Klasse.
Weitere Mittel brauchen denselben Vorsichtston. Fluorchinolon-Antibiotika können nach GeneReviews die Neigung zu Aneurysma und Dissektion verstärken. Abschwellende Schnupfenmittel, übermäßiges Koffein und Triptane gegen Migräne belasten das Herz-Kreislauf-System zusätzlich. Nach mechanischem Klappenersatz bleibt lebenslange Blutverdünnung nötig; nach klappenerhaltender Wurzeloperation entfällt sie oft, dann aber mit lebenslanger Klappenkontrolle.
Wann raten Leitlinien zur Aortenoperation?
Geplant operiert wird, bevor die Wand einreißt, nicht erst im Schockraum. ACC/AHA 2022, im Kerntext des American College of Cardiology festgehalten, empfiehlt den Ersatz von Aortenwurzel und aufsteigender Aorta ab 5,0 cm. Bei Familienanamnese einer Dissektion, raschem Wachstum, diffuser Weitung von Wurzel und aufsteigender Aorta oder auffälliger Wirbelarterien-Schlängelung gilt 4,5 cm in einem erfahrenen Zentrum als sinnvoll. Dasselbe gilt, wenn die Querschnittsfläche der Wurzel geteilt durch die Körpergröße mindestens 10 Quadratzentimeter pro Meter erreicht.
| Situation | Schwelle | Empfehlung ACC/AHA 2022 |
|---|---|---|
| Erwachsene ohne Zusatzrisiko | mindestens 5,0 cm | geplanter Ersatz von Wurzel und aufsteigender Aorta |
| Dissektion in der Familie, rasches Wachstum oder diffuse Weitung | mindestens 4,5 cm | Operation in einem erfahrenen Aortenzentrum sinnvoll |
| Fläche der Wurzel geteilt durch Körpergröße | mindestens 10 cm² je Meter | Operation ebenfalls sinnvoll |
| Kinderwunsch bei Wurzel über 4,5 cm | über 4,5 cm | Eingriff vor der Schwangerschaft empfohlen |
| akute Dissektion der aufsteigenden Aorta | jeder Durchmesser | Notfalloperation |
Mayo Clinic (2024) nennt rund 50 Millimeter oder rasches Wachstum als Gesprächsanlass für den Wurzelersatz, oft mit Kunststoffschlauch; die eigene Klappe kann in geeigneten Fällen erhalten bleiben (Reimplantation nach David). Historisch ersetzte die Bentall-Operation Wurzel und Klappe durch ein mechanisches Conduit, was lebenslange Gerinnungshemmer verlangt. Klappenerhaltende Verfahren senken diese Last, brauchen aber dichte, haltbare Segel und erfahrene Operateure.
Bei Kindern bleibt die Dissektion selten. GeneReviews und StatPearls sehen dort eher rasches Wachstum von etwa 0,5 bis 1,0 cm pro Jahr oder fortschreitende schwere Aortenklappenundichtigkeit als Anlass, nicht denselben Zentimeterwert wie bei Erwachsenen. Endovaskuläre Stentprothesen, die bei degenerativen Aneurysmen der absteigenden Aorta Standard sein können, sind bei erblichen Bindegewebestörungen nach der Leitlinie 2022 meist die schlechtere Wahl; offene Naht an belastbarem Gewebe bleibt vorzuziehen.
Was gilt für Sport, Augen, Skelett und Lunge?
Bewegung bleibt erwünscht, nur nicht in der Form, die die Aorta oder Gelenke reißt. Cleveland Clinic (2025) empfiehlt für die meisten Betroffenen Belastung von niedriger bis mittlerer Intensität und rät von Kontaktsport, Training bis zur Erschöpfung, isometrischem Halten wie Unterarmstütz und Pressatmung (Valsalva) ab. Mayo nennt zügiges Gehen, Bowling, Doppeltennis oder Golf als meist verträglichere Beispiele. NHS warnt zusätzlich vor langem Lauf, schwerem Heben, Turnen, Klettern und Tauchen, weil Druck- und Stoßspitzen die Wurzel und lockere Gelenke belasten.
Die Augen brauchen mindestens jährliche Kontrolle. Kurzsichtigkeit und Linsenverlagerung lassen sich oft mit Brille oder Kontaktlinse korrigieren; eine verschobene Linse kann später operativ entfernt und durch eine Kunstlinse ersetzt werden. GeneReviews rät von LASIK ab. Netzhautrisse, frühes Glaukom und grauer Star im mittleren Erwachsenenalter sind häufiger als in der Allgemeinbevölkerung und gehören in die Augenheilkunde, nicht in die Selbstbeobachtung allein.
An der Wirbelsäule spricht StatPearls Korsetts vor allem bei noch wachsenden Kindern mit Kurven unter 25 Grad an; Operationen werden oft ab etwa 45 Grad diskutiert, mit höherer Komplikationsrate als bei idiopathischer Skoliose. NHS nennt 40 Grad als grobe Schwelle zur Aufrichtung. Trichterbrust bedrängt selten die Lunge so stark, dass eine Hebung der Rippen nötig wird; Kielbrust ist meist ein Formproblem. Durale Ektasie, eine Weitung des Duralsacks um das Rückenmark, betrifft mehr als zwei Drittel und kann Kreuz-, Bein- oder Kopfschmerz machen; eine ursächliche Therapie fehlt.
Lungenblasen in den Oberlappen erklären den Hang zum Spontanpneumothorax. Schlafbezogene Atemstörungen kommen vor, weil der schmale Rachen und die Brustform den Luftweg einengen. Chronischer Schmerz, von StatPearls mit 47 bis 92 Prozent beziffert, und die sichtbare Körperlichkeit belasten Psyche und Teilhabe. Cleveland Clinic nennt Angst, Niedergeschlagenheit und soziale Isolation als häufige Begleiter; Hilfe durch Psychotherapie oder Selbsthilfegruppen ist Teil der Behandlung, nicht Beiwerk.
Was bedeutet das für Schwangerschaft und Familie?
Schwangerschaft steigert Blutvolumen, Herzzeitvolumen und hormonelle Belastung der Gefäßwand; die meisten schwangerschaftsbezogenen Dissektionen ereignen sich im letzten Drittel und in den ersten zwölf Wochen nach der Geburt. ACC/AHA 2022 empfiehlt vor der Zeugung Beratung plus Aortenbildgebung. Liegt die Wurzel über 4,5 cm, soll der Ersatz vor der Schwangerschaft erfolgen. Zwischen 4,0 und 4,5 cm kann ein Eingriff erwogen werden, besonders bei weiteren Risikofaktoren. Eine frühere Dissektion gilt als starkes Argument gegen eine weitere Schwangerschaft.
Während der Schwangerschaft führen Kardiologie und Geburtshilfe gemeinsam. Betablocker bleiben oft die tragende Medikation, Sartane und ACE-Hemmer entfallen. Echo in jedem Trimenon und einige Wochen nach der Geburt ist Standard; muss der Bogen oder die Bauchaorta gesehen werden, hat MRT ohne Kontrastmittel Vorrang vor CT. Die Leitlinie 2022 empfiehlt Kaiserschnitt bei chronischer Dissektion und hält ihn ab 4,5 cm Wurzel für vernünftig; unter 4,0 cm und sonst unauffälliger Geburtshilfe bleibt die vaginale Entbindung möglich.
Jedes Kind trägt die 50-Prozent-Wahrscheinlichkeit der Variante. Ist die familiäre Veränderung bekannt, kann sie vor der Einnistung oder in der Schwangerschaft getestet werden. Ohne bekannte Variante bleibt die klinische Überwachung des Kindes der Weg, sobald Hochwuchs, Augen- oder Herzbefunde auftauchen. NIAMS (2023) hält fest, dass Frauen mit Marfan-Syndrom gesunde Schwangerschaften haben können, wenn Planung und Überwachung stimmen; das macht die Schwangerschaft nicht zur Routine.
Ein medizinischer Notfallausweis mit Diagnose, Medikamenten und Allergien verkürzt in der Rettungsstelle die Suche. Verwandte ersten Grades gehören zur Untersuchung, auch wenn sie schlank und beschwerdefrei wirken. Nikotin schadet Knochen und Lunge zusätzlich; NIAMS rät zum Aufhören. Die Krankheit bleibt lebenslang, die Alltagsfragen ändern sich mit Alter, Sportwunsch und Kinderwunsch.
Häufige Fragen
Ist das Marfan-Syndrom heilbar?
Nein, die FBN1-Veränderung selbst lässt sich nicht zurückdrehen. Medikamente, Kontrollen und geplante Operationen können Komplikationen hinauszögern oder verhindern. Mit dieser Kombination nähert sich die Lebenserwartung nach Cleveland Clinic 2025 und GeneReviews 2022 der der Allgemeinbevölkerung.
Wie häufig ist das Marfan-Syndrom?
Kliniken und NHS nennen meist etwa eine betroffene Person unter 3000 bis 5000. MedlinePlus Genetics schreibt ungefähr 1 zu 5000 weltweit. Das Merck Manual 2025 zitiert Register mit niedrigeren Zahlen; milde, unerkannt gebliebene Verläufe erklären einen Teil der Spanne.
Brauche ich einen Gentest, wenn die Klinik schon passt?
Nicht zwingend. Ghent 2010 erlaubt die Diagnose aus Aorta plus Linse ohne Genbefund. Der Test wird wichtig bei unklarer Klinik, zur Unterscheidung von Loeys-Dietz und verwandten Syndromen und für die Untersuchung der Familie. Ein negatives Ergebnis hebt eine klare klinische Diagnose nicht auf.
Welche Sportarten sind bei Marfan-Syndrom noch möglich?
Niedrige bis mittlere Ausdauer ohne Zusammenstöße und ohne Pressatmung gilt für viele als tragbar, etwa zügiges Gehen, Radfahren in der Ebene oder Schwimmen ohne Extreme. Kontaktsport, schweres isometrisches Heben und Wettkampf bis zur Erschöpfung sollen unterbleiben. Die Kardiologie legt das individuelle Maß nach aktuellem Aortendurchmesser und Klappenstatus fest.
Wann muss die Aorta operiert werden?
ACC/AHA 2022 nennt 5,0 cm als Regelschwelle für den geplanten Wurzelersatz. Mit Familienanamnese einer Dissektion, raschem Wachstum oder diffuser Weitung rücken 4,5 cm in einem erfahrenen Zentrum in den Vordergrund. Reißender Brust- oder Rückenschmerz braucht sofort die Klinik, unabhängig vom letzten Messwert.
Kann ich mit Marfan-Syndrom schwanger werden?
Ja, viele Frauen tragen nach Planung und Überwachung gesund aus. Liegt die Wurzel über 4,5 cm, soll die Operation vor der Schwangerschaft erfolgen. Sartane müssen vorher abgesetzt werden; Betablocker laufen oft weiter. Die Nachgeburtswochen bleiben ein Risikofenster und brauchen weiter kardiologische Kontrolle.
Fazit
Wer Hochwuchs, Linsenproblem oder eine junge Aortenkomplikation in der Familie hat, holt zuerst eine Echokardiografie und eine Spaltlampenuntersuchung, nicht ein Sportverbot aus dem Internet. Die Diagnose folgt den Ghent-Regeln von 2010; der Gentest klärt Unscharfes und schützt Verwandte, ersetzt aber nicht die Messung der Aortenwurzel.
Seit 2022 stehen Betablocker und Sartane in der US-Leitlinie gleichrangig, oft in Kombination, und die Operationsschwelle liegt bei Risiko schon bei 4,5 cm statt erst bei 5,0. Fluorchinolone und Kalziumkanalblocker gehören auf die Rückfrage-Liste in jeder neuen Verordnung. Ein Notfallausweis und die klare Ansage, dass reißender Brust-, Rücken- oder Bauchschmerz die Notaufnahme ist, sind praktischer Alltagsschutz.
Für morgen reicht ein konkreter Plan. Termin in der Kardiologie mit Vergleich der letzten Millimeter, Augenarzt mit weiter Pupille, Gespräch über Sport und, falls Kinderwunsch besteht, frühzeitige Vorstellung in einem Zentrum, das Aorta und Geburt zusammen denkt. Die Krankheit bleibt, die Komplikationen müssen es nicht.
Quellen
- Cleveland Clinic: Marfan Syndrome: Symptoms, Causes & Treatment. Cleveland Clinic, 27. März 2025.
- MedlinePlus: Marfan syndrome: MedlinePlus Genetics. MedlinePlus Genetics, Stand: 2018.
- Mayo Clinic: Marfan syndrome – Symptoms and causes. Mayo Clinic, 22. März 2024.
- Mayo Clinic: Marfan syndrome – Diagnosis and treatment. Mayo Clinic, 22. März 2024.
- NHS: Overview – Marfan syndrome. National Health Service, 20. Juni 2023.
- NHS: Treatment – Marfan syndrome. National Health Service, 20. Juni 2023.
- Salik I, Rawla P: Marfan Syndrome. StatPearls, 23. Januar 2023.
- Dietz H: FBN1-Related Marfan Syndrome. GeneReviews, 17. Februar 2022.
- Hussain K, Huerter M: ACC/AHA Guidelines for Aortic Disease. StatPearls, 8. Juni 2024.
- Isselbacher EM, Preventza O et al.: 2022 ACC/AHA Aortic Disease Guideline Key Perspectives: Part 2 of 2. American College of Cardiology, 2022.
- Merck Manual: Marfan Syndrome. Merck Manual Professional Edition, Oktober 2025.