Die Emery-Dreifuss-Muskeldystrophie ist eine seltene erbliche Erkrankung, bei der Gelenke früh steif werden, die Kraft in Oberarmen und Unterschenkeln langsam nachlässt und das Herz oft schon im jungen Erwachsenenalter den Takt verliert. Ein Mittel, das den Gendefekt korrigiert, gibt es nicht; die Lebenserwartung hängt vor allem daran, ob Reizleitungsstörungen, Vorhofarrhythmien und eine Pumpenschwäche rechtzeitig erkannt werden.
Nach der GeneReviews-Aktualisierung vom September 2025 liegt die Häufigkeit aller Formen bei etwa 1,3 bis 2 Betroffenen je 100 000 Menschen. Die X-chromosomale Variante allein wird auf 0,13 bis 0,2 je 100 000 geschätzt. Autosomal-dominante Vererbung, meist über das Lamin-Gen LMNA, gilt dort inzwischen als der häufigste Weg. Ältere Patientenlexika nannten vor allem die X-Form; das Bild hat sich mit breiteren Gentests verschoben.
SUN1 und SUN2, 2014 als neue Kandidaten der Kernhülle beschrieben, stehen weiter auf der Genliste. Sie erklären aber nur einzelne Familien. Rund 63 Prozent der klinisch typischen Fälle bleiben molekulargenetisch offen. Für Familien zählt deshalb weniger die Hoffnung auf ein neues Zielmolekül als ein klares Untersuchungsprogramm für Muskeln, Gelenke und vor allem das Herz.
Was ist die Emery-Dreifuss-Muskeldystrophie?
EDMD zeigt sich als Dreiheit aus frühen Gelenkkontrakturen, langsam fortschreitender Schwäche vor allem in Oberarmen und Unterschenkeln und einem späteren Herzbefall. Der Beginn liegt häufig zwischen dem fünften und zehnten Lebensjahr, selten davor oder deutlich nach dem 20. Geburtstag.
Kontrakturen betreffen typischerweise Ellenbogen, Achillessehnen und die Nackenstrecker. Der Kopf lässt sich dann schlecht nach vorn beugen, später versteift oft die ganze Wirbelsäule. Bei der X-chromosomalen Form können die steifen Gelenke das erste Zeichen sein, noch bevor die Kraft spürbar nachlässt. Bei vielen autosomal-dominanten Verläufen kehrt sich die Reihenfolge um: erst Schwäche, dann die Verkürzung der Sehnen, beschreibt die National Organization for Rare Disorders in ihrem längerfristigen Überblick.
Die Muskelschwäche ist beidseits und ungefähr symmetrisch. Zuerst leiden Bizeps und Trizeps sowie die Muskeln am Schienbein und Wadenbein. Kinder laufen dann oft auf den Zehenspitzen oder watscheln. Später können Schultergürtel, Becken und Rumpf folgen. In den ersten drei Lebensjahrzehnten bleibt der Verlauf meist langsam; danach kann der Verlust an Kraft rascher werden. Den Rollstuhl brauchen vor allem Menschen mit schwerer dominanter Form, während die X-chromosomale Variante die Gehfähigkeit seltener ganz nimmt.
Kognition bleibt erhalten. Das unterscheidet EDMD von manchen anderen Muskeldystrophien, bei denen Lernen oder Verhalten mitbetroffen sein können. Die Atmung ist bei vielen Betroffenen lange unauffällig. Fortgeschrittene Atemschwäche kommt vor, vor allem bei schweren LMNA-Verläufen und bei der seltenen FHL1-Form. Schlucken und Stoffwechsel können bei überlappenden Laminopathien zusätzlich belastet sein, etwa wenn eine partielle Lipodystrophie dazukommt.
Zwei Zahlen helfen bei der Einordnung. Die Kreatinkinase im Serum liegt oft nur zwei- bis zehnfach über der Norm, mit den höchsten Werten eher zu Krankheitsbeginn. Ein massiv erhöhtes Enzym wie bei Duchenne ist untypisch und sollte andere Diagnosen offenhalten. Heller und Kollegen betonten 2020 in Muscle & Nerve, dass gerade der Herzbefall die Diagnose dringlich macht, auch wenn die Muskelschwäche noch milde wirkt.
Welche Gene verursachen die Erkrankung?
Am häufigsten finden sich krankheitsverursachende Varianten in LMNA (etwa 26,5 Prozent der Fälle) und in EMD (etwa 8,5 Prozent). Autosomal-dominante Vererbung ist laut der Pariser GeneReviews-Gruppe 2025 der häufigste beobachtete Weg, nicht mehr primär der X-chromosomale, den ältere Texte in den Vordergrund stellten.
EMD liegt auf dem X-Chromosom und kodiert Emerin, ein Protein der inneren Kernmembran. FHL1, ebenfalls X-chromosomal, erklärt rund 1,2 Prozent und kann zusätzlich Muskelhypertrophie, eine verdickte Herzkammerwand, Stimmstörungen und frühe Atemschwäche mitbringen. LMNA liefert Lamin A und Lamin C, die das Kernlamina-Netz bilden. Dieselbe Genvariante kann in einer Familie EDMD, eine Gliedergürtel-Schwäche oder eine isolierte dilatative Kardiomyopathie auslösen. Etwa 65 Prozent der autosomal-dominanten LMNA-Fälle entstehen neu; die Eltern sind dann selbst nicht erkrankt, das Kind trägt die Veränderung trotzdem.
SUN1 (rezessiv, bisher eine Familie) und SUN2 (dominant, bisher eine Familie) gehören zum LINC-Komplex, der Kernskelett und Zellskelett verbindet. SYNE1, SYNE2 und TMEM43 (LUMA) sind ebenfalls selten und autosomal-dominant beschrieben. Über 60 Prozent der klinisch sicheren Diagnosen bleiben ohne Treffer in diesen Genen. Ein unauffälliges Panel schließt EDMD deshalb nicht aus, wenn Klinik und Herzbild passen.
| Gen | Vererbung | Anteil der Fälle | Besonderheit |
|---|---|---|---|
| LMNA | meist dominant, selten rezessiv | etwa 26,5 Prozent | häufigstes bekanntes Gen, variable Laminopathie |
| EMD | X-chromosomal | etwa 8,5 Prozent | Emerin fehlt in rund 95 Prozent der X-Fälle |
| FHL1 | X-chromosomal | etwa 1,2 Prozent | Hypertrophie, frühe Atmung, Dysphonie möglich |
| SUN1 | rezessiv | eine Familie | im einzigen Bericht ohne Herzkrankheit |
| SUN2 | dominant | eine Familie | Phänotyp in der Erstbeschreibung dürftig belegt |
| Unbekannt | verschieden | etwa 63,4 Prozent | Klinik und Herzüberwachung gelten trotzdem |
Emerin fehlt bei der X-Form in Gewebeproben fast immer; bei dominanten Lamin-Fällen bleibt es nachweisbar. Deshalb eignet sich die Immunfärbung gut, um eine unklare EMD-Variante zu stützen, aber schlecht, um LMNA zu beweisen. Nullvarianten in EMD neigen zu schwereren Bildern, Missense-Varianten eher zu milderer Muskelschwäche oder sogar zu isolierter Herzkrankheit.
Warum gefährdet die Krankheit das Herz?
Das Herz gefährdet, weil Vorhöfe den Impuls nicht zuverlässig weiterleiten, Kammern entgleisen können und sich bei stillstehendem Vorhof Thromben bilden. Das ist kein klassischer Herzinfarkt durch verstopfte Kranzgefäße; ältere Kurztexte, die vor allem ein Infarktrisiko nannten, zeichnen das Risiko zu grob.
Reizleitungsstörungen reichen von Sinusbradykardie und Sinusknotenblock über Vorhofstillstand und AV-Block ersten bis dritten Grades bis zu Schenkelblöcken. Vorhofflimmern und -flattern sind häufig. Kammerextrasystolen und Kammertachykardien kommen dazu. Symptome können Herzklopfen, Schwindel, kurze Bewusstlosigkeit, schlechte Belastbarkeit oder Luftnot sein. Manchmal ist der plötzliche Herztod das erste Ereignis, noch bevor die Muskelschwäche auffällt.
Der Zeitpunkt liegt meist am Ende des zweiten oder im dritten Lebensjahrzehnt. Die Pumpfunktion kann sich zu einer dilatierten oder hypertrophen Kardiomyopathie entwickeln. Schlaganfälle durch Herzthromben sind bei jungen Erwachsenen mit Vorhofstillstand oder Vorhofflimmern beschrieben. Schrittmacher verhindern langsame Pulse, schützen aber nicht vor Kammerflimmern. Deshalb bleibt der plötzliche Tod trotz implantiertem Schrittmacher in älteren Serien ein wiederkehrendes Thema.
Cannie und Kollegen verglichen 2023 in einer internationalen Kohorte männliche Träger von EMD- und LMNA-Varianten. Die Rate bösartiger Kammerarrhythmien lag bei 4,8 gegenüber 6,6 Ereignissen je 100 Personenjahre, ein Unterschied ohne statistische Sicherheit. Fünf von 38 Männern mit EMD entwickelten ein Endstadium der Herzschwäche. Unter 21 Frauen mit EMD-Variante trat weder eine maligne Kammerarrhythmie noch ein solches Endstadium auf; knapp 43 Prozent bekamen jedoch nach dem 50. Lebensjahr ein Herzphänotyp, median mit 58,6 Jahren. Trägerinnen brauchen also Kontrollen, auch wenn die Muskeln unauffällig bleiben.
Die Atmung kann in späten Stadien nachlassen. GeneReviews rät zu Lungenfunktionstests alle zwei bis drei Jahre, jährlich sobald Werte auffällig sind. Stoffwechselwerte (Cholesterin, Triglyceride, Blutzucker, HbA1c) gehören dazu, wenn eine Laminopathie mit Fettverteilungsstörung überlappt.
Wann zur Ärztin oder zum Arzt?
Jedes Kind mit früh steifen Ellenbogen, verkürzten Achillessehnen oder steifem Nacken plus Schwäche der Oberarme gehört in die Neuropädiatrie, nicht erst nach Jahren Abwarten. Ohnmacht, fast Ohnmacht, neu aufgetretenes Herzrasen oder ein unregelmäßiger Puls sind am selben Tag ein Grund für Kardiologie oder Notaufnahme, auch wenn die Muskeln noch kräftig wirken.
Familien, in denen bereits eine EDMD-Variante bekannt ist, sollten Geschwister, Eltern und bei der X-Form auch Töchter und Mütter untersuchen lassen. Der plötzliche Herztod kann das erste Zeichen sein. Ein unauffälliges Belastungsgefühl schützt nicht. Jährliche Elektrokardiogramme, Langzeit-EKG und Echokardiographie sind die Basis, sobald die Diagnose feststeht oder ein Verwandter den Gendefekt trägt.
Die folgende Orientierung ersetzt keine individuelle Bewertung, bündelt aber Schwellen, die Fachtexte wiederholt nennen.
| Befund oder Symptom | Was dahinterstecken kann | Nächster Schritt |
|---|---|---|
| Ohnmacht oder fast Ohnmacht | AV-Block, Pause, Kammertachykardie | noch am selben Tag Notaufnahme oder Kardiologie |
| Herzrasen, unregelmäßiger Puls | Vorhofflimmern, Vorhofflattern, Extrasystolen | zeitnahe kardiologische Abklärung, Thromboserisiko prüfen |
| Luftnot, Ödeme, rasche Erschöpfung | beginnende Pumpenschwäche | Echo und Herzinsuffizienztherapie nicht aufschieben |
| Plötzliche Schwäche einer Körperseite, Sprachstörung | Embolie bei Vorhofstillstand oder Flimmern | Notaufnahme, wie bei jedem Schlaganfallverdacht |
| Kind mit Zehenspitzengang und steifen Ellenbogen | mögliche frühe Kontrakturen | Neuropädiatrie und CK, nicht nur Einlagen |
Schwangerschaft bei einer Betroffenen braucht eine spezialisierte Geburtshilfe zusammen mit Kardiologie. Beschrieben sind Fortschreiten einer Kardiomyopathie, Frühgeburt, Atemprobleme und ein enges Becken; ein Kaiserschnitt kann nötig werden. Die Literatur dazu ist dünn, die Konsequenz trotzdem klar: nicht in einer Regelpraxis allein begleiten.
Adipositas soll vermieden werden, weil zusätzliches Gewicht Gelenke und Gehfähigkeit belastet. Das ist keine Diätmoral, sondern ein praktischer Hinweis aus der Überwachungsempfehlung. Wer bereits Orthesen oder einen Rollstuhl nutzt, bleibt trotzdem in der Herzüberwachung; die Mobilität sagt wenig über das Arrhythmierisiko aus.
Wie stellen Ärztinnen die Diagnose?
Die Diagnose stützt sich auf das klinische Bild und einen Gentest aus dem Blut, nicht mehr auf die Muskelbiopsie als ersten Schritt. Das MSD Manual nannte 2024 die Mutationsanalyse aus Leukozyten den entscheidenden Bestätigungstest; die Biopsie bleibt Reserve, wenn die Genetik nichts Sicheres liefert.
Klinik bedeutet: frühe, auffällige Kontrakturen an Ellenbogen, Achillessehnen und Nacken oder Wirbelsäule; beidseits ungefähr symmetrische Schwäche, zunächst humeroperoneal; Herzkrankheit meist im zweiten oder dritten Lebensjahrzehnt. Eine Familienanamnese kann X-chromosomal, dominant oder selten rezessiv aussehen. Fehlt sie ganz, spricht das nicht gegen EDMD, weil viele LMNA-Fälle neu entstehen.
Hilfsbefunde sind eine nur mäßig erhöhte Kreatinkinase und ein myopathisches Muster in der Elektromyographie bei normalen Nervenleitungen. Bildgebung von Muskeln (MRT oder CT) zeigt oft Fettinfiltrate in paravertebralen, Gesäß- und Oberschenkelmuskeln sowie in Soleus und Gastrocnemius. Das Muster lenkt, beweist aber allein nichts. Ein Multigen-Panel, das EMD, FHL1, LMNA, SUN1, SUN2, SYNE1, SYNE2 und TMEM43 plus Differenzialgene enthält, ist der übliche nächste Schritt. Bleibt das Panel leer und die Klinik typisch, kann eine Exom- oder Genomsequenzierung folgen.
Differenzialdiagnosen ohne die volle Trias sind häufig. Kollagen-VI-Erkrankungen und SELENON-Myopathien bringen steife Wirbelsäule, aber selten diesen Herzbefall. Duchenne und Becker treffen andere Muskeln und haben meist viel höhere CK-Werte. Gliedergürtel-Dystrophien können das Herz beteiligen, oft ohne frühe Kontrakturen. Sogar eine Spondylitis ankylosans wird gelegentlich erwogen, weil die Wirbelsäule steif wird; dort fehlt jedoch die Muskelschwäche der Gliedmaßen.
Bei unsicherer EMD-Variante hilft der Emerin-Nachweis in Mundschleimhaut, Haut oder Muskel. Fehlt das Protein, stützt das die X-Form. Bei Frauen, die Überträgerinnen sein könnten, ist die Immunfärbung fleckig und der Western Blot unzuverlässig. Lamin A/C bleibt bei dominanten Fällen immer sichtbar, weil das gesunde Allel weiterarbeitet; dieser Test bestätigt AD-EDMD deshalb nicht.
Was bedeuten SUN1 und SUN2 für Betroffene?
SUN1 und SUN2 erklären nur einzelne Familien; sie sind selten die alleinige Ursache, können aber andere Gendefekte verstärken. Wer 2014 die Erstbeschreibung als Durchbruch für „die“ unheilbare Muskelschwäche las, bekommt heute ein nüchterneres Bild: zwei zusätzliche, seltene Bausteine im selben Kernhüllen-Netz.
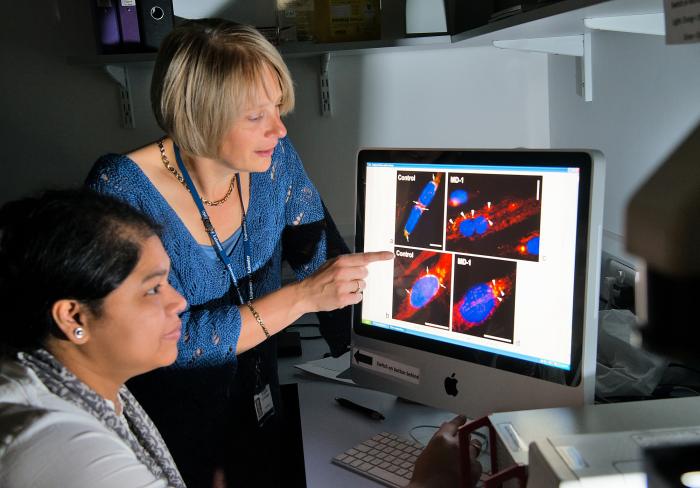
Meinke, Mattioli, Shackleton und Kollegen veröffentlichten 2014 in PLOS Genetics Varianten beider Gene bei Menschen mit EDMD und verwandten Myopathien. Fünf geprüfte Veränderungen störten in Fibroblasten die Rückwärtsbewegung des Zellkerns. Myotuben einer Person mit compound-heterozygoten SUN1-Mutationen zeigten grob falsch angeordnete Muskelkerne, verloren Pericentrin an der Kernhülle und bildeten Mikrotubuli dort schlecht. Derselbe Defekt ließ sich in C2C12-Zellen nachbauen. Die Autoren lasen das als gestörte LINC-Funktion: der Kern hängt nicht mehr korrekt am Zellskelett und steht in der Muskelfaser am falschen Ort.
Genau diese Kernlage galt schon länger als verdächtig. In gesunden Fasern liegen Kerne am Rand, damit sie den Kontraktionsapparat nicht stören. Wandern sie nach innen oder klumpen sie, kann mechanischer Stress die Kernhülle schädigen. Ob das die Schwäche allein trägt oder nur mitträgt, bleibt offen. Die Arbeit nannte SUN1 und SUN2 außerdem mögliche Modifier: wer zusätzlich eine EMD- oder LMNA-Variante trägt, kann schwerer erkranken als Verwandte ohne den zweiten Treffer.
GeneReviews 2025 übernimmt beide Gene, begrenzt den Beleg aber hart. Für SUN1 ist eine rezessive Familie dokumentiert, die berichtete Person hatte keine Herzkrankheit. Für SUN2 fehlt in der einzigen Publikation eine brauchbare Phänotypbeschreibung. Andere Kernhüllengene (SYNE1, SYNE2, TMEM43) füllen weitere Einzelfamilien. Der therapeutische Hebel „neues Medikamentenziel an SUN1/SUN2“, den Kommentare 2014 andeuteten, ist in der Klinik nicht angekommen. Ein humaner Versuch mit einem p38-Hemmer bei LMNA-Herzkrankheit wurde in der dritten Prüfphase wegen Nutzlosigkeit gestoppt.
Für die Praxis folgt daraus wenig Spektakuläres und viel Konkretes. Ein modernes Panel sollte SUN1 und SUN2 enthalten. Ein Treffer dort ändert die Herzüberwachung nicht nach unten, außer der Einzelfall ist bereits gut beschrieben. Familienberatung bleibt möglich, sobald die Variante als pathogen gilt. Wer keinen Treffer hat, bleibt klinisch EDMD, wenn Kontrakturen, Schwächeverteilung und Herzbild zusammenpassen.
Was hilft bei Kontrakturen und Muskelschwäche?
Für die Skelettmuskulatur gibt es keine zugelassene Therapie, die den Verlauf ursächlich bremst. Dehnung, Orthesen und gelegentlich Sehnen- oder Wirbelsäulenoperationen können Beweglichkeit erhalten und Schmerzen mindern; das Ziel ist Alltag, nicht Heilung.
Physiotherapie mit aktiven und passiven Übungen soll Kontrakturen vorbeugen, bevor sie Gehfähigkeit und Armhebung nehmen. Heller und die NORD-Übersicht nennen Strecken, Schienen, Gehstöcke, Orthesen und bei Bedarf den Rollstuhl. Operationen an der Achillessehne oder bei Skoliose kommen infrage, wenn konservative Mittel nicht mehr reichen. Nach Eingriffen bleibt die Nachsorge lang, weil die Tendenz zur erneuten Verkürzung anhält.
Cortison, das bei Duchenne Gehzeit verlängern kann, ist für EDMD kein Standard. MedlinePlus schreibt Steroide nur für bestimmte Muskeldystrophien, nicht für dieses Kernhüllenbild. Wer ein solches Mittel dennoch erwägt, braucht eine klare Begründung außerhalb der EDMD-Routine. Krafttraining bis zur Erschöpfung oder langes Liegen schaden eher; dosierte Alltagsbewegung unter Anleitung hält Gelenke und Kreislauf besser als Schonung ohne Plan.
Schlucken, Sprechen und Atmung sollen bei jeder Verlaufskontrolle mitgeprüft werden, nicht erst wenn die Stimme dünn wird. Atemhilfen, Hustenassistenz und bei Bedarf nichtinvasive Beatmung vor allem nachts können in späten Stadien helfen. FHL1-Formen und schwere Laminopathien verdienen hier frühere Aufmerksamkeit. Überlappende Stoffwechselzeichen bei LMNA (hohe Triglyceride, Insulinresistenz, Diabetes) behandelt die Endokrinologie nach den üblichen Regeln; GeneReviews nennt unter anderem Ernährungsumstellung und, falls nötig, Mittel gegen Blutfette oder Zucker. Dosierungen gehören in die Fachverordnung, nicht in einen Übersichtstext.
Eine Heilung durch Genschere oder Ersatzprotein ist 2026 kein Versprechen, das jemand mit nach Hause nehmen sollte. Mausmodelle zu mTOR- und p38-Hemmern bleiben Vorarbeit. Klinische Register und Studienportale lohnen den Blick, ersetzen aber nicht die jährliche Herzuntersuchung.
Wann braucht das Herz einen Defibrillator?
Bei EDMD mit gestörter AV-Überleitung, etwa einer PR-Zeit ab 230 Millisekunden oder einer HV-Zeit ab 70 Millisekunden, empfiehlt die HRS-Konsensarbeit von 2022 einen implantierbaren Defibrillator mit Schrittmacherfunktion, auch ohne Symptome. Ältere Praxis setzte bei der EMD-Form oft nur einen Schrittmacher; das gilt nach Cannie 2023 für Männer mit Herzphänotyp als zu schmal.
Der Unterschied ist praktisch. Ein Schrittmacher überbrückt Pausen und hohe Blöcke. Ein ICD kann zusätzlich eine lebensgefährliche Kammertachykardie beenden. Weil der plötzliche Tod trotz Schrittmacher in Laminopathien und, nach der neuen Kohorte, auch bei männlichen EMD-Trägern vorkommt, verschiebt sich die Schwelle nach vorn. Die europäische Leitlinie zu Kammerarrhythmien von 2022 formulierte vorsichtiger, ein ICD solle erwogen werden, sobald sowieso eine Stimulation nötig ist. Die HRS-Schwelle mit konkreten Millisekunden ist für den Alltag greifbarer.
Weitere Bausteine der Herztherapie bleiben individualisiert. Antiarrhythmika, Katheterablation, orale Gerinnungshemmung bei Vorhofflimmern, Vorhofflattern oder Vorhofstillstand, Medikamente der Herzschwäche und in Endstadien die Transplantation können nötig werden. Manche Menschen scheiden für eine Transplantation aus, weil Skelettmuskel und Atmung zu stark betroffen sind. Betablocker ohne Schrittmacher oder ICD verlangen Vorsicht, weil sie eine bestehende Bradykardie verstärken können. Konkrete Milligramm nennt kein EDMD-spezifisches Label; die Dosierung folgt den allgemeinen Herzinsuffizienzregeln unter Kontrolle der Überleitungszeit.
Jährlich mindestens EKG, Holter und Echo, bei bekanntem Herzbefall enger, ist die Überwachungslinie der GeneReviews-Autoren. Kardio-MRT und invasive Elektrophysiologie kommen dazu, wenn das Risiko unklar bleibt. Synkope, dokumentierte Kammertachykardie oder eine Familie mit plötzlichem Tod senken die Schwelle für ein Gerät weiter. Frauen mit EMD-Variante ohne Muskelsymptome gehören ab dem mittleren Erwachsenenalter ebenfalls in dieses Raster, nicht erst nach dem ersten Ohnmachtsanfall.
Wie vererbt sich die Krankheit in der Familie?
Das Wiederholungsrisiko hängt vom gefundenen Gen ab: X-chromosomal, autosomal-dominant oder selten autosomal-rezessiv. Ohne molekulare Zuordnung bleibt die Beratung grob und sollte trotzdem alle erstgradig Verwandten kardiologisch sehen.
Bei EMD oder FHL1 gibt die Mutter eine Variante mit 50 Prozent Wahrscheinlichkeit weiter. Söhne, die sie erben, erkranken; Töchter werden Überträgerinnen. Väter geben die X-Form nicht an Söhne weiter. Heterozygote Frauen bleiben muskelschwach meist unauffällig, tragen aber ein Risiko für Herzkrankheit, typischerweise nach dem 50. Lebensjahr, selten für eine eigene Dystrophie. NORD nannte 2015 für Überträgerinnen der X-Form 10 bis 20 Prozent mit Reizleitungsstörung oder Schwäche; die neuere GeneReviews-Fassung betont vor allem das späte Herzrisiko und rät zur Untersuchung unabhängig von Prozentzahlen.
Bei autosomal-dominanter LMNA-Krankheit erbt jedes Kind 50 Prozent das Risiko, die Variante zu tragen. Weil 65 Prozent der Fälle neu entstehen, entlastet ein unauffälliger Stammbaum niemanden. Die seltene rezessive LMNA-Form trifft ein Geschwister mit 25 Prozent, wenn beide Eltern Träger sind. SUN1 folgt diesem rezessiven Muster in der einzigen bekannten Familie; SUN2, SYNE1, SYNE2 und TMEM43 sind dominant beschrieben.
Sobald die familiäre Variante feststeht, sind pränatale Diagnostik und Präimplantationsdiagnostik technisch möglich. Ob Paare das wollen, ist eine persönliche Entscheidung, keine medizinische Pflicht. Sinnvoll bleibt in jedem Fall, dass scheinbar gesunde Verwandte ein EKG und ein Echo bekommen, bevor sie Sportabzeichen oder eine Schwangerschaft ohne kardiologischen Blick planen. Genetische Beratung erklärt den Erbgang, ersetzt aber nicht den Termin in der Rhythmologie.
Narkose braucht eine Extra-Notiz für jede Operation, auch für Sehnenverlängerungen. Eine klassische maligne Hyperthermie ist bei EDMD nicht belegt. Trotzdem sollen depolarisierende Relaxanzien wie Succinylcholin und volatile Gase wie Halothan oder Isofluran gemieden werden, weil eine hyperthermieähnliche Reaktion möglich bleibt. Das Anästhesieteam muss Diagnose, Herzgerät und letzte Echo-Werte kennen, nicht nur die geplante Orthopädie.
Häufige Fragen
Ist die Emery-Dreifuss-Muskeldystrophie heilbar?
Nein. Es gibt kein zugelassenes Medikament, das den Gendefekt behebt oder den Muskelschwund zuverlässig stoppt. Unterstützende Therapie an Gelenken, Atmung und vor allem am Herzen kann Komplikationen mindern und die Lebensqualität halten. Experimentelle Ansätze in Mäusen und der abgebrochene p38-Hemmer-Versuch ändern diese Lage 2026 noch nicht.
Müssen Geschwister und Eltern untersucht werden?
Ja, weil Herzrhythmusstörungen das erste Zeichen sein können, auch ohne sichtbare Muskelschwäche. Ist die familiäre Variante bekannt, reicht oft ein gezielter Gentest plus kardiologische Basisuntersuchung. Fehlt die Variante, bleiben Klinik, EKG und Echo der Weg, Verwandte mit stillem Risiko zu finden.
Reicht ein Herzschrittmacher als Schutz?
Oft nicht mehr als alleinige Strategie, sobald die AV-Überleitung gestört ist. Die HRS-Empfehlung von 2022 nennt bei PR-Zeit ab 230 Millisekunden oder HV-Zeit ab 70 Millisekunden einen Defibrillator mit Schrittmacherfunktion, auch ohne Beschwerden. Bei Männern mit EMD-Herzphänotyp liegt das Risiko bösartiger Kammerarrhythmien nach Cannie 2023 in einer ähnlichen Größenordnung wie bei LMNA.
Dürfen Kinder mit EDMD Sport treiben?
Dosierte Bewegung unter physiotherapeutischer Anleitung kann Kontrakturen vorbeugen und ist besser als dauerndes Liegen. Hochintensive Belastung ohne kardiologische Freigabe ist unklug, weil das Herz oft früher krank ist als die Beine schwach. Welche Sportart bleibt, hängt vom aktuellen Echo, vom Rhythmus und vom Gelenkstatus ab, nicht von einem pauschalen Verbot.
Warum findet der Gentest manchmal nichts?
Weil bei rund 63 Prozent der klinisch typischen Fälle noch kein ursächliches Gen bekannt ist. Ein leeres Panel bedeutet nicht „eingebildet“ und entbindet nicht von der Herzüberwachung. Exomsequenzierung und spätere Neuauswertung können nach Jahren einen Treffer nachliefern, wenn neue Gene beschrieben werden.
Welche Narkosemittel sind riskant?
Succinylcholin und leichtflüchtige Narkosegase wie Halothan oder Isofluran sollen vermieden werden. Eine gesicherte maligne Hyperthermie-Anlage ist für EDMD nicht beschrieben, eine vorsorgliche Alternative (etwa totale intravenöse Narkose) aber üblich. Jede geplante Operation braucht vorher aktuelle Herzdaten und die Information, ob bereits ein Gerät implantiert ist.
Bekommen Überträgerinnen auch Symptome?
Meist keine relevante Muskelschwäche, aber ein nicht kleines Herzrisiko im späteren Erwachsenenalter. Cannie 2023 sah bei knapp 43 Prozent der Frauen mit EMD-Variante ein Herzphänotyp, median um das 59. Lebensjahr. Kontroll-EKGs ab dem mittleren Alter sind deshalb sinnvoll, auch wenn der Stammbaum „nur die Jungen“ zu betreffen scheint.
Fazit
Wer steife Ellenbogen, Zehenspitzengang und schwache Oberarme bei einem Kind sieht, sollte an EDMD denken und nicht nur Einlagen verordnen. Der nächste sinnvolle Schritt ist eine neuropädiatrische Untersuchung mit CK, Familienanamnese und, wenn das Bild passt, einem Multigen-Panel plus sofortiger kardiologischer Basisdiagnostik. Warten, bis die Gehfähigkeit bröckelt, verschenkt Jahre, in denen sich bereits ein AV-Block aufbauen kann.
Für bereits Diagnostizierte zählt der Kalender mehr als ein neues Laborthema. Jährlich EKG, Langzeit-EKG und Echo, Lungenfunktion in größeren Abständen, Dehnung gegen Kontrakturen, und bei PR-Verlängerung oder Synkope früh die Frage nach einem ICD statt nur nach einem Schrittmacher. Verwandte, vor allem Männer mit EMD-Variante und Frauen nach dem 50. Lebensjahr, gehören in dasselbe Netz.
SUN1 und SUN2 haben die Genliste verlängert, die Versorgung aber nicht umgekrempelt. Solange über die Hälfte der Fälle molekulargenetisch offen bleibt, schützt die Klinik: typische Kontrakturen, typische Schwächeverteilung, konsequente Herzüberwachung. Das ist weniger spektakulär als die Entdeckung von 2014 und für den Alltag die relevantere Nachricht.
Quellen
- Ben Yaou R, Leturcq F, Bonne G: Emery-Dreifuss Muscular Dystrophy. GeneReviews, 18. September 2025.
- MedlinePlus Genetics: Emery-Dreifuss muscular dystrophy. MedlinePlus, 1. Juni 2017.
- Rubin M: Emery-Dreifuss Dystrophy. MSD Manual Professional Edition, Januar 2024.
- Meinke P, Mattioli E et al.: Muscular Dystrophy-Associated SUN1 and SUN2 Variants Disrupt Nuclear-Cytoskeletal Connections and Myonuclear Organization. PLOS Genetics, 11. September 2014.
- Groh WJ, Bhakta D et al.: 2022 HRS expert consensus statement on evaluation and management of arrhythmic risk in neuromuscular disorders. Heart Rhythm, 29. April 2022.
- Cannie DE, Syrris P et al.: Emery-Dreifuss muscular dystrophy Type 1 is associated with a high risk of malignant ventricular arrhythmias and end-stage heart failure. European Heart Journal, 1. Dezember 2023.
- Heller SA, Shih R et al.: Emery-Dreifuss muscular dystrophy. Muscle & Nerve, 15. Dezember 2019.
- National Organization for Rare Disorders: Emery Dreifuss Muscular Dystrophy. National Organization for Rare Disorders, 20. Mai 2015.